FASLODEX
UcraniaEl medicamento está indicado para el tratamiento de mujeres en postmenopausia con cáncer de mama localmente avanzado o metastásico que presenta receptores de estrógeno positivos. Se utiliza tanto de forma individual como en combinación con palbociclib.
Preguntas frecuentes
¿Cómo se debe administrar Faslodex correctamente?
El medicamento se administra por vía intramuscular en el glúteo. Para mujeres adultas, se recomienda una dosis de 500 mg: primero se administra una dosis y, tras dos semanas, una dosis adicional de 500 mg. Posteriormente, las inyecciones se realizan con un intervalo de una vez al mes.
¿Cuáles son las contraindicaciones?
El medicamento no debe utilizarse en caso de hipersensibilidad a sus componentes, durante el embarazo o la lactancia, ni en pacientes con insuficiencia hepática grave.
¿Cuáles pueden ser los efectos secundarios de Faslodex?
Las reacciones más frecuentes son reacciones en el lugar de la inyección, debilidad (astenia), náuseas y aumento de los niveles de enzimas hepáticas. En combinación con palbociclib, se observa con frecuencia una disminución de los niveles de leucocitos (neutropenia, leucopenia) y anemia.
¿Se puede tomar el medicamento junto con otros fármacos?
No se ha establecido compatibilidad, por lo que no se debe mezclar el medicamento con otros productos farmacéuticos. Sin embargo, los estudios han demostrado que no es necesario ajustar la dosis si el paciente toma simultáneamente fármacos que afectan a la enzima CYP3A4 (por ejemplo, rifampicina o ketoconazol).
¿Es necesario utilizar anticoncepción durante el tratamiento?
Sí, las mujeres en edad reproductiva deben utilizar métodos anticonceptivos eficaces durante el tratamiento con el medicamento y durante los 2 años posteriores a la última administración de la dosis.
¿Cómo debe conservarse el medicamento?
Las jeringas deben conservarse en refrigeración a una temperatura de entre 2 y 8 °C, en su envase original para protegerlas de la luz.
Prospecto
INSTRUCCIONES PARA USO MÉDICO DEL MEDICAMENTO FASLODEX®
Composición:
Principio activo: 1 jeringa precargada (5 ml) contiene fulvestranto 250 mg;
Excipientes: etanol 96 %, alcohol bencílico, benzoato de bencilo, aceite de ricino.
Forma farmacéutica. Solución inyectable.
Propiedades fisicoquímicas principales: líquido viscoso transparente, incoloro o de color amarillo pálido.
Grupo farmacoterapéutico. Antagonistas hormonales y sustancias análogas. Agentes antiestrógenos. Código ATC L02B A03.
Propiedades farmacológicas.
Farmacodinámica.
Mecanismo de acción y efectos farmacodinámicos
El fulvestranto es un antagonista competitivo de los receptores de estrógenos (RE), con una afinidad comparable a la del estradiol. El fulvestranto bloquea el efecto trófico de los estrógenos, sin mostrar actividad agonista parcial (similar a la de los estrógenos). Su mecanismo de acción está relacionado con la regulación negativa de los niveles de proteínas de los receptores de estrógenos.
Estudios clínicos realizados en mujeres posmenopáusicas con cáncer de mama primario han demostrado que el fulvestranto reduce significativamente, en comparación con placebo, los niveles de proteínas de RE en tumores RE positivos. También se observó una reducción significativa en la expresión de los receptores de progesterona, lo cual es coherente con la ausencia de efectos típicos de agonistas de estrógenos. Asimismo, se ha demostrado que el fulvestranto en una dosis de 500 mg suprime en mayor grado que la dosis de 250 mg los RE y el marcador de proliferación Ki67 en tumores de mama durante el tratamiento neoadyuvante en mujeres posmenopáusicas.
Seguridad y eficacia clínicas del medicamento en estadios avanzados de cáncer de mama
Monoterapia
Se realizó un estudio clínico de fase 3 con 736 mujeres posmenopáusicas con cáncer de mama avanzado que habían tenido una recaída de la enfermedad durante o después de un tratamiento endocrino adyuvante, o progresión tras una terapia endocrina para enfermedad avanzada. El estudio incluyó a 423 pacientes cuya enfermedad había recaído o progresado durante un tratamiento antiestrógeno (subgrupo AE) y a 313 pacientes cuya enfermedad había recaído o progresado durante tratamiento con inhibidores de la aromatasa (subgrupo AI). Este estudio comparó la eficacia y seguridad del medicamento Faslodex en una dosis de 500 mg (n = 362) frente a 250 mg (n = 374). El punto final primario fue la supervivencia libre de progresión (SLP); los puntos finales secundarios clave de eficacia incluyeron la tasa de respuesta objetiva (TRO), la tasa de beneficio clínico (TBC) y la supervivencia global (SG). Los resultados del estudio CONFIRM respecto a la eficacia se resumen en la tabla 1 a continuación.
Tabla 1. Resumen de los resultados del análisis del punto final primario de eficacia (SLP) y de los puntos finales secundarios clave de eficacia en el estudio CONFIRM
| Variable |
Tipo de evaluación; comparación de tratamientos |
Faslodex 500 mg (n = 362) |
Faslodex 250 mg (n = 374) |
Comparación entre grupos (Faslodex 500 mg / Faslodex 250 mg) |
||
| Relación de riesgos |
IC 95 % |
valor p |
||||
| SPR |
Mediana K-M en meses; relación de riesgos |
|||||
| Todos los pacientes |
6,5 |
5,5 |
0,80 |
0,68; 0,94 |
0,006 |
|
|
8,6 |
5,8 |
0,76 |
0,62; 0,94 |
0,013 |
|
|
5,4 |
4,1 |
0,85 |
0,67; 1,08 |
0,195 |
|
| SRVb |
Mediana K-M en meses; relación de riesgos |
|||||
| Todos los pacientes |
26,4 |
22,3 |
0,81 |
0,69; 0,96 |
0,016c |
|
|
30,6 |
23,9 |
0,79 |
0,63; 0,99 |
0,038c |
|
|
24,1 |
20,8 |
0,86 |
0,67; 1,11 |
0,241c |
|
| Variable |
Tipo de evaluación; comparación de tratamientos |
Faslodex 500 mg (n = 362) |
Faslodex 250 mg (n = 374) |
Comparación entre grupos (Faslodex 500 mg / Faslodex 250 mg) |
||
| Diferencia absoluta en % |
IC 95 % |
|||||
| RCFd |
% de pacientes con RF; diferencia absoluta en % |
|||||
| Todos los pacientes |
13,8 |
14,6 |
|
|
||
|
18,1 |
19,1 |
|
8,2; –9,3 |
||
|
7,3 |
8,3 |
|
|
||
| RCFe |
% de pacientes con RE; diferencia absoluta en % |
|||||
| Todos los pacientes |
45,6 |
39,6 |
6,0 |
|
||
|
52,4 |
45,1 |
7,3 |
|
||
|
36,2 |
32,3 |
3,9 |
|
||
a Faslodex está indicado en pacientes con enfermedad recurrente o progresiva tras terapia antiestrógena. Los resultados en el subgrupo de IA no son definitivos.
b El valor de HR se presenta para el análisis definitivo de supervivencia con un 75 % de madurez de datos.
c Valor p nominal sin ajustes por repetición entre los análisis primarios de supervivencia global con un 50 % de madurez y los análisis actualizados de supervivencia con un 75 % de madurez de datos.
d La TCO fue analizada en pacientes cuya respuesta fue evaluada en la línea basal (es decir, tenían enfermedad medible en la línea basal: 240 pacientes en el grupo de Faslodex 500 mg y 261 pacientes en el grupo de Faslodex 250 mg).
e Pacientes con mejor respuesta objetiva definida como respuesta completa, respuesta parcial o estabilización de la enfermedad durante ≥ 24 semanas.
SPP: supervivencia sin progresión de la enfermedad; TCO: tasa de respuesta objetiva; OR: respuesta objetiva; TCE: tasa de eficacia clínica; CE: eficacia clínica; SG: supervivencia global; K-M: Kaplan-Meier; IC: intervalo de confianza; IA: inhibidor de la aromatasa; AE: antiestrógeno.
Se realizó un estudio aleatorizado, doble ciego, con doble enmascaramiento, multicéntrico, de fase 3, para evaluar la eficacia de Faslodex 500 mg en comparación con anastrozol 1 mg en mujeres posmenopáusicas con cáncer de mama localmente avanzado o metastásico, con receptores de estrógeno y/o progesterona positivos, que no habían recibido previamente terapia hormonal. En total, 462 pacientes fueron aleatorizadas secuencialmente en una proporción 1:1 a tratamiento con fulvestrant 500 mg o anastrozol 1 mg.
La aleatorización se estratificó según el estado de la enfermedad (cáncer localmente avanzado o metastásico), quimioterapia previa en caso de enfermedad diseminada y manifestaciones clínicas de la enfermedad.
El criterio principal de eficacia fue la supervivencia sin progresión de la enfermedad (SPP) evaluada por el investigador de acuerdo con los criterios RECIST 1.1 (Criterios de Evaluación de la Respuesta en Tumores Sólidos). Los criterios secundarios clave de eficacia fueron la supervivencia global (SG) y la tasa de respuesta objetiva (TCO).
La mediana de edad de las pacientes incluidas en este estudio fue de 63 años (rango: 39 a 90 años). La mayoría de las pacientes (87,0 %) presentaban enfermedad metastásica al inicio del estudio. El 55 % de las pacientes tenían metástasis en órganos internos al inicio del estudio. En total, el 17,1 % de las pacientes habían recibido previamente quimioterapia por enfermedad diseminada; el 84,2 % de las pacientes tenían enfermedad medible.
Se observaron resultados significativos en la mayoría de las subpoblaciones predefinidas. En el subgrupo de pacientes con metástasis fuera de órganos internos (n = 208) que recibieron Faslodex, el índice de HR fue de 0,592 (IC del 95 %: 0,419; 0,837) en comparación con las pacientes que recibieron anastrozol. En el subgrupo de pacientes con metástasis en órganos internos (n = 254) que recibieron Faslodex, el índice de HR fue de 0,993 (IC del 95 %: 0,740; 1,331), en comparación con las pacientes que recibieron anastrozol. Los resultados de eficacia del estudio FALCON se presentan en la Tabla 2 y en la Gráfica 1.
Tabla 2. Resumen de los resultados del análisis del criterio principal de eficacia (SPP) y de los criterios secundarios clave de eficacia en el estudio FALCON (evaluación por el investigador, población de «todos los pacientes aleatorizados según tratamiento asignado»).
| Faslodex 500 mg (n = 230) |
Anastrozol 1 mg (n = 232) |
|
| Supervivencia libre de progresión |
||
| Número de eventos de SLP (%) |
143 (62,2 %) |
166 (71,6 %) |
| Relación de riesgos de SLP (95 % IC) y valor p |
HR 0,797 (0,637–0,999) p = 0,0486 |
|
| Mediana de SLR [meses (95 % IC)] |
16,6 (13,8; 21,0) |
13,8 (12,0; 16,6) |
| Número de eventos de SM* |
67 (29,1 %) |
75 (32,3 %) |
| Supervivencia global: relación de riesgos (95 % IC) y valor p |
HR 0,875 (0,629–1,217) p = 0,4277 |
|
| RCR** |
89 (46,1 %) |
88 (44,9 %) |
| Relación de odds de RCR (95 % IC) y valor p |
OR 1,074 (0,716–1,614) p = 0,7290 |
|
| Mediana de duración de respuesta (meses) |
20,0 |
13,2 |
| TEC (tasa de eficacia clínica) |
180 (78,3 %) |
172 (74,1 %) |
| Relación de odds de TEC (95 % IC) y valor p |
OR 1,253 (0,815–1,932) p = 0,3045 |
|
*(31% procesado) – el análisis de los SV no es definitivo.
**Para pacientes con manifestaciones medibles de la enfermedad.
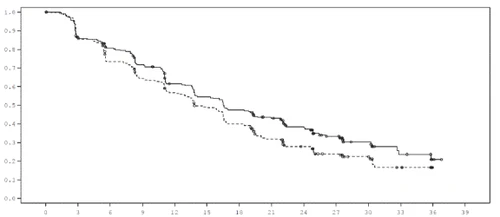
Gráfico 1. Curva de SLP según Kaplan-Meier (evaluación del investigador, población de «todos los pacientes aleatorizados según tratamiento asignado»), estudio FALCON.
| Probabilidad de BVP |
Tiempo desde la aleatorización (meses) |
| Tratamiento: Fulvestranto 500 mg (n = 230) … Anastrozol 1 mg (n = 232) |
|
| Número de pacientes con riesgo Fulv. 500 230 187 171 150 124 110 96 81 63 44 24 11 2 0 Anast. 1 232 194 162 139 120 102 81 60 45 31 22 10 0 0 |
Dos estudios clínicos de Fase 3 se realizaron en conjunto con la participación de 851 mujeres posmenopáusicas con cáncer de mama en estadios avanzados que presentaron recidiva durante o después de la terapia hormonal adyuvante o progresión tras la terapia hormonal por enfermedad avanzada. El setenta y siete por ciento (77 %) de la población del estudio tenía cáncer de mama con receptores de estrógenos positivos. Estos estudios compararon la seguridad y eficacia de la administración mensual del medicamento Faslodex a una dosis de 250 mg con la administración diaria de anastrozol a 1 mg (un inhibidor de la aromatasa). En general, Faslodex a una dosis mensual de 250 mg fue al menos tan eficaz como anastrozol en cuanto a supervivencia libre de progresión de la enfermedad, respuesta objetiva y tiempo hasta la muerte. No hubo diferencias estadísticamente significativas entre los dos grupos de tratamiento en ninguno de estos puntos finales. El punto final principal fue la supervivencia libre de progresión de la enfermedad. El análisis combinado de ambos estudios mostró que la progresión se observó en el 83 % de las pacientes que recibieron Faslodex en comparación con el 85 % de las pacientes que recibieron anastrozol. El análisis combinado de ambos estudios reveló que la razón de riesgos para el medicamento Faslodex a una dosis de 250 mg frente a anastrozol respecto al parámetro de supervivencia libre de progresión de la enfermedad fue de 0,95 (IC del 95 %: 0,82–1,10). La tasa de respuesta objetiva para el medicamento Faslodex a una dosis de 250 mg fue del 19,2 % en comparación con el 16,5 % para anastrozol. La mediana del tiempo hasta la muerte fue de 27,4 meses para las pacientes que recibieron Faslodex y de 27,6 meses para las pacientes que recibieron anastrozol. La razón de riesgos para el medicamento Faslodex a una dosis de 250 mg frente a anastrozol respecto al tiempo hasta la muerte fue de 1,01 (IC del 95 %: 0,86–1,19).
Terapia combinada con palbociclib
Se realizó un estudio internacional, aleatorizado, doble ciego, multicéntrico, en grupos paralelos, de Fase 3 para evaluar el uso del medicamento Faslodex a 500 mg combinado con palbociclib a 125 mg frente al uso de Faslodex a 500 mg combinado con placebo, en mujeres con cáncer de mama localmente avanzado, HR-positivo y HER2-negativo, no susceptible de resección o radioterapia con intención curativa, independientemente del estado de menopausia, cuya enfermedad había progresado tras una terapia endocrina previa administrada como tratamiento (neo)adyuvante o en el contexto de metástasis.
Un total de 521 mujeres en períodos pre-/peri- y posmenopáusico con progresión de la enfermedad dentro de los 12 meses o después de finalizar la terapia endocrina adyuvante, o dentro de 1 mes o después de finalizar la terapia endocrina previa para enfermedad avanzada, fueron aleatorizadas en una proporción de 2:1 para recibir Faslodex con palbociclib o Faslodex con placebo, y estratificadas según sensibilidad previa documentada a la terapia hormonal, estado de menopausia al momento de inclusión en el estudio (pre-/peri- o posmenopáusico) y presencia de metástasis en órganos internos. Las mujeres en períodos pre-/perimenopáusicos recibieron el agonista de la LH-RH goserelina. No se permitió la inclusión en el estudio de pacientes con enfermedad avanzada/metastásica sintomática visceral con riesgo de complicaciones potencialmente mortales a corto plazo (incluyendo pacientes con derrame masivo no controlado [pleural, pericárdico, peritoneal], linfangitis pulmonar o afectación hepática superior al 50 %).
Las pacientes continuaron recibiendo el tratamiento asignado hasta progresión objetiva de la enfermedad, empeoramiento de los síntomas, toxicidad inaceptable, muerte o retirada del consentimiento informado. No se permitió el cruce entre los grupos de tratamiento.
Las pacientes fueron bien equilibradas según características demográficas y pronósticas iniciales entre los grupos de Faslodex más palbociclib y Faslodex más placebo. La mediana de edad de las pacientes incluidas en el estudio fue de 57 años (rango: 29–88). En cada grupo de tratamiento, la mayoría de las participantes eran de raza caucásica, tenían sensibilidad previa documentada a la terapia hormonal y estaban en período posmenopáusico. Aproximadamente un 20 % de las pacientes estaban en período pre-/perimenopáusico. Todas las pacientes habían recibido previamente terapia sistémica, y la mayoría de las pacientes de cada grupo de tratamiento habían recibido previamente quimioterapia por el diagnóstico primario. Más de la mitad de las pacientes (62 %) tenían estado funcional ECOG PS 0, el 60 % tenía metástasis en órganos internos y el 60 % había recibido más de una terapia hormonal previa por el diagnóstico primario.
El punto final primario del estudio fue la supervivencia libre de progresión de la enfermedad definida según los criterios RECIST 1.1, evaluada por el investigador. Se realizaron análisis adicionales de SLP basados en la evaluación por comité radiológico central independiente. Los puntos finales secundarios incluyeron la respuesta objetiva (RO), la duración de la respuesta (DDR), la supervivencia global (SG) y la seguridad, así como el tiempo hasta el empeoramiento de los síntomas (TTE) según el punto final de intensidad del dolor.
El estudio alcanzó su punto final principal: una SLP prolongada según la evaluación de los investigadores en un análisis intermedio con el 82 % de los datos de SLP previstos; los resultados superaron el umbral de eficacia previamente definido según el método de Haybittle–Peto (α = 0,00135), demostrando una prolongación estadísticamente significativa de la SLP y un efecto clínicamente relevante del tratamiento. La mediana de supervivencia libre de progresión de la enfermedad fue de 11,2 meses con la combinación de Faslodex más palbociclib y de 4,6 meses con la combinación de Faslodex más placebo, respectivamente. Más información detallada sobre la eficacia se presenta en la Tabla 3.
Tras un período medio de seguimiento de 45 meses, se realizó un análisis final de SG basado en 310 eventos adversos (60 % de los pacientes aleatorizados). Se observó una diferencia media en SG de 6,9 meses en el grupo que recibió palbociclib con fulvestrant frente al grupo que recibió placebo con fulvestrant; sin embargo, este resultado no fue estadísticamente significativo al nivel de significación preestablecido de 0,0235 (unilateral). En el grupo que recibió placebo con fulvestrant, el 15,5 % de los pacientes aleatorizados recibieron palbociclib u otros inhibidores de las quinasas dependientes de ciclina como tratamientos posteriores tras la progresión de la enfermedad.
Los resultados de los análisis de SLP y los datos finales de SG, evaluados por el investigador, en el estudio PALOMA3 se presentan en la Tabla 3.
Tabla 3. Resultados de eficacia, estudio PALOMA3 (evaluación del investigador, población de pacientes «todos los pacientes aleatorizados según tratamiento asignado»)
| Análisis actualizado (fecha de cierre de recopilación de datos – 23 de octubre de 2015) |
||
| Faslodex más palbociclib (N=347) |
Faslodex más placebo (N=174) |
|
| Supervivencia libre de progresión |
||
| Mediana [meses (IC 95 %)] |
11,2 (9,5; 12,9) |
4,6 (3,5; 5,6) |
| Relación de riesgos (IC 95 %) y valor p |
0,497 (0,398; 0,620), p<0,000001 |
|
| Puntos finales secundarios de eficacia* |
||
| RO [% (IC 95%)] |
26,2 (21,7; 31,2) |
13,8 (9,0; 19,8) |
| RO (enfermedad mensurable) [% (IC 95%)] |
33,7 (28,1; 39,7) |
17,4 (11,5; 24,8) |
| RCI [% (IC 95%)] |
68,0 (62,8; 72,9) |
39,7 (32,3; 47,3) |
| Supervivencia global final (SG) |
||
| Número de eventos (%) |
201 (57,9) |
109 (62,6) |
| Mediana [meses (IC 95 %)] |
34,9 (28,8 – 40,0) |
28,0 (23,6 – 34,6) |
| Relación de riesgos (IC 95 %) y valor p† |
0,814 (0,644 – 1,029) p=0,0429†* |
|
ЧКЕ – frecuencia de eficacia clínica; ДІ – intervalo de confianza; N – número de pacientes; ОВ – respuesta objetiva.
Los resultados de los criterios de valoración secundarios se basan en respuestas confirmadas y no confirmadas de acuerdo con los criterios RECIST 1.1.
* Estadísticamente no significativo.
† Valores p unilaterales, estratificados según el test log-rank por presencia de metástasis viscerales y sensibilidad a la terapia endocrina previa en el momento de la aleatorización.
Se observó una reducción del riesgo de progresión de la enfermedad o muerte a favor del grupo de tratamiento con Faslodex más palbociclib en todos los subgrupos individuales de pacientes definidos por variables de estratificación y características basales. El efecto fue notable tanto en mujeres pre-/perimenopáusicas (HR 0,46 [IC del 95 %: 0,28; 0,75]) como en mujeres posmenopáusicas (HR 0,52 [IC del 95 %: 0,40; 0,66]), así como en pacientes con metástasis en órganos viscerales (HR 0,50 [IC del 95 %: 0,38; 0,65]) y en aquellas sin metástasis en órganos viscerales (HR 0,48 [IC del 95 %: 0,33; 0,71]). Asimismo, se observó beneficio independientemente del número de líneas previas de tratamiento en presencia de metástasis, con 0 (HR 0,59 [IC del 95 %: 0,37; 0,93]), 1 (HR 0,46 [IC del 95 %: 0,32; 0,64]), 2 (HR 0,48 [IC del 95 %: 0,30; 0,76]) o ≥3 líneas previas (HR 0,59 [IC del 95 %: 0,28; 1,22]). En la tabla 4 se muestran indicadores adicionales de eficacia (RO y SLP), evaluados en subgrupos de pacientes con o sin enfermedad visceral.
Tabla 4. Resultados del estudio PALOMA3 sobre eficacia en enfermedad visceral y no visceral (población de «todos los pacientes aleatorizados según tratamiento asignado»)
| Enfermedad visceral |
Enfermedad no visceral |
|||
| Faslodex más palbociclib (N=206) |
Faslodex más placebo (N=105) |
Faslodex más palbociclib (N=141) |
Faslodex más placebo (N=69) |
|
| RC [% (IC del 95 %)] |
35,0 (28,5; 41,9) |
13,3 (7,5; 21,4) |
13,5 (8,3; 20,2) |
14,5 (7,2; 25,0) |
| SPC*, mediana [meses (rango)] |
3,8 (3,5; 16,7) |
5,4 (3,5; 16,7) |
3,7 (1,9; 13,7) |
3,6 (3,4; 3,7) |
*Resultados de respuestas basados en respuestas confirmadas y no confirmadas.
N – número de pacientes; IC – intervalo de confianza; OR – respuesta objetiva; TTP – tiempo hasta la primera respuesta tumoral.
Se recopiló información sobre los síntomas notificados por los pacientes y se realizó una evaluación general de la calidad de vida mediante el cuestionario elaborado por la Organización Europea para la Investigación y el Tratamiento del Cáncer (EORTC) (QLQ)-C30 y el módulo específico para cáncer de mama (EORTC QLQ-BR23). En total, 335 pacientes del grupo tratado con el medicamento Faslodex más palbociclib y 166 pacientes del grupo tratado con el medicamento Faslodex más placebo respondieron al cuestionario al inicio del estudio y al menos durante 1 visita posterior al inicio.
El tiempo hasta el empeoramiento se definió previamente como el tiempo entre el nivel basal de dolor y la primera aparición de un aumento ≥10 puntos respecto al valor basal en la escala de síntoma de dolor. La inclusión de palbociclib al régimen de tratamiento con el medicamento Faslodex provocó un retraso significativo en el tiempo hasta el empeoramiento de los síntomas de dolor en comparación con el tratamiento con Faslodex más placebo (8,0 meses de media frente a 2,8 meses, HR 0,64 [IC del 95 %: 0,49; 0,85]; p<0,001).
Efecto sobre el endometrio en la postmenopausia
Los datos preclínicos indican la ausencia de un efecto estimulante del fulvestranto sobre el endometrio en la postmenopausia. Un estudio de dos semanas con voluntarias sanas postmenopáusicas que recibieron etinilestradiol a una dosis de 20 µg/día mostró que, en comparación con el tratamiento previo con placebo, el tratamiento previo con el medicamento Faslodex a una dosis de 250 mg provocó una reducción significativa del efecto estimulante sobre el endometrio en la postmenopausia, según la medición ecográfica del grosor del endometrio.
El tratamiento neoadyuvante de hasta 16 semanas en pacientes con cáncer de mama que recibieron tratamiento con el medicamento Faslodex a una dosis de 500 mg o con Faslodex a una dosis de 250 mg no provocó cambios clínicamente relevantes en el grosor del endometrio, lo que indica la ausencia de un efecto agonista. Hasta la fecha, no hay evidencia de efectos adversos sobre el endometrio en el tratamiento de pacientes con cáncer de mama. No hay datos disponibles sobre la estructura morfológica del endometrio.
En dos estudios a corto plazo (1 y 12 semanas) con pacientes en premenopausia con enfermedades ginecológicas benignas, no se observaron diferencias estadísticamente significativas entre los grupos tratados con fulvestranto y placebo respecto al grosor del endometrio, según confirmaron los datos ecográficos.
Efecto sobre el hueso
No existen datos a largo plazo sobre el efecto del fulvestranto sobre el hueso. El tratamiento neoadyuvante de hasta 16 semanas en pacientes con cáncer de mama que recibieron tratamiento con Faslodex a una dosis de 500 mg o con Faslodex a una dosis de 250 mg no provocó cambios clínicamente relevantes en los niveles séricos de marcadores de remodelación ósea.
Población pediátrica
Faslodex no está indicado para el tratamiento de niños. La Agencia Europea de Medicamentos ha eximido de presentar los resultados de los estudios con el medicamento Faslodex en todos los subgrupos de pacientes pediátricos con cáncer de mama (ver información sobre la administración del medicamento en niños en la sección «Posología y forma de administración»).
En un estudio abierto de Fase 2 se evaluó la seguridad, eficacia y farmacocinética del fulvestranto en 30 niñas de 1 a 8 años con pubertad precoz progresiva asociada al síndrome de Albright-McCune-Sternberg (MAS). Los niños recibieron mensualmente 4 mg/kg de fulvestranto por vía intramuscular. En este estudio de 12 meses se evaluó un espectro de puntos finales relacionados con la eficacia del medicamento en el MAS. Los resultados del estudio mostraron una reducción en la frecuencia de hemorragias vaginales y una disminución en la velocidad de maduración del índice óseo. Las concentraciones plasmáticas mínimas estables del fulvestranto en niños en este estudio fueron comparables a las de adultos (ver sección «Farmacocinética»). No surgieron nuevas preocupaciones sobre la seguridad del medicamento durante este pequeño estudio, aunque aún no están disponibles datos a cinco años.
Farmacocinética.
Absorción
Tras la administración del medicamento Faslodex como inyección intramuscular de liberación prolongada, el fulvestranto se absorbe lentamente y la concentración máxima en plasma (Cmax) se alcanza aproximadamente a los 5 días. Con el régimen de dosificación de Faslodex de 500 mg, los niveles de exposición en estado estacionario o cercanos al mismo se alcanzan durante el primer mes de tratamiento (media [coeficiente de variación (CV)]: AUC 475 [33,4 %] ng·día/mL, Cmax 25,1 [35,3 %] ng/mL, Cmin 16,3 [25,9 %] ng/mL, respectivamente). En estado estacionario, las concentraciones plasmáticas de fulvestranto se mantienen dentro de un rango relativamente estrecho, con una diferencia aproximada de tres veces entre las concentraciones máxima y mínima. Tras la administración intramuscular en un rango de dosis de 50 a 500 mg, la exposición es aproximadamente proporcional a la dosis.
Distribución
El fulvestranto se distribuye amplia y rápidamente. El elevado volumen de distribución aparente en estado estacionario (Vdss), que es de aproximadamente 3 a 5 L/kg, indica una distribución predominantemente extravascular.
El fulvestranto se une en gran medida (99 %) a las proteínas plasmáticas. Los principales componentes de unión son las fracciones de lipoproteínas de muy baja densidad (VLDL), lipoproteínas de baja densidad (LDL) y lipoproteínas de alta densidad (HDL). No se han realizado estudios sobre interacciones por unión competitiva a proteínas. No se ha determinado el papel de la globulina fijadora de hormonas sexuales (SHBG).
Biotransformación
El metabolismo del fulvestranto no se ha estudiado completamente, pero incluye una combinación de numerosas vías metabólicas posibles de biotransformación, similares a las vías de biotransformación de esteroides endógenos. Los metabolitos identificados (incluyendo los metabolitos 17-cetona, sulfona, 3-sulfato, 3- y 17-glucurónido) son o bien menos activos o muestran una actividad similar al fulvestranto en modelos antiestrógenos. Los estudios con preparaciones hepáticas humanas y enzimas humanas recombinantes indican que CYP3A4 es el único isoenzima del sistema P450 implicado en la oxidación del fulvestranto; sin embargo, se considera que in vivo predominan las vías de metabolismo independientes del sistema P450. Los datos in vitro indican que el fulvestranto no inhibe los isoenzimas CYP450.
Eliminación
El fulvestranto se elimina principalmente en forma metabolizada. La vía principal de eliminación es fecal, con menos del 1 % excretado en orina. El fulvestranto tiene un aclaramiento elevado, de 11 ± 1,7 mL/min/kg, lo que indica un alto coeficiente de extracción hepática. El período de semivida terminal (t1/2) tras la administración intramuscular está determinado por la velocidad de absorción y se estima en 50 días.
Grupos de pacientes especiales
En el análisis farmacocinético poblacional de los estudios de Fase 3 no se observaron diferencias en el perfil farmacocinético del fulvestranto en función de la edad (rango de 33 a 89 años), peso corporal (de 40 a 127 kg) o raza.
Alteraciones de la función renal
El grado de influencia de una alteración leve o moderada de la función renal sobre la farmacocinética del fulvestranto no alcanza una relevancia clínica.
Alteraciones de la función hepática
La farmacocinética del fulvestranto se evaluó en un estudio clínico con dosis única en mujeres con alteración hepática leve y moderada (clase A y B según Child-Pugh). Se administró brevemente una dosis alta del medicamento por inyección intramuscular. En comparación con sujetos sanos, en mujeres con alteración hepática se observó un aumento del AUC de casi 2,5 veces. Se espera que este aumento de la exposición sea bien tolerado en pacientes que reciben Faslodex. No se evaluaron mujeres con alteración hepática grave (clase C según Child-Pugh).
Población pediátrica
La farmacocinética del fulvestranto se evaluó en un estudio clínico con 30 niñas con pubertad precoz progresiva asociada al síndrome de Albright-McCune-Sternberg (ver sección «Farmacodinámica»). Los pacientes pediátricos tenían edades entre 1 y 8 años y recibieron fulvestranto intramuscular a una dosis de 4 mg/kg mensualmente. La concentración mínima geométrica media (desviación estándar) en estado estacionario (Cmin,ss) y el AUCss fueron 4,2 (0,9) ng/mL y 3680 (1020) ng*h/mL, respectivamente. Aunque los datos obtenidos son limitados, las concentraciones mínimas en estado estacionario del fulvestranto en niños probablemente sean comparables a las de adultos.
Características clínicas.
Indicaciones.
Faslodex está indicado:
- como monoterapia para el tratamiento del cáncer de mama localmente avanzado o metastásico con receptores de estrógenos positivos en mujeres en posmenopausia:
- que previamente no hayan recibido tratamiento endocrino, o
- en caso de recidiva de la enfermedad durante o después de terapia antiestrógena adyuvante o progresión de la enfermedad durante terapia antiestrógena;
- en combinación con palbociclib para el tratamiento del cáncer de mama localmente avanzado o metastásico, positivo para receptores hormonales (HR-positivo) y negativo para el receptor 2 del factor de crecimiento epidérmico humano (HER2-negativo) en mujeres que hayan recibido previa terapia endocrina (véase la sección «Farmacodinamia»).
En mujeres en premenopausia o perimenopausia, el tratamiento combinado con palbociclib debe administrarse junto con un análogo del hormona liberadora de la hormona luteinizante (LHRH).
Contraindicaciones.
Hipersensibilidad al principio activo o a cualquiera de los excipientes.
Embarazo y lactancia (véase la sección «Uso durante el embarazo o la lactancia»).
Insuficiencia hepática grave (véanse las secciones «Precauciones de uso» y «Farmacocinética»).
Interacción con otros medicamentos y otras formas de interacción.
Un estudio clínico de interacción con midazolam (un sustrato del CYP3A4) demostró que fulvestrant no inhibe el CYP3A4. Estudios clínicos de interacción con rifampicina (inductor del CYP3A4) y con ketoconazol (inhibidor del CYP3A4) no mostraron cambios clínicamente relevantes en el aclaramiento de fulvestrant. Por lo tanto, no se requiere ajuste de dosis en pacientes que reciban fulvestrant junto con inhibidores o inductores del CYP3A4.
Características de uso.
Faslodex debe administrarse con precaución en pacientes con alteración hepática de leve a moderada (ver las secciones «Posología y forma de administración», «Contraindicaciones» y «Farmacocinética»).
Faslodex debe administrarse con precaución en pacientes con insuficiencia renal grave (aclaramiento de creatinina inferior a 30 ml/min).
Debido a la vía de administración intramuscular, Faslodex debe usarse con precaución en el tratamiento de pacientes con diatesis hemorrágica, trombocitopenia y en aquellos que toman anticoagulantes.
Las reacciones tromboembólicas se observan generalmente en mujeres con cáncer de mama avanzado y se han notificado en estudios clínicos con el medicamento Faslodex (ver sección «Reacciones adversas»). Esto debe tenerse en cuenta al prescribir Faslodex a pacientes que pertenecen a grupos de riesgo.
Durante la administración del medicamento Faslodex se han notificado reacciones relacionadas con el sitio de inyección, incluyendo ciática, neuralgia, dolor neuropático y neuropatía periférica. Debido a la proximidad del nervio ciático, se debe tener precaución al inyectar Faslodex en el cuadrante superior externo de la nalga (ver secciones «Posología y forma de administración» y «Reacciones adversas»).
No existen datos de estudios a largo plazo sobre el efecto del fulvestrant sobre los huesos. Debido al mecanismo de acción del fulvestrant, existe un riesgo potencial de desarrollo de osteoporosis.
No se han investigado la seguridad y eficacia del uso de Faslodex (como monoterapia o en combinación con palbociclib) en pacientes con enfermedad grave de órganos internos.
Para la combinación de Faslodex con palbociclib, véase también la ficha técnica breve del medicamento palbociclib.
Efecto sobre las pruebas de estradiol con anticuerpos
Debido a la similitud estructural entre el fulvestrant y el estradiol, el fulvestrant puede interferir en los análisis del nivel de estradiol basados en reacciones con anticuerpos, provocando resultados falsamente elevados.
Etanol
Faslodex contiene 10 % p/v de etanol (alcohol) como excipiente, es decir, hasta 500 mg por inyección, lo que equivale a 10 ml de cerveza o 4 ml de vino. Esto puede ser perjudicial para quienes padecen alcoholismo, y debe tenerse en cuenta en pacientes de grupos de alto riesgo, especialmente en aquellos con afectación hepática y epilepsia.
Alcohol bencílico
Faslodex contiene alcohol bencílico como excipiente, que puede provocar reacciones alérgicas.
Población pediátrica
Faslodex no se recomienda para su uso en niños y adolescentes, ya que su seguridad y eficacia en este grupo de edad no han sido establecidas (ver sección «Farmacodinamia»).
Uso durante el embarazo o la lactancia.
Mujeres en edad fértil
Las pacientes en edad fértil deben utilizar métodos anticonceptivos eficaces durante el tratamiento con Faslodex y durante los 2 años posteriores a la administración de la última dosis.
Embarazo
Faslodex está contraindicado durante el embarazo (ver sección «Contraindicaciones»). Se ha demostrado que el fulvestrant atraviesa la barrera placentaria tras una administración intramuscular única del medicamento en ratas y conejos. Los estudios en animales han revelado toxicidad reproductiva, incluyendo un aumento en la frecuencia de anomalías y mortalidad fetal. Si una paciente queda embarazada durante el tratamiento con Faslodex, debe informársele sobre el peligro potencial para el feto y el riesgo potencial de interrupción del embarazo.
Lactancia
Durante el tratamiento con Faslodex, la lactancia debe interrumpirse. El fulvestrant se excreta en la leche de ratas lactantes. No se sabe si el fulvestrant se excreta en la leche materna humana. Debido al riesgo de reacciones adversas graves en los lactantes causadas por el fulvestrant, el uso de este medicamento está contraindicado durante la lactancia (ver sección «Contraindicaciones»).
Fertilidad
No se ha investigado el efecto de Faslodex sobre la fertilidad en humanos.
Capacidad para influir en la velocidad de reacción al conducir vehículos o manejar maquinaria.
Faslodex no tiene efecto o tiene un efecto insignificante sobre la capacidad para conducir vehículos o manejar maquinaria. Sin embargo, dado que durante el tratamiento con Faslodex se han notificado casos muy frecuentes de astenia, los pacientes que experimenten esta reacción adversa durante la conducción de vehículos o el manejo de maquinaria deben extremar las precauciones.
Vía de administración y dosis.
Dosificación
Mujeres adultas (incluidas las personas de edad avanzada)
La dosis recomendada es de 500 mg, que se administra con un intervalo de un mes; se administra una dosis adicional de 500 mg dos semanas después de la primera inyección.
Al utilizar el medicamento Faslodex en combinación con palbociclib, véase también la ficha técnica breve de palbociclib.
A las mujeres en período pre-/perimenopáusico se les debe administrar agonistas del GRH-LH (hormona liberadora de la hormona luteinizante) antes del inicio y durante la terapia combinada con el medicamento Faslodex y palbociclib, de acuerdo con las normas locales de práctica clínica.
Grupos de pacientes especiales
Alteración de la función renal
No es necesario ajustar la dosis en pacientes con alteración renal de leve a moderada (aclaramiento de creatinina ≥ 30 ml/min). La eficacia y seguridad del medicamento no se han evaluado en pacientes con alteración renal grave (aclaramiento de creatinina < 30 ml/min); por lo tanto, el medicamento debe administrarse con precaución en estos pacientes (véase la sección «Precauciones de uso»).
Alteración de la función hepática
No se requiere ajuste de dosis en pacientes con alteración hepática de leve a moderada. Sin embargo, se debe administrar Faslodex con precaución en estos pacientes debido al posible aumento en la exposición a fulvestrant. No existen datos disponibles en pacientes con alteración hepática grave (véanse las secciones «Contraindicaciones», «Precauciones de uso» y «Farmacocinética»).
Vía de administración
Faslodex debe administrarse mediante dos inyecciones intramusculares lentas consecutivas (1-2 minutos por inyección), de 5 ml cada una, una en cada glúteo (zona glútea).
Debido a la proximidad del nervio ciático, se debe tener precaución al administrar el medicamento Faslodex en el cuadrante superior externo de la zona glútea.
Instrucciones para la administración
El medicamento debe administrarse de acuerdo con las normas locales para la realización de inyecciones intramusculares de gran volumen.
NOTA. Debido a la proximidad del nervio ciático, se debe tener precaución al administrar el medicamento Faslodex en el cuadrante superior externo de la zona glútea (véase la sección «Precauciones de uso»).
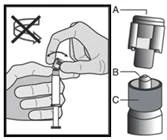
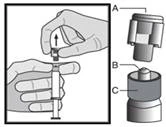
Advertencia: no esterilizar en autoclave la aguja de seguridad (aguja subcutánea con tapa protectora «BDSafetyGlide™») antes de su uso.
Durante todo el tiempo de uso y eliminación, las manos deben mantenerse detrás de la aguja.
Para cada una de las dos jeringas:
|
Figura 1
|
|
Figura 2
|
|
Figura 3
|
|
Figura 4
|
NOTA. Durante la activación, mantener la aguja orientada lejos de uno mismo y de otras personas. Escuchar el clic y verificar visualmente que la punta de la aguja quede completamente cubierta. |
Figura 5
|
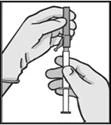
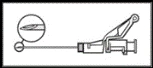
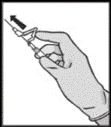
Eliminación
Las jeringas precargadas están destinadas únicamente para uso individual.
Este medicamento puede representar un peligro para el medio acuático. Todo medicamento no utilizado o sus residuos debe eliminarse de acuerdo con los requisitos locales.
Niños.
La seguridad y eficacia del medicamento Faslodex en niños (menores de 18 años) no han sido establecidas. Los datos actualmente disponibles descritos en las secciones «Farmacocinética» y «Farmacodinámica» son insuficientes para establecer recomendaciones de dosificación en niños.
Sobredosis.
Existen informes aislados sobre casos de sobredosis con el medicamento Faslodex en humanos. En caso de sobredosis, se recomienda un tratamiento sintomático y de soporte. Los estudios en animales indican la ausencia de efectos de dosis más altas de fulvestrant, aparte de aquellos directa o indirectamente relacionados con la acción antiestrógena.
Reacciones adversas.
Resumen del perfil de seguridad
Monoterapia
En esta sección se presenta información sobre todas las reacciones adversas notificadas a partir de estudios clínicos, estudios poscomercialización o notificaciones espontáneas. En la muestra combinada de datos de monoterapia con fulvestranto, las reacciones adversas notificadas con mayor frecuencia son reacciones en el lugar de inyección, astenia, náuseas y aumento de los niveles de enzimas hepáticas (ALT [alanina aminotransferasa], AST [aspartato aminotransferasa], FAL [fosfatasa alcalina]).
En la Tabla 5, las categorías de frecuencia de las reacciones adversas se calcularon a partir de los datos del grupo de tratamiento con el medicamento Faslodex 500 mg en un análisis combinado de seguridad de estudios que compararon Faslodex 500 mg frente a Faslodex 250 mg [CONFIRM (estudio D6997C00002), FINDER 1 (estudio D6997C00004), FINDER 2 (estudio D6997C00006) y NEWEST (estudio D6997C00003)], o bien a partir del estudio individual FALCON (estudio D699BC00001), en el que se comparó Faslodex 500 mg frente a anastrozol 1 mg. Cuando la frecuencia de reacciones adversas difería entre el análisis combinado de seguridad y el estudio FALCON, se tomó la frecuencia más alta. La frecuencia indicada en la Tabla 5 se determinó a partir de los datos de todas las reacciones adversas notificadas, independientemente de la evaluación del investigador sobre la relación causal. La mediana de duración del tratamiento con fulvestranto 500 mg en la muestra combinada de datos (en particular, en los estudios mencionados anteriormente y en el estudio FALCON) fue de 6,5 meses.
Lista de reacciones adversas en forma de tabla
Las reacciones adversas que se indican a continuación se clasifican por frecuencia y por órganos y sistemas afectados. Las categorías de frecuencia se definieron según los siguientes criterios: muy frecuentes (≥ 1/10), frecuentes (≥ 1/100 a < 1/10), poco frecuentes (≥ 1/1000 a < 1/100). Dentro de cada categoría de frecuencia, las reacciones adversas se enumeran en orden decreciente de gravedad.
Tabla 5. Reacciones adversas notificadas en pacientes durante la monoterapia con el medicamento Faslodex.
| Reacciones adversas, clasificadas según la frecuencia y el sistema orgánico |
||
| Infecciones e infestaciones |
Frecuentes |
Infecciones del tracto urinario |
| Trastornos de la sangre y del sistema linfático |
Frecuentes |
Disminución del número de plaquetas |
| Trastornos del sistema inmunitario |
Muy frecuentes |
Reacciones de hipersensibilidad |
| Infrecuentes |
Reacciones anafilácticas |
|
| Trastornos del metabolismo y de la nutrición |
Frecuentes |
Anorexia |
| Trastornos del sistema nervioso |
Frecuentes |
Cefalea |
| Trastornos vasculares |
Muy frecuentes |
Alegrías de calor (sofocos) |
| Frecuentes |
Tromboembolismo venoso |
|
| Trastornos gastrointestinales |
Muy frecuentes |
Náuseas |
| Frecuentes |
Vómitos, diarrea |
|
| Trastornos hepáticos y de las vías biliares |
Muy frecuentes |
Aumento de los niveles de enzimas hepáticas (ALT, AST, FAL) |
| Frecuentes |
Aumento de los niveles de bilirrubina |
|
| Infrecuentes |
Insuficiencia hepática, hepatitis, aumento de los niveles de GGT |
|
| Trastornos de la piel y del tejido subcutáneo |
Muy frecuentes |
Erupción cutánea |
| Trastornos del sistema musculoesquelético y del tejido conectivo |
Muy frecuentes |
Dolor articular y muscular |
| Frecuentes |
Dolor de espalda |
|
| Trastornos del sistema reproductor y de las mamas |
Frecuentes |
Hemorragia vaginal |
| Infrecuentes |
Candidiasis vaginal, leucorrea |
|
| Alteraciones generales y condiciones en el sitio de administración |
Muy frecuentes |
Astenia, reacciones en el sitio de inyección |
| Frecuentes |
Neuropatía periférica, ciática |
|
| Infrecuentes |
Hemorragias en el sitio de inyección, hematomas en el sitio de inyección, neuralgia |
|
a Incluye reacciones adversas al medicamento para las cuales la relación con Faslodex no puede establecerse debido a la enfermedad de base.
b El término «reacciones en el lugar de inyección» no incluye los términos «hemorragia en el lugar de inyección» y «hematoma en el lugar de inyección», «ciática», «neuralgia», «neuropatía periférica».
c La reacción no se observó en los grandes estudios clínicos (CONFIRM, FINDER 1, FINDER 2, NEWEST). La frecuencia se calculó utilizando el límite superior del intervalo de confianza del 95 % para la estimación puntual. Se calculó como 3/560 (donde 560 es el número de pacientes en los grandes estudios clínicos), lo que corresponde a la categoría de frecuencia «no frecuente».
d Incluye artralgia y, con menor frecuencia, dolor músculo-esquelético, mialgia y dolor en extremidades.
e Existen algunas diferencias entre la frecuencia de reacciones adversas en las categorías correspondientes según los datos combinados de seguridad y el estudio FALCON.
f Las reacciones adversas no se observaron en el estudio FALCON.
Descripción de reacciones adversas individuales.
La descripción siguiente se basa en el análisis de seguridad del grupo de 228 pacientes que recibieron al menos una (1) dosis de fulvestranto y del grupo de 232 pacientes que recibieron al menos una (1) dosis de anastrozol en el estudio de fase 3 FALCON.
Dolor articular y dolor músculo-esquelético
Según los datos del estudio FALCON, el número de pacientes que informaron dolor articular y dolor músculo-esquelético fue de 65 (31,2 %) y 48 (24,1 %) con fulvestranto y anastrozol, respectivamente. De las 65 pacientes que recibieron Faslodex, el 40 % (26/65) experimentaron dolor articular y músculo-esquelético durante el primer mes de tratamiento, y el 66,2 % (43/65) durante los primeros 3 meses de tratamiento. Ningún paciente notificó casos de grado ≥ 3 según CTCAE ni casos que requirieran reducción de la dosis del medicamento, suspensión temporal o interrupción del tratamiento debido a estas reacciones adversas.
Terapia combinada con palbociclib
El perfil general de seguridad del fulvestranto cuando se administra en combinación con palbociclib se basa en datos de 517 pacientes con cáncer de mama localmente avanzado o metastásico, positivo para HR y negativo para HER2, procedentes del estudio aleatorizado PALOMA3 (véase la sección «Farmacodinámica»). Las reacciones adversas más frecuentes (≥ 20 %) de cualquier grado notificadas en pacientes que recibieron fulvestranto en combinación con palbociclib fueron neutropenia, leucopenia, infecciones, fatiga, náuseas, anemia, estomatitis, diarrea, trombocitopenia y vómitos. Las reacciones adversas más frecuentes (≥ 2 %) de grado ≥ 3 fueron neutropenia, leucopenia, infecciones, anemia, aumento de los niveles de AST, trombocitopenia y fatiga.
En la tabla 6 se muestran los datos sobre las reacciones adversas observadas en el estudio PALOMA3.
La mediana de duración del tratamiento con fulvestranto fue de 11,2 meses en el grupo de tratamiento con fulvestranto + palbociclib y de 4,8 meses en el grupo de fulvestranto + placebo. La duración media del tratamiento con palbociclib en el grupo de fulvestranto + palbociclib fue de 10,8 meses.
Tabla 6. Reacciones adversas según datos del estudio PALOMA3 (N=517)
| Clasificación por órganos y sistemas |
Faslodex + Palbociclib |
Faslodex + placebo (N=172) |
||
| Todos los grados |
Grado ≥ 3 |
Todos los grados n (%) |
Grado ≥ 3 |
|
| Enfermedades infecciosas y parasitarias |
||||
| Muy frecuente |
||||
| Infeccionesb |
188 (54,5) |
19 (5,5) |
60 (34,9) |
6 (3,5) |
| Alteraciones de la sangre y del sistema linfático |
||||
| Muy frecuente |
||||
| Neutropeniac |
290 (84,1) |
240 (69,6) |
6 (3,5) |
0 |
| Leucopeniad |
207 (6,0) |
132 (38,3) |
9 (5,2) |
1 (0,6) |
| Anemiae |
109 (31,6) |
15 (4,3) |
24 (14,0) |
4 (2,3) |
| Trombocitopeniaf |
88 (25,5) |
10 (2,9) |
0 |
0 |
| Infrecuente |
||||
| Neutropenia febril |
3 (0,9) |
3 (0,9) |
0 |
0 |
| Alteraciones del metabolismo y de la nutrición |
||||
| Muy frecuente |
||||
| Pérdida de apetito |
60 (17,4) |
4 (1,2) |
18 (10,5) |
1 (0,6) |
| Alteraciones del sistema nervioso |
||||
| Frecuente |
||||
| Disgeusia |
27 (7,8) |
0 |
6 (3,5) |
0 |
| Alteraciones oculares |
||||
| Frecuente |
||||
| Lagrimeo aumentado |
25 (7,2) |
0 |
2 (1,2) |
0 |
| Visión borrosa |
24 (7,0) |
0 |
3 (1,7) |
0 |
| Ojos secos |
15 (4,3) |
0 |
3 (1,7) |
0 |
| Alteraciones del aparato respiratorio, del tórax y de la mediastino |
||||
| Frecuente |
||||
| Hemorragia nasal |
25 (7,2) |
0 |
4 (2,3) |
0 |
| Alteraciones gastrointestinales |
||||
| Muy frecuente |
||||
| Náuseas |
124 (35,9) |
2 (0,6) |
53 (30,8) |
1 (0,6) |
| Estomatitish |
104 (30,1) |
3 (0,9) |
24 (14,0) |
0 |
| Diarrhea |
94 (27,2) |
0 |
35 (20,3) |
2 (1,2) |
| Vómitos |
75 (21,7) |
2 (0,6) |
28 (16,3) |
1 (0,6) |
| Alteraciones de la piel y del tejido subcutáneo |
||||
| Muy frecuente |
||||
| Alopecia |
67 (19,4) |
No aplicable |
11 (6,4) |
No aplicable |
| Erupción cutánea |
63 (18,3) |
3 (0,9) |
10 (5,8) |
0 |
| Frecuente |
||||
| Piel seca |
28 (8,1) |
0 |
3 (1,7) |
0 |
| Alteraciones generales y condiciones en el sitio de administración |
||||
| Muy frecuente |
||||
| Cansancio |
152 (44,1) |
9 (2,6) |
54 (31,4) |
2 (1,2) |
| Fiebre |
47 (13,6) |
1 (0,3) |
10 (5,8) |
0 |
| Frecuente |
||||
| Astenia |
27 (7,8) |
1 (0,3) |
13 (7,6) |
2 (1,2) |
| Resultados de pruebas de laboratorio |
||||
| Muy frecuente |
||||
| Aumento de AST |
40 (11,6) |
11 (3,2) |
13 (7,6) |
4 (2,3) |
| Frecuente |
||||
| Aumento de ALT |
30 (8,7) |
7 (2,0) |
10 (5,8) |
1 (0,6) |
ALT – alanina aminotransferasa; AST – aspartato aminotransferasa; N/n – número de pacientes.
a Se indican los términos preferentes (TP) para las reacciones según MedDRA 17.1.
b Todos los TP pertenecientes a la clase «Enfermedades infecciosas y parasitarias».
c Neutropenia incluye los siguientes TP: neutropenia, recuento bajo de neutrófilos.
d Leucopenia incluye los siguientes TP: leucopenia, recuento bajo de leucocitos.
e Anemia incluye los siguientes TP: anemia, disminución del nivel de hemoglobina, disminución del nivel de hematocrito.
f Trombocitopenia incluye los siguientes TP: trombocitopenia, recuento bajo de plaquetas.
g Estomatitis incluye los siguientes TP: estomatitis aftosa, queilitis, glositis, glosodinia, úlceras bucales, inflamación de las mucosas, dolor bucal, molestias orofaríngeas, dolor orofaríngeo, estomatitis.
h Exantema incluye los siguientes TP: exantema, exantema maculopapular, exantema con prurito, exantema eritematoso, exantema papular, dermatitis, dermatitis tipo acné, exantemas tóxicos cutáneos.
Descripción de reacciones adversas individuales
Neutropenia
En el estudio PALOMA3, en el que se administró fulvestrano en combinación con palbociclib, se notificó neutropenia de cualquier grado en 290 (84,1 %) pacientes, neutropenia de grado 3 en 200 (58,0 %) pacientes y neutropenia de grado 4 en 40 (11,6 %) pacientes. En el grupo que recibió fulvestrano + placebo (n = 172), se notificó neutropenia de cualquier grado en 6 (3,5 %) pacientes. No se notificaron casos de neutropenia de grados 3 y 4 en el grupo que recibió fulvestrano + placebo.
En los pacientes que recibieron fulvestrano en combinación con palbociclib, la mediana del tiempo hasta el primer episodio de neutropenia fue de 15 días (rango: 13-512 días), y la mediana de duración de la neutropenia de grado ≥ 3 fue de 16 días. En 3 (0,9 %) pacientes que recibieron fulvestrano en combinación con palbociclib se notificaron casos de neutropenia febril.
Notificación de reacciones adversas sospechosas
Es importante notificar las reacciones adversas sospechosas durante el período posterior a la comercialización del medicamento. Esto permite realizar un seguimiento continuo de la relación beneficio-riesgo del medicamento. Los profesionales sanitarios están obligados a notificar cualquier caso de reacción adversa sospechosa a través del sistema nacional de notificación.
Período de validez.
4 años.
Condiciones de conservación.
Conservar a una temperatura de entre 2 y 8 °C.
Conservar en un lugar inaccesible para los niños.
Conservar las jeringas precargadas en su envase original para protegerlas de la luz.
Las fluctuaciones de temperatura fuera del rango de 2 a 8 °C deben estar limitadas. En este sentido, debe evitarse el almacenamiento a temperaturas superiores a 30 °C y no debe superarse un período de 28 días en el que la temperatura media de almacenamiento del medicamento sea inferior a 25 °C (pero superior a 2-8 °C). Tras cualquier fluctuación de temperatura, el medicamento debe devolverse inmediatamente a las condiciones recomendadas de conservación (almacenamiento y transporte en nevera a una temperatura de entre 2 y 8 °C). Las fluctuaciones de temperatura tienen un efecto acumulativo sobre la calidad del medicamento, y el período de 28 días no debe superarse durante el período de validez de 4 años del medicamento Faslodex. Las temperaturas inferiores a 2 °C no dañan el medicamento, siempre que el medicamento no se almacene a temperaturas inferiores a –20 °C.
Incompatibilidades.
Dado que no existen estudios de compatibilidad, este medicamento no debe mezclarse con otros medicamentos.
Envase.
1 caja de cartón contiene un envase blíster que contiene 2 jeringas de vidrio precargadas con sistema de control de primera apertura, cada una conteniendo 5 ml de solución, junto con dos agujas de seguridad «BD SafetyGlide™».
Categoría de dispensación.
Medicamento sujeto a prescripción médica.
Fabricante.
AstraZeneca UK Limited.
Domicilio del fabricante y dirección del lugar de actividad.
Silk Road Business Park, Macclesfield, SK10 2NA, Reino Unido.
Medicamentos similares
| Nombre comercial | Forma farmacéutica | Principio activo / Dosis | Fabricante |
|---|---|---|---|
| FALVAX | solución para inyección |
|
Dr. Reddy's Laboratories Limited, Unidad de producción - 9 |
| FULVESTRANT EVER PHARMA | solución para inyección |
|
Ever Pharma Eena GmbH (producción del medicamento, responsable del control del lote y liberación del lote; unidad alternativa de envasado secundario) |
| FULVESTRANT-VISTA | solución para inyección |
|
Laboratorio Echevarne, S.A. (fabricante que realiza el control de productos estériles) |
| FULVJECT | solución para inyección |
|
K.T. ROMPHARM COMPANY S.R.L. (producción y envasado primario del medicamento; control de parámetros fisicoquímicos del medicamento y liberación del lote; envasado secundario y control de parámetros biológicos y microbiológicos del medicamento) |
Los datos originales están disponibles en el idioma del país de fabricación.
Fuente de datos: Registro Estatal de Medicamentos de Ucrania
Última verificación de datos: 13 de agosto de 2026