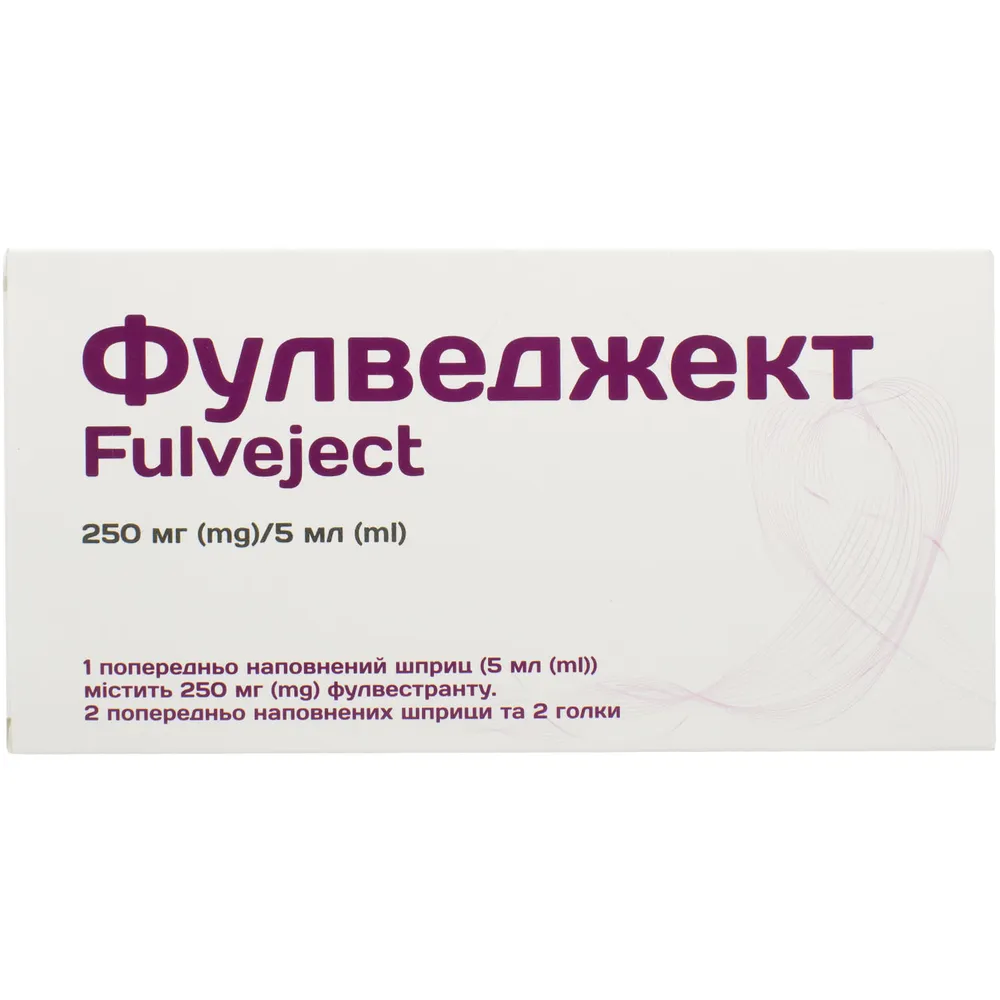
FULVEDZHEKT
UkrainaPreparat jest przeznaczony dla kobiet po menopauzie w leczeniu miejscowo zaawansowanego lub przerzutowego raka piersi z receptorami estrogenowymi. Może być stosowany samodzielnie lub w połączeniu z palbocyktybiną.
Najczęściej zadawane pytania
Jak prawidłowo przyjmować Fulvedzhekt?
Preparat podaje się domięśniowo w pośladek. Dorosłym kobietom zaleca się dawkę 500 mg: najpierw jeden zastrzyk, a po 2 tygodniach kolejną dawkę 500 mg. Następnie zastrzyki wykonuje się co miesiąc.
Jakie są przeciwwskazania do stosowania?
Preparatu nie wolno stosować w przypadku nadwrażliwości na jego skład lub substancje pomocnicze, w trakcie ciąży i karmienia piersią, a także w przypadku ciężkiej niewydolności wątroby.
Jakie mogą wystąpić działania niepożądane Fulvedzhekt?
Najczęstszymi reakcjami są reakcje w miejscu wstrzyknięcia, zmęczenie (astenia), nudności oraz podwyższony poziom enzymów wątrobowych. Często obserwuje się również uderzenia gorąca, bóle stawów i mięśni, wysypkę, a w przypadku połączenia z palbocyktyną — spadek poziomu leukocytów i neutrofili (neutropenia).
Czy można przyjmować preparat razem z innymi lekami?
Fulvedzhekt nie należy mieszać z innymi środkami leczniczymi. W przypadku stosowania w połączeniu z palbocyktyną należy ściśle przestrzegać instrukcji stosowania. Korekta dawki przy jednoczesnym przyjmowaniu z induktorami lub inhibitorami enzymu CYP3A4 nie jest wymagana.
Jakie są środki ostrożności dotyczące zdrowia reprodukcyjnego?
Kobiety w wieku rozrodczym muszą stosować skuteczne metody antykoncepcji podczas leczenia oraz przez 2 lata po ostatniej dawce. Podczas leczenia należy przerwać karmienie piersią.
Jak przechowywać preparat?
Przechowywać w oryginalnym opakowaniu w celu ochrony przed światłem, w temperaturze od 2 do 8 °C, w miejscu niedostępnym dla dzieci.
Ulotka informacyjna
INSTRUKCJA DOTYCZĄCA STOSOWANIA LEKU FULVEDZHEKT
Skład:
substancja czynna: fulwestrant;
1 strzykawka wstępnie wypełniona (5 ml) zawiera fulwestrantu 250 mg;
substancje pomocnicze: etanol 96 %, alkohol benzylowy, benzylbenzoan, olej rycynowy.
Postać leku. Roztwór do wstrzykiwań.
Główne właściwości fizykochemiczne: przezroczysty, lepki, oleisty roztwór o barwie od bezbarwnej do żółtej.
Grupa farmakoterapeutyczna. Hormonowe środki przeciwdziałające oraz środki analogiczne. Środki antyestrogenowe. Kod ATC L02B A03.
Właściwości farmakologiczne.
Farmakodynamika.
Mechanizm działania i efekty farmakodynamiczne
Fulvestrant jest konkurencyjnym antagonistą receptorów estrogenowych (ER), którego powinowactwo do receptorów jest porównywalne z powinowactwem estradiolu. Fulvestrant blokuje działanie troficzne estrogenów, nie wykazując częściowej aktywności agonistycznej (podobnej do estrogenów). Mechanizm działania wiąże się z negatywną regulacją poziomu białek receptorów estrogenowych. Badania kliniczne przeprowadzone u kobiet w okresie postmenopauzalnym z pierwotnym rakiem piersi wykazały, że fulvestrant w porównaniu z placebo istotnie obniża poziom białek ER w guzach z dodatnimi receptorami ER. Zaobserwowano również istotne zmniejszenie ekspresji receptorów progesteronowych, co potwierdza brak efektów charakterystycznych dla agonistów estrogenów. Wykazano również, że fulvestrant w dawce 500 mg w większym stopniu niż fulvestrant w dawce 250 mg hamuje receptory ER oraz marker proliferacji Ki67 w guzach piersi podczas leczenia neoadiuwantowego kobiet w okresie postmenopauzalnym.
Bezpieczeństwo i skuteczność kliniczna stosowania leku w późnych stadiach raka piersi
Monoterapia. Przeprowadzono badanie kliniczne fazy III o nazwie CONFIRM, w którym wzięło udział 736 kobiet w okresie postmenopauzalnym z zaawansowanym rakiem piersi, u których doszło do nawrotu choroby podczas lub po adiuwantnej terapii endokrynnej albo do progresji choroby po terapii endokrynnej z powodu zaawansowanego stanu chorobowego.
Do badania zakwalifikowano 423 pacjentki, u których choroba postępowała lub wystąpił nawrót podczas terapii antyestrogenowej (podgrupa AE), oraz 313 pacjentek, u których choroba postępowała lub nawracała po leczeniu inhibitorem aromatazy (podgrupa AI). Badanie to porównywało skuteczność i bezpieczeństwo stosowania fulvestrantu w dawce 500 mg (n = 362) z fulvestrantem w dawce 250 mg (n = 374). Głównym punktem końcowym była przeżycie bez progresji choroby (PFS); kluczowe wtórne punkty końcowe skuteczności obejmowały częstość obiektywnej odpowiedzi (ORR), częstość efektu klinicznego (CBR) oraz całkowite przeżycie (OS). Wyniki skuteczności z badania CONFIRM uogólniono poniżej w tabeli 1.
Tabela 1
Uogólnienie wyników analizy głównego punktu końcowego skuteczności (PFS) oraz kluczowych wtórnych punktów końcowych skuteczności w badaniu CONFIRM
|
|
Typ oceny; porównanie leczenia |
Fulvedzhekt |
Fulvedzhekt 250 mg |
Porównanie między grupami |
||
| Stosunek ryzyka |
95 % CI |
p-wartość |
||||
| WBP |
Mediana K-M w miesiącach; |
|||||
| Wszyscy pacjenci |
6,5 |
5,5 |
0,80 |
0,68, 0,94 |
0,006 |
|
|
8,6 |
5,8 |
0,76 |
0,62, 0,94 |
0,013 |
|
|
5,4 |
4,1 |
0,85 |
0,67, 1,08 |
0,195 |
|
| ZVb |
Mediana K-M w miesiącach; |
|||||
| Wszyscy pacjenci |
26,4 |
22,3 |
0,81 |
0,69, 0,96 |
0,016c |
|
|
30,6 |
23,9 |
0,79 |
0,63, 0,99 |
0,038c |
|
|
24,1 |
20,8 |
0,86 |
0,67, 1,11 |
0,241c |
|
| Zmienna |
Typ oceny; porównanie leczenia |
Fulvedzhekt |
Fulvedzhekt 250 mg |
Porównanie między grupami |
||
| Bezwzględna różnica w % |
95 % CI |
|||||
| CHOW d |
% pacjentów z OW; |
|||||
| Wszyscy pacjenci |
13,8 |
14,6 |
|
|
||
|
18,1 |
19,1 |
|
8,2,
|
||
|
7,3 |
8,3 |
|
|
||
| CHKEe |
% pacjentów z KE; |
|||||
| Wszyscy pacjenci |
45,6 |
39,6 |
6,0 |
|
||
|
52,4 |
45,1 |
7,3 |
|
||
|
36,2 |
32,3 |
3,9 |
|
||
a Fulvestrant jest wskazany u pacjentek, u których choroba nawróciła lub postępowała mimo terapii antyestrogenowej. Wyniki w podgrupie AI nie są ostateczne.
b Wartość ZZ przedstawiono dla ostatecznej analizy przeżycia przy 75 % ukończenia danych.
c Nominalna wartość p bez żadnych korekt uwzględniających powtarzalność między pierwotnymi analizami ZZ przy 50 % ukończenia danych a aktualizowanymi analizami przeżycia przy 75 % ukończenia danych.
d CZO została zanalizowana u pacjentek, których odpowiedź oceniano w stanе wyjściowym (tj. miały one objawy choroby możliwe do oceny w stanе wyjściowym: 240 pacjentek w grupie leczenia fulvestrantem w dawce 500 mg i 261 pacjentek w grupie leczenia fulvestrantem w dawce 250 mg).
e Pacjenci z lepszą odpowiedzią obiektywną w postaci pełnej odpowiedzi, częściowej odpowiedzi lub stabilizacji choroby przez ≥ 24 tygodnie.
WBP – przeżycie bez postępowania choroby.
CZО – częstość odpowiedzi obiektywnej.
ОV – odpowiedź obiektywna.
CКЕ – częstość skuteczności klinicznej.
КЕ – skuteczność kliniczna.
ZZ – całkowite przeżycie.
K-M-mediana – mediana metodą Kaplana-Meiera.
DI – przedział ufności.
AI – inhibitor aromatazy.
AE – antyestrogen.
Przeprowadzono randomizowane, podwójnie ślepe, wieloośrodkowe badanie fazy 3 oceniające skuteczność fulvestrantu 500 mg w porównaniu z anastrozolem 1 mg u kobiet w okresie menopauzy z lokalnie zaawansowanym lub przerzutowym rakiem piersi z pozytywnymi receptorami estrogenowymi i/lub progesteronowymi, które wcześniej nie otrzymywały terapii hormonalnej. Łącznie 462 pacjentki zostało losowo przydzielonych w stosunku 1:1 do grupy fulvestrantu 500 mg lub anastrozolu 1 mg.
Randomizację stratyfikowano według charakteru choroby (rak lokalnie zaawansowany lub przerzutowy), wcześniejszej chemioterapii w przypadku choroby zaawansowanej oraz objawów klinicznych choroby.
Pierwotnym punktem końcowym skuteczności była WBP, oceniana przez badacza zgodnie z RECIST 1.1 (Kryteria oceny odpowiedzi w nowotworach lite). Kluczowymi wtórnymi punktami końcowymi skuteczności były ZZ oraz CZO.
Mediana wieku pacjentek włączonych do badania wynosiła 63 lata (w zakresie od 39 do 90 lat). U większości pacjentek (87,0 %) na początku badania stwierdzono postać przerzutową choroby. 55 % pacjentek miało przerzuty do narządów wewnętrznych na początku badania. Łącznie 17,1 % pacjentek wcześniej otrzymywało chemioterapię z powodu zaawansowanej choroby, 84,2 % pacjentek miało mierzalne objawy choroby.
Istotne wyniki zaobserwowano u większości pacjentek z wcześniej określonych podgrup. W podgrupie pacjentek z przerzutami poza narządy wewnętrzne (n = 208), które otrzymywały fulvestrant, wskaźnik HR (współczynnik ryzyka) wyniósł 0,592 (95 % DI = 0,419–0,837) w porównaniu z pacjentkami, które otrzymywały anastrozol. W podgrupie pacjentek z przerzutami do narządów wewnętrznych (n = 254), które otrzymywały fulvestrant 500 mg, HR wyniósł 0,993 (95 % DI = 0,740–1,331) w porównaniu z pacjentkami, które otrzymywały anastrozol. Wyniki skuteczności badania FALCON przedstawiono w tabeli 2 oraz na wykresie 1.
Tabela 2
Podsumowanie wyników analizy głównego punktu końcowego skuteczności (WBP) oraz kluczowych wtórnych punktów końcowych skuteczności w badaniu FALCON (ocena badacza, populacja „wszyscy pacjenci zrandomizowani według przypisanego leczenia”)
| Fulvedzhekt 500 mg (n = 230) |
Anastrozol 1 mg (n = 232) |
|
| Przeżycie bez postępu choroby |
||
| Liczba przypadków PFS (%) |
143 (62,2 %) |
166 (71,6 %) |
| PFS: stosunek ryzyka (95 % CI) i wartość p |
HR = 0,797 (0,637–0,999) p = 0,0486 |
|
| Mediana PFS w miesiącach [średnio (95 % CI)] |
16,6 (13,8, 21,0) |
13,8 (12,0, 16,6) |
| Liczba przypadków OS* |
67 (29,1 %) |
75 (32,3 %) |
| Całkowite przeżycie: stosunek ryzyka (95 % CI) i wartość p |
HR = 0,875 (0,629–1,217) p = 0,4277 |
|
| ORR** |
89 (46,1 %) |
88 (44,9 %) |
| ORR: stosunek szans (OR) (95 % CI) i wartość p |
OR = 1,074 (0,716–1,614) p = 0,7290 |
|
| Mediana czasu trwania odpowiedzi (miesiące) |
20,0 |
13,2 |
| CBR (częstość skuteczności klinicznej) |
180 (78,3 %) |
172 (74,1 %) |
| CBR: stosunek szans (95 % CI) i wartość p |
OR = 1,253 (0,815–1,932) p = 0,3045 |
|
* 31 % przetwarzania – nie ostateczna analiza ZW.
** Dla pacjentek z mierzalnymi objawami choroby.
Wykres 1
Krzywa WBP wg metody Kaplana-Meiera (ocena badacza, grupa „wszyscy zrandomizowani pacjenci zgodnie z przypisanym leczeniem”) – badanie FALCON
| Prawdopodobieństwo WWP |
Czas od randomizacji (miesiące) |
| Leczenie: Fulvedzhekt 500 mg (n = 230) … anastrozol 1 mg (n = 232) |
|
| Liczba pacjentów z ryzykiem Ful 500 230 187 171 150 124 110 96 81 63 44 24 11 2 0 Anas 1 232 194 162 139 120 102 81 60 45 31 22 10 0 0 |
Przeprowadzono dwa badania kliniczne fazy 3 ogółem z udziałem 851 kobiet w okresie postmenopauzalnym z zaawansowanym rakiem piersi, u których doszło do nawrotu choroby w trakcie lub po adiuwantnej terapii hormonalnej lub do progresji po terapii hormonalnej z powodu zaawansowanego stadium choroby. Siedemdziesiąt siedem procent (77 %) populacji badawczej cierpiało na raka piersi z receptorami estrogenowymi pozytywnymi. Badania te porównywały bezpieczeństwo i skuteczność miesięcznego podawania fulwestrantu w dawce 250 mg z codziennym podawaniem 1 mg anastrozolu (inhibitor aromatazy). Ogólnie fulwestrant w dawce 250 mg podawany raz miesięcznie był przynajmniej tak samo skuteczny jak anastrozol pod względem przeżycia wolnego od progresji choroby, odpowiedzi obiektywnej i czasu do śmierci. Nie stwierdzono istotnych statystycznie różnic między dwiema grupami leczenia w żadnym z tych punktów końcowych. Głównym punktem końcowym była przeżycie wolne od progresji choroby. Połączona analiza obu badań wykazała, że progresja wystąpiła u 83 % pacjentek otrzymujących fulwestrant w porównaniu do 85 % pacjentek otrzymujących anastrozol. Połączona analiza obu badań wykazała, że stosunek ryzyka dla fulwestrantu w dawce 250 mg w porównaniu do anastrozolu w zakresie przeżycia wolnego od progresji choroby wynosił 0,95 (95 % CI 0,82–1,10). Poziom odpowiedzi obiektywnej przy stosowaniu fulwestrantu w dawce 250 mg wynosił 19,2 % w porównaniu do 16,5 % przy stosowaniu anastrozolu. Mediana czasu do śmierci wynosiła 27,4 miesiąca u pacjentek otrzymujących fulwestrant i 27,6 miesiąca u pacjentek otrzymujących anastrozol. Stosunek ryzyka dla fulwestrantu w dawce 250 mg i anastrozolu w zakresie czasu do śmierci wynosił 1,01 (95 % CI 0,86–1,19).
Terapia kombinowana z palbocyklibem. Międzynarodowe randomizowane, podwójnie ślepe, wieloośrodkowe badanie fazy 3 z równoległymi grupami oceniające stosowanie fulwestrantu w dawce 500 mg z palbocyklibem 125 mg w porównaniu do stosowania fulwestrantu w dawce 500 mg z placebo prowadzono u kobiet z HR-poz. (hormon-receptor-poz.), HER2-neg. (negatywny pod względem receptora czynnika wzrostu nabłonka człowieka 2) lokalnie zaawansowanym rakiem piersi, który nie poddaje się resekcji lub radioterapii z celem leczniczym, niezależnie od statusu menopauzy, u których choroba postępowała po wcześniejszej terapii endokrynnej w ramach leczenia (neo)adijuwantnego lub w przypadku przerzutów.
Ogółem 521 kobiet w okresie pre-/peri- i postmenopauzalnym z progresją choroby w ciągu 12 miesięcy lub po zakończeniu adiuwantnej terapii endokrynnej lub w ciągu 1 miesiąca lub po zakończeniu poprzedniej terapii endokrynnej zaawansowanej choroby zostało zrandomizowanych w stosunku 2:1 do grupy stosowania fulwestrantu z palbocyklibem lub fulwestrantu z placebo i podzielonych według udokumentowanej wrażliwości na poprzednią terapię hormonalną, statusu menopauzy w momencie włączenia do badania (w okresie pre-/peri- lub postmenopauzy) oraz obecności przerzutów do narządów wewnętrznych. Kobiety w okresie pre-/perimenopauzy otrzymywały agonistę gonadotropiny uwalniającej hormon uwalniający gonadotropinę (LHRH) gozerelinę. Pacjenci z rozsianym/metastatycznym, objawowym, wisceralnym schorzeniem z ryzykiem poważnych dla życia powikłań w krótkim okresie (w tym pacjentki z masywnym niekontrolowanym wypotem [opłucnowym, osierdziowym, otrzewnowym], chłoniakiem płucnym i zaangażowaniem ponad 50 % wątroby) nie mogli być włączani do badania.
Pacjentki kontynuowały otrzymywanie przepisanego leczenia do obiektywnej progresji choroby, pogorszenia objawów, nieakceptowalnej toksyczności, śmierci lub odwołania zgody na udział w badaniu. Przejście z jednej terapii na drugą między grupami nie było dozwolone.
Pacjentki zostały starannie rozdzielone według początkowych cech demograficznych i prognostycznych do grup fulwestrant + palbocyklib oraz fulwestrant + placebo. Mediana wieku pacjentek włączonych do badania wynosiła 57 lat (zakres 29–88). W każdej grupie leczenia większość uczestniczek należała do rasy europejskiej, miała udokumentowaną wrażliwość na poprzednią terapię hormonalną i była w okresie postmenopauzy. Około 20 % pacjentek było w okresie pre-/perimenopauzy. Wszyscy pacjenci wcześniej otrzymywali terapię systemową, a większość pacjentek z każdej grupy leczenia wcześniej otrzymywała chemioterapię z powodu pierwotnego rozpoznania. Ponad połowa pacjentek (62 %) miała funkcjonalny status 0 wg skali ECOG (Eastern Cooperative Oncology Group – Wschodnia Grupa Onkologiczna Współpracy), u 60 % pacjentek stwierdzono przerzuty do narządów wewnętrznych, a 60 % pacjentek otrzymało więcej niż jedną poprzednią terapię hormonalną z powodu pierwotnego rozpoznania.
Pierwotnym punktem końcowym badania było przeżycie wolne od progresji choroby, zdefiniowane zgodnie z kryteriami RECIST 1.1, oceniane przez badacza. Dodatkowe analizy PFS zostały określone na podstawie oceny niezależnej centralnej ekspertyzy radiologicznej. Punkty końcowe wtórne obejmowały ORR, CBR, całkowite przeżycie (OS), bezpieczeństwo oraz czas do pogorszenia się objawów (TTD) w odniesieniu do punktu końcowego intensywności bólu.
Badanie osiągnęło swój główny punkt końcowy – długotrwałe PFS według oceny badacza przy analizie pośredniej 82 % zaplanowanych danych PFS; wyniki przekroczyły z góry ustaloną granicę skuteczności Haybittla-Peto (α = 0,00135), wykazując istotne statystycznie wydłużenie PFS i klinicznie istotny efekt terapii. Mediana przeżycia wolnego od progresji choroby przy stosowaniu kombinacji fulwestrant + palbocyklib i kombinacji fulwestrant + placebo wynosiła odpowiednio 11,2 miesiąca i 4,6 miesiąca. Szczegółowe informacje dotyczące skuteczności przedstawiono w tabeli 3.
Po średnim okresie dalszego obserwowania trwającym 45 miesięcy przeprowadzono końcową analizę OS na podstawie 310 niepożądanych zdarzeń (60 % zrandomizowanych pacjentów). Stwierdzono różnicę w średnim OS wynoszącą 6,9 miesiąca w grupie stosowania palbocyklibu z fulwestrantem w porównaniu z placebo z fulwestrantem; ten wynik nie był istotny statystycznie przy ustalonym poziomie istotności 0,0235 (jednostronnie). W grupie stosowania placebo z fulwestrantem 15,5 % zrandomizowanych pacjentów otrzymało palbocyklib i inne inhibitory kinaz zależnych od cykliny jako kolejne linie leczenia po progresji choroby.
Wyniki analiz PFS oraz dane końcowe OS, oceniane przez badacza, w badaniu PALOMA3 przedstawiono w tabeli 3.
Tabela 3
Wyniki dotyczące skuteczności badania PALOMA3 (według oceny badacza, próbka pacjentów „wszyscy zrandomizowani pacjenci zgodnie z przypisanym leczeniem”)
| Zaktualizowana analiza (data zakończenia zbierania danych – 23 października 2015 r.) |
||
| Fulvestrant + palbocyklib (N = 347) |
Fulvestrant + placebo (N = 174) |
|
| Przeżycie wolne od progresji |
||
| Mediana [miesiące (95 % przedział ufności)] |
11,2 (9,5; 12,9) |
4,6 (3,5; 5,6) |
| Stosunek ryzyka (95 % przedział ufności) i wartość p |
0,497 (0,398; 0,620), p < 0,000001 |
|
| Pośrednie punkty końcowe skuteczności* |
||
| OW [% (95 % przedział ufności)] |
26,2 (21,7; 31,2) |
13,8 (9,0; 19,8) |
| OW (objawy choroby poddające się pomiarowi) [% (95% przedział ufności)] |
33,7 (28,1; 39,7) |
17,4 (11,5; 24,8) |
| CBR [% (95% przedział ufności)] |
68,0 (62,8; 72,9) |
39,7 (32,3; 47,3) |
| Ostateczna całkowita przeżywalność (OS) |
||
| Liczba przypadków (%) |
201 (57,9) |
109 (62,6) |
| Mediana [miesiące (95 % przedział ufności)] |
34,9 (28,8 – 40,0) |
28,0 (23,6 – 34,6) |
| Stosunek ryzyka (95 % przedział ufności) i wartość p† |
0,814 (0,644 – 1,029) p = 0,0429†* |
|
CZE – częstość skuteczności klinicznej.
DI – przedział ufności.
N – liczba pacjentów.
OW – odpowiedź obiektywna.
Wyniki punktów końcowych wtórnych oparte są na odpowiedziach potwierdzonych i niepotwierdzonych zgodnie z kryteriami RECIST 1.1.
* Statystycznie nieistotne.
† Jednostronne wartości p, z uwzględnieniem stratyfikacji według testu log-rank dla obecności przerzutów do narządów wewnętrznych oraz wrażliwości na poprzednią terapię hormonalną w momencie randomizacji.
Zmniejszenie ryzyka postępowania choroby lub śmierci na korzyść grupy leczonej fulwestrantem + palbocyklibem obserwowano we wszystkich oddzielnych podgrupach pacjentek wyodrębnionych według kryteriów stratyfikacji i wyjściowych cech. Efekt był widoczny u kobiet w okresie przed-/przemianopauzalnym (HR 0,46 [95 % DI: 0,28–0,75]) oraz u kobiet w okresie postmenopauzalnym (HR 0,52 [95 % DI: 0,40–0,66]), a także u pacjentek z przerzutami do narządów wewnętrznych (HR 0,50 [95 % DI: 0,38–0,65]) i u pacjentek bez przerzutów do narządów wewnętrznych (HR 0,48 [95 % DI: 0,33–0,71]). Korzyść obserwowano również niezależnie od linii poprzedniego leczenia z przerzutami: przy 0 (HR 0,59 [95 % DI: 0,37–0,93]), 1 (HR 0,46 [95 % DI: 0,32–0,64]), 2 (HR 0,48 [95 % DI: 0,30–0,76]) lub ≥3 liniach (HR 0,59 [95 % DI: 0,28–1,22]). Dodatkowe wskaźniki skuteczności (OW i CTPW [czas do pierwszej odpowiedzi guza]), oceniane w podgrupach pacjentów z chorobą wisceralną i bez niej, przedstawiono w tabeli 4.
Tabela 4
Wyniki badania PALOMA3 dotyczące skuteczności w przypadku choroby wisceralnej i nie-wisceralnej (próba „wszyscy pacjenci zrandomizowani zgodnie z przypisanym leczeniem”)
| Zaburzenia wisceralne |
Zaburzenia nie-wisceralne |
|||
| Fulvedzhekt + palbocyklib (N = 206) |
Fulvedzhekt + placebo (N = 105) |
Fulvedzhekt + palbocyklib (N = 141) |
Fulvedzhekt + placebo (N = 69) |
|
| OR [% (95 % CI)] |
35,0 (28,5; 41,9) |
13,3 (7,5; 21,4) |
13,5 (8,3; 20,2) |
14,5 (7,2; 25,0) |
| PFS*, mediana [miesiące (zakres)] |
3,8 (3,5; 16,7) |
5,4 (3,5; 16,7) |
3,7 (1,9; 13,7) |
3,6 (3,4; 3,7) |
* Wyniki na podstawie odpowiedzi potwierdzonych i niepotwierdzonych.
N – liczba pacjentów.
CI – przedział ufności.
OR – odpowiedź obiektywna.
TTR – czas do pierwszej odpowiedzi guza.
Zebrano informacje o objawach zgłaszanych przez pacjentów i przeprowadzono ogólną ocenę jakości życia z wykorzystaniem kwestionariusza opracowanego przez Europejską Organizację ds. Badań nad Rakiem i Leczenia (EORTC) (QLQ)-C30 oraz modułu dla raka piersi (EORTC QLQ-BR23). Ogółem 335 pacjentów z grupy leczonej fulvestrantem z palbocyklibem i 166 pacjentów z grupy leczonej fulvestrantem z placebo odpowiedziało na kwestionariusz na początku badania i przynajmniej podczas 1. wizyty po rozpoczęciu.
Czas do pogorszenia został zdefiniowany a priori jako czas między wyjściowym poziomem bólu a pierwszym wystąpieniem wzrostu ≥10 punktów w porównaniu z poziomem wyjściowym według skali objawów bólowych. Dodanie palbocyklibu do schematu leczenia z fulvestrantem skutkowało istotnym opóźnieniem czasu do pogorszenia objawów bólu w porównaniu z leczeniem fulvestrantem z placebo (średnio 8,0 miesiąca w porównaniu z 2,8 miesiąca, HR 0,64 [95 % CI: 0,49 – 0,85]; p < 0,001).
Wpływ na endometrium w okresie popomenopauzalnym
Dane przedkliniczne wskazują na brak stymulującego wpływu fulvestrantu na endometrium w okresie popomenopauzalnym. Dwutygodniowe badanie z udziałem zdrowych ochotniczek w okresie popomenopauzalnym, które otrzymywały etyniloestradiol w dawce 20 μg na dobę, wykazało, że w porównaniu z wcześniejszym leczeniem placebo, wcześniejsze leczenie fulvestrantem w dawce 250 mg prowadziło do istotnego zmniejszenia stymulującego wpływu na endometrium w okresie popomenopauzalnym, co potwierdzono danymi ultrasonograficznego pomiaru grubości endometrium.
Leczenie neoadiuwantowe trwające do 16 tygodni u pacjentek z rakiem piersi, które otrzymywały leczenie fulvestrantem w dawce 500 mg lub fulvestrantem w dawce 250 mg, nie prowadziło do klinicznie istotnych zmian grubości endometrium, co wskazuje na brak wpływu agonistycznego. Do tej pory nie ma dowodów na niepożądane działanie na endometrium podczas leczenia pacjentek z rakiem piersi. Brak dostępnych danych dotyczących morfologicznej struktury endometrium.
W dwóch krótkoterminowych badaniach (1 i 12 tygodni) z udziałem pacjentek w okresie przedmenopauzalnym z łagodnymi chorobami ginekologicznymi nie zaobserwowano istotnych różnic statystycznie w grubości endometrium między grupami leczonymi fulvestrantem a placebo, co potwierdzono danymi badania ultrasonograficznego.
Wpływ na kości
Brak danych dotyczących długoterminowego wpływu fulvestrantu na kości. Leczenie neoadiuwantowe trwające do 16 tygodni u pacjentek z rakiem piersi, które otrzymywały leczenie fulvestrantem w dawce 500 mg lub fulvestrantem w dawce 250 mg, nie prowadziło do klinicznie istotnych zmian stężenia surowiczych markerów remodelingu kostnego.
Populacja pediatryczna
Fulvestrant nie jest wskazany do leczenia dzieci. Europejska Agencja Leków zgodziła się na wyłączenie dostarczenia wyników badań dotyczących stosowania fulvestrantu we wszystkich podgrupach pacjentów pediatrycznych z rakiem piersi (o stosowaniu leku u dzieci patrz w sekcji „Dzieci”).
W otwartym badaniu fazy 2 oceniano bezpieczeństwo, skuteczność i farmakokinetykę fulvestrantu u 30 dziewcząt w wieku od 1 do 8 lat z postępującym przedwczesnym dojrzewaniem płciowym związanym z zespołem McCune’a-Albrighta (MAS). Dzieci otrzymywały miesięcznie fulvestrant w dawce 4 mg/kg masy ciała w formie wstrzyknięć domięśniowych. W tym 12-miesięcznym badaniu oceniano szereg punktów końcowych dotyczących skuteczności leku w przypadku MAS. Wyniki badania wykazały zmniejszenie częstości krwawień pochwy i spowolnienie tempa dojrzewania wieku kostnego. Stabilne minimalne stężenia równowagowe fulvestrantu u dzieci w tym badaniu były zgodne ze stężeniami u dorosłych (patrz sekcja „Farmakokinetyka”). W trakcie tego małego badania nie pojawiły się nowe problemy związane z bezpieczeństwem stosowania leku, jednak dane 5-letnie nie są jeszcze dostępne.
Farmakokinetyka.
Wchłanianie
Po podaniu w formie długodziałającego wstrzyknięcia domięśniowego fulvestrant jest wchłaniany powoli, a maksymalne stężenie we krwi (Cmax) osiągane jest po około 5 dniach. W schemacie dawkowania fulvestrantu 500 mg stężenia ekspozycji na stan równowagi lub bliski stanowi równowagi osiągane są w ciągu pierwszego miesiąca leczenia (średnia wartość [współczynnik zmienności (CV)]: AUC 475 [33,4 %] ng·dzień/ml, Cmax 25,1 [35,3 %] ng/ml, Cmin 16,3 [25,9 %] ng/ml odpowiednio). W stanie równowagi stężenia fulvestrantu we krwi utrzymują się w stosunkowo wąskim zakresie, z około trzykrotną różnicą między maksymalnym a minimalnym stężeniem. Po wstrzyknięciu domięśniowym w zakresie dawek od 50 do 500 mg ekspozycja jest w przybliżeniu proporcjonalna do dawki.
Rozkład
Fulvestrant jest szeroko i szybko rozprowadzany. Znaczny pozorny objętościowy rozkład w stanie równowagi (Vdss), wynoszący około 3–5 l/kg, wskazuje na przede wszystkim rozkład pozanaczyniowy. Fulvestrant w dużym stopniu (99 %) wiąże się z białkami osocza krwi. Głównymi frakcjami wiążącymi są lipoproteiny o bardzo niskiej gęstości (VLDL), lipoproteiny o niskiej gęstości (LDL) i lipoproteiny o wysokiej gęstości (HDL). Badania interakcji konkurencyjnego wiązania białek nie przeprowadzono. Rola globuliny wiążącej hormony płciowe (SHBG) nie została ustalona.
Biotransformacja
Metabolizm fulvestrantu nie został w pełni poznany, ale obejmuje kombinację licznych możliwych szlaków biotransformacji, podobnych do szlaków biotransformacji endogennych steroidów. Zidentyfikowane metabolity (w tym metabolity 17-keton, sulfon, 3-sulfat, 3- i 17-glukuronid) w modelach antyestrogenowych są albo mniej aktywne, albo wykazują aktywność podobną do fulvestrantu. Badania z wykorzystaniem preparatów wątroby człowieka i rekombinowanych ludzkich enzymów wskazują, że CYP3A4 jest jedynym izoenzymem P450 uczestniczącym w utlenianiu fulvestrantu, jednak uważa się, że in vivo dominują szlaki niezwiązane z P450. Dane in vitro wskazują, że fulvestrant nie hamuje izoenzymów CYP450.
Wydalanie
Fulvestrant jest wydalany głównie w formie zmetabolizowanej. Główną drogą wydalania jest kał, przy czym mniej niż 1 % wydala się z moczem. Fulvestrant charakteryzuje się wysokim kliremsem, wynoszącym 11 ± 1,7 ml/min/kg, co wskazuje na wysoki wątrobowy współczynnik ekstrakcji. Ostateczny okres półtrwania (t1/2) po podaniu domięśniowym jest określany przez szybkość wchłaniania i szacowany na 50 dni.
Grupy specjalne pacjentów
W analizie populacyjnej farmakokinetyki danych z badań fazy 3 nie stwierdzono różnic w profilu farmakokinetycznym fulvestrantu ze względu na wiek (zakres od 33 do 89 lat), masę ciała (od 40 do 127 kg) ani przynależność rasową.
Zaburzenia funkcji nerek. Stopień wpływu łagodnego lub umiarkowanego zaburzenia funkcji nerek na farmakokinetykę fulvestrantu nie osiąga istotności klinicznej.
Zaburzenia funkcji wątroby. Farmakokinetykę fulvestrantu oceniano w badaniu klinicznym z jednorazową dawką leku przeprowadzonym u kobiet z łagodnymi i umiarkowanymi zaburzeniami funkcji wątroby (klasa A i B wg skali Childa-Pugha). Przez krótki czas stosowano wysoką dawkę leku w formie wstrzyknięć domięśniowych. W porównaniu ze zdrowymi ochotnikami u kobiet z zaburzeniami funkcji wątroby zaobserwowano wzrost AUC o prawie 2,5 raza. Oczekuje się, że wzrost AUC do takiego poziomu u pacjentek otrzymujących fulvestrant będzie dobrze tolerowany. Kobiety z ciężkimi zaburzeniami funkcji wątroby (klasa C wg skali Childa-Pugha) nie były oceniane.
Populacja pediatryczna. Fulvestrant nie jest wskazany do leczenia dzieci.
Europejska Agencja Leków zgodziła się na wyłączenie dostarczenia wyników badań dotyczących stosowania fulvestrantu we wszystkich podgrupach pacjentów pediatrycznych z rakiem piersi (o stosowaniu leku u dzieci patrz w sekcji „Dzieci”).
Farmakokinetykę fulvestrantu oceniano w badaniu klinicznym przeprowadzonym u 30 dziewcząt z postępującym przedwczesnym dojrzewaniem płciowym związanym z zespołem McCune’a-Albrighta (patrz sekcja „Farmakodynamika”). Pacjentki pediatryczne w wieku od 1 do 8 lat otrzymywały fulvestrant w dawce 4 mg/kg masy ciała miesięcznie w formie wstrzyknięć domięśniowych. Średnie geometryczne (odchylenie standardowe) minimalne stężenie w stanie równowagi (Cmin,ss) i AUCss wynosiły odpowiednio 4,2 (0,9) ng/ml i 3680 (1020) ng*godz/ml. Choć dane są ograniczone, stężenia równowagowe fulvestrantu u dzieci są prawdopodobnie zgodne ze stężeniami u dorosłych.
Dane przedkliniczne dotyczące bezpieczeństwa
Fulvestrant charakteryzuje się niską toksycznością ostrą.
W badaniach na zwierzętach wielokrotne dawki fulvestrantu były dobrze tolerowane. Reakcje miejscowe, w tym miozycie i granulomy w miejscu wstrzyknięcia, były raczej związane ze środkiem do wstrzyknięcia lub substancjami pomocniczymi leku, jednak ciężkość miozytu u królików była większa po podaniu fulvestrantu w porównaniu z podaniem roztworu fizjologicznego w grupie kontrolnej. W badaniach toksyczności przy wielokrotnym domięśniowym podawaniu dawek fulvestrantu u szczurów i psów antyestrogenowa aktywność fulvestrantu powodowała większość zaobserwowanych efektów, szczególnie w układzie rozrodczym samic, a także w innych narządach wrażliwych na hormony, u obu płci. U niektórych psów po długotrwałym (12 miesięcy) stosowaniu leku obserwowano zapalenie tętnic z zaangażowaniem różnych tkanek.
W badaniach na psach po podaniu doustnym i dożylnej zaobserwowano wpływ na układ sercowo-naczyniowy (nieznaczne podniesienie odcinka S–T w EKG po podaniu doustnym oraz zatrzymanie węzła zatokowego u jednego psa po podaniu dożylnej). Zjawiska te występowały przy stężeniach przekraczających stężenia u pacjentów (Cmax >15 razy), zatem dane te prawdopodobnie mają ograniczone znaczenie dla bezpieczeństwa człowieka przy stosowaniu w dawkach klinicznych.
Fulvestrant nie wykazał potencjału genotoksycznego.
Wpływ fulvestrantu na funkcję rozrodczą i rozwój embrionów/płodów odpowiadał jego działaniu antyestrogenowemu przy zastosowaniu dawek podobnych do klinicznych. U szczurów obserwowano odwracalne zmniejszenie płodności u samic i przeżycia embrionów, dystocję oraz zwiększoną częstość wad rozwojowych płodu, w tym zgięcie kości przetypłasna. Samcom królików, którym podawano fulvestrant, nie udało się utrzymać ciąży. Obserwowano zwiększenie masy łożyska i późną utratę płodu po implantacji. Zwiększała się częstość wariacji płodu u królików (przesunięcie tylnego miednicy i 27. przesakralnego kręgu do tyłu).
Dwuletnie badanie onkogenności u szczurów (przy domięśniowym podawaniu fulvestrantu) wykazało zwiększoną częstość występowania łagodnych guzów granulokomórkowych jajników u samic przy stosowaniu wysokiej dawki 10 mg/ szczur/15 dni oraz zwiększoną częstość guzów jąder z komórek Leydiga u samców. W dwuletnim badaniu onkogenności u myszy (przy codziennym podawaniu doustnym) obserwowano zwiększoną częstość guza kanatka jądra i tkanki strumieniowej jajnika (zarówno łagodnego, jak i złośliwego) w dawkach 150 i 500 mg/kg/dzień. Na poziomie braku efektu ekspozycja systemowa (AUC) u szczurów przekraczała oczekiwany poziom wpływu na człowieka około 1,5 raza u samic i 0,8 raza u samców, a u myszy była o około 0,8 raza wyższa zarówno u samców, jak i samic.
Powstawanie takich guzów jest związane z farmakologicznymi zmianami w układzie endokrynologicznym, w szczególności z poziomami gonadotropin spowodowanymi przez antyestrogeny u zwierząt badanych.
Zatem te wnioski nie mogą być uważane za istotne w odniesieniu do stosowania fulvestrantu u kobiet w okresie popomenopauzalnym z postępującym rakiem piersi.
Ocena ryzyka ekologicznego
Badania ryzyka dla środowiska naturalnego wykazały, że fulvestrant może negatywnie wpływać na środowisko wodne.
Charakterystyka kliniczna.
Wskazania.
Lek Fulvedzhekt wskazany jest:
- jako monoterapia w leczeniu lokalnie zaawansowanego lub przerzutowego raka piersi z receptorami pozytywnymi wobec estrogenów u kobiet w okresie menopauzy:
- które wcześniej nie otrzymywały terapii endokrynnej;
- u których doszło do nawrotu choroby podczas lub po adiuvantnej terapii antyestrogenowej lub progresji choroby podczas terapii antyestrogenowej;
- w połączeniu z palbocyklibem w leczeniu raka piersi z receptorami hormonów pozytywnymi (HR-poz.), negatywnymi wobec ludzkiego receptora czynnika wzrostu epidermy 2 (HER2), lokalnie zaawansowanego lub przerzutowego u kobiet, które wcześniej otrzymywały terapię endokrynną (patrz punkt «Farmakodynamika»).
U kobiet w okresie przedmenopauzy lub w okresie okołomenopauzalnym leczenie skojarzone z palbocyklibem należy stosować w połączeniu z agonistą hormonu uwalniającego gonadotropinę (LHRH).
Przeciwwskazania.
Nadwrażliwość na substancję czynną lub dowolny składnik pomocniczy leku.
Ciąża i karmienie piersią (patrz punkt «Stosowanie w czasie ciąży lub karmienia piersią»).
Ciężka niewydolność wątroby (patrz punkty «Farmakokinetyka» i «Szczególne ostrzeżenia i środki ostrożności podczas stosowania»).
Interakcje z innymi lekami i inne rodzaje interakcji.
Badania kliniczne interakcji z midazolamem (substratem CYP3A4) wykazały, że fulwestrant nie hamuje CYP3A4. Badania kliniczne interakcji z ryfampicyną (induktorem CYP3A4) i ketokonazolem (inhibitorem CYP3A4) nie wykazały klinicznie istotnych zmian w klirensie fulwestrantu. W związku z tym u pacjentów, którym jednocześnie przepisano fulwestrant oraz inhibitory lub induktory CYP3A4, nie jest wymagana korekta dawki.
Особливості stosowania.
Fulvestrant należy stosować z ostrożnością u pacjentów z łagodnym i umiarkowanym zaburzeniem funkcji wątroby (patrz sekcje „Farmakokinetyka”, „Przeciwwskazania” i „Sposób stosowania i dawki”).
Fulvestrant należy stosować z ostrożnością u pacjentów z ciężkim zaburzeniem funkcji nerek (klirens kreatyniny mniejszy niż 30 ml/min).
Ze względu na drogę wstrzykiwania do mięśnia, fulvestrant należy stosować z ostrożnością u pacjentów z diatezą krwotoczną, trombocytopenią lub u tych, którzy przyjmują leki przeciwzakrzepowe.
Zdarzenia zakrzepowo-zatorowe są zwykle obserwowane u kobiet z zaawansowanym rakiem piersi i występowały w badaniach klinicznych fulvestrantu (patrz sekcja „Działania niepożądane”). Należy to wziąć pod uwagę przy przepisywaniu fulvestrantu pacjentkom z grupy ryzyka.
Podczas stosowania leku Fulvedzhekt zgłaszano reakcje związane z miejscem wstrzyknięcia, w tym ból ischiadicus, neuralgię, ból neuropatyczny i neuropatię obwodową. Ze względu na bliskość położenia nerwu kulszowego należy zachować ostrożność przy wstrzykiwaniu leku Fulvedzhekt do górnego zewnętrznego kwadrantu pośladka (patrz sekcje „Sposób stosowania i dawki” oraz „Działania niepożądane”).
Nie ma danych z długoterminowych badań dotyczących wpływu fulvestrantu na kości. Ze względu na mechanizm działania fulvestrantu istnieje potencjalne ryzyko rozwoju osteoporozy.
Bezpieczeństwo i skuteczność stosowania leku Fulvedzhekt (jako monoterapii lub w połączeniu z palbocyklibem) u pacjentów z ciężkimi chorobami narządów wewnętrznych nie były badane.
Lek zawiera olej rycynowy, który może powodować ciężkie reakcje alergiczne.
W przypadku stosowania fulvestrantu w połączeniu z palbocyklibem należy również zapoznać się z instrukcją medycznego stosowania palbocyklibu.
Wpływ na oznaczanie estradiolu metodą przeciwciał
Ze względu na strukturalną podobieństwo fulvestrantu do estradiolu, fulvestrant może wpływać na wyniki badań poziomu estradiolu przeprowadzanych metodą przeciwciał, co może prowadzić do uzyskania fałszywie podwyższonych wartości estradiolu.
Ethanolum
Fulvedzhekt zawiera 12,4 % mas./obj. etanolu (alkoholu) jako substancję pomocniczą, co odpowiada do 1000 mg na dawkę, czyli 25 ml piwa lub 10 ml wina. Może to szkodzić osobom cierpiącym na alkoholizm. Zawartość etanolu należy również uwzględnić przy przepisywaniu leku pacjentom z grupy wysokiego ryzyka, w szczególności u pacjentów z uszkodzeniem wątroby i padaczką.
Alkohol benzylowy
Fulvedzhekt zawiera alkohol benzylowy jako substancję pomocniczą, który może powodować reakcje alergiczne.
Populacja pediatryczna
Fulvestrant nie jest zalecany do stosowania u dzieci i młodzieży, ponieważ jego bezpieczeństwo i skuteczność w tej grupie wiekowej nie zostały ustalone (patrz sekcja „Właściwości farmakologiczne”).
Stosowanie w okresie ciąży lub karmienia piersią.
Kobiety w wieku rozrodczym
Kobietom w wieku rozrodczym należy stosować skuteczne środki antykoncepcyjne podczas leczenia fulvestrantem oraz przez 2 lata po podaniu ostatniej dawki.
Ciąża
Fulvestrant jest przeciwwskazany w okresie ciąży (patrz sekcja „Przeciwwskazania”). Wykazano, że fulvestrant przenika przez barierę łożyskową po jednorazowym wstrzyknięciu do mięśnia u szczurów i królików. Badania na zwierzętach wykazały toksyczność reprodukcyjną, w tym zwiększenie częstości występowania wad i śmierci płodu. Jeśli pacjentka zajdzie w ciążę w trakcie leczenia fulvestrantem, należy poinformować ją o potencjalnym zagrożeniu dla płodu oraz potencjalnym ryzyku przerwania ciąży.
Karmienie piersią
W trakcie leczenia fulvestrantem należy przerwać karmienie piersią. Fulvestrant wydzielany jest z mlekiem u ssących szczurów. Dotychczas nie wiadomo, czy fulvestrant wydzielany jest z mlekiem matki. Ze względu na możliwość wystąpienia poważnych niepożądanych działań u niemowląt karmionych piersią, karmienie piersią jest przeciwwskazane w okresie stosowania tego leku (patrz sekcja „Przeciwwskazania”).
Fertylność
Wpływ fulvestrantu na płodność u ludzi nie był badany.
Zdolność wpływania na szybkość reakcji przy kierowaniu pojazdami lub innymi mechanizmami.
Fulvestrant nie wpływa lub ma nieznaczny wpływ na zdolność kierowania pojazdami i pracy z mechanizmami. Jednakże, ponieważ podczas leczenia fulvestrantem zgłaszano bardzo często występowanie osłabienia (astenii), pacjentom, u których podczas kierowania pojazdami lub pracy z mechanizmami wystąpiła ta reakcja niepożądana, należy zachować ostrożność.
Sposób stosowania i dawki.
Dawkowanie
Dorosłe kobiety (w tym osoby w wieku podeszłym)
Zalecana dawka wynosi 500 mg w odstępie miesiąca, a dawkę uzupełniającą 500 mg podaje się po 2 tygodniach od pierwszego wstrzyknięcia.
W przypadku stosowania fulwestrantu w połączeniu z palbocyklibem należy również zapoznać się z instrukcją do palbocyklibu przeznaczoną do stosowania medycznego.
Kobietom w okresie przed- i okołomenopauzalnym przed rozpoczęciem i w trakcie terapii łącznej fulwestrantem i palbocyklibem należy stosować agonisty LH-RH (hormonu uwalniającego gonadotropinę) zgodnie z lokalnymi standardami praktyki klinicznej.
Osobne kategorie pacjentek
Zaburzenia funkcji nerek
U pacjentek z zaburzeniami funkcji nerek od łagodnego do umiarkowanego stopnia ciężkości (klirens kreatyniny ≥ 30 ml/min) nie jest wymagana korekta dawki. Skuteczność i bezpieczeństwo leku nie były oceniane u pacjentek z ciężkimi zaburzeniami funkcji nerek (klirens kreatyniny < 30 ml/min), dlatego u tych pacjentek lek należy stosować z ostrożnością (patrz sekcja „Szczególne ostrzeżenia i środki ostrożności podczas stosowania”).
Zaburzenia funkcji wątrogi
U pacjentek z zaburzeniami funkcji wątrogi od łagodnego do umiarkowanego stopnia ciężkości nie jest wymagana korekta dawki. Jednakże u tych pacjentek fulwestrant należy stosować z ostrożnością ze względu na możliwy wzrost AUC fulwestrantu. Brak danych dotyczących pacjentek z ciężkimi zaburzeniami funkcji wątrogy (patrz sekcje „Przeciwwskazania”, „Szczególne ostrzeżenia i środki ostrożności podczas stosowania” oraz „Farmakokinetyka”).
Sposób stosowania
Fulvedzhekt należy podawać w postaci dwóch kolejnych wstrzyknięć do mięśnia, wolno (1–2 minuty na wstrzyknięcie), po 5 ml, jedno w każdy pośladkowy obszar (mięsień pośladkowy).
Ze względu na bliskość położenia nerwu坐едniczego należy zachować ostrożność podczas wstrzykiwania leku Fulvedzhekt do zewnętrznego górnego kwadrantu pośladkowego.
Instrukcja dotycząca wstrzykiwania
Lek należy podawać zgodnie z lokalnymi zasadami wykonywania wstrzyknięć do mięśnia o dużym objętości.
UWAGA. Ze względu na bliskość położenia nerwu坐edniczego należy zachować ostrożność podczas wstrzykiwania leku Fulvedzhekt do zewnętrznego górnego kwadrantu pośladkowego (patrz sekcja „Szczególne ostrzeżenia i środki ostrożności podczas stosowania”).
Ostrzeżenie: nie sterylizować igły bezpiecznej w autoklawie przed użyciem.
Podczas całego czasu użytkowania i usuwania ręce powinny znajdować się z tyłu igły.
Dla każdego z dwóch strzykawek:
|
Rys. 1 |
|
Rys. 2 |
|
Rys. 3 |
|
Unieszkodliwianie
Strzykawki wstępnie wypełnione przeznaczone są wyłącznie do jednorazowego użytku.
Ten lek może stanowić zagrożenie dla środowiska wodnego.
Wszystkie nieużywane produkty medyczne lub odpady należy unieszkodliwiać zgodnie z lokalnymi przepisami.
Dzieci.
Bezpieczeństwo i skuteczność stosowania fulwestrantu u dzieci (od urodzenia do 18 roku życia) nie zostały ustalone. Dostępne dane przedstawiono w sekcjach „Farmakodynamika” i „Farmakokinetyka”, jednak nie można sformułować zaleceń dotyczących dawkowania.
Przedawkowanie.
Istnieją pojedyncze doniesienia o przypadkach przedawkowania fulwestrantu u ludzi. W przypadku przedawkowania zaleca się leczenie objawowe i wspomagające. W badaniach na zwierzętach wysokie dawki fulwestrantu nie wykazywały innych skutków oprócz tych bezpośrednio lub pośrednio związanych z działaniem antyestrogenowym.
Niepożądane reakcje.
Podsumowanie profilu bezpieczeństwa
Monoterapia
W tej sekcji przedstawiono informacje dotyczące wszystkich niepożądanych reakcji zgłoszonych podczas badań klinicznych, badań po rejestracji lub zgłoszeń spontanicznych.
Najczęściej zgłaszane niepożądane reakcje to reakcje w miejscu wstrzyknięcia, osłabienie, nudności oraz podwyższenie poziomu enzymów wątrobowych [ALT (alaninotransferaza), AST (asparaginianotransferaza), ALP (fosfataza alkaliczna)].
Kategorie częstości niepożądanych reakcji podane poniżej zostały obliczone na podstawie danych z grupy leczonych fulvestrantem 500 mg z połączonej analizy bezpieczeństwa badań, w których porównywano fulvestrant 500 mg i fulvestrant 250 mg [CONFIRM (badanie D6997C00002), FINDER 1 (badanie D6997C00004), FINDER 2 (badanie D6997C00006) oraz NEWEST (badanie D6997C00003)], lub z pojedynczego badania FALCON (badanie D699BC00001), w którym porównywano fulvestrant 500 mg i anastrozol 1 mg. W przypadku różnicy częstości niepożądanych reakcji między połączoną analizą bezpieczeństwa a badaniem FALCON, brano pod uwagę wyższą wartość. Częstość w tabeli 5 została określona na podstawie danych dotyczących wszystkich zarejestrowanych niepożądanych reakcji, niezależnie od oceny przez badacza związku przyczynowego. Mediana czasu trwania leczenia fulvestrantem 500 mg w połączonej kohorcie danych (w szczególności w badaniach wymienionych powyżej oraz w badaniu FALCON) wynosiła 6,5 miesiąca.
Wykaz niepożądanych reakcji
Poniżej wymienione niepożądane reakcje sklasyfikowano według częstości oraz układów narządów. Częstość określono następująco: bardzo często (≥ 1/10), często (≥ 1/100, < 1/10), rzadko (≥ 1/1000, < 1/100). W obrębie każdej grupy częstości niepożądane reakcje wymieniono w kolejności zmniejszającej się ciężkości.
Tabela 5
Niepożądane reakcje zgłaszane u pacjentów podczas monoterapii fulvestrantem.
| Pozwiązane reakcje sklasowane według częstości i układu narządów |
||
| Infekcje i inwazje |
Często |
Infekcje dróg moczowych |
| Z udziału krwi i układu chłonnego |
Często |
Obniżenie liczby płytek krwi |
| Z udziału układu odpornościowego |
Bardzo często |
Reakcje nadwrażliwości |
| Nieczęsto |
Reakcje anafilaktyczne |
|
| Z udziału metabolizmu i odżywiania |
Często |
Anoreksja |
| Z udziału układu nerwowego |
Często |
Bóle głowy |
| Z udziału naczyń |
Bardzo często |
Ciepłookresowe przypływy |
| Często |
Zakrzepica żylna i zatorowość płucna |
|
| Z udziału przewodu pokarmowego |
Bardzo często |
Świędzenie |
| Często |
Wymioty, biegunka |
|
| Z udziału wątroby i dróg żółciowych |
Bardzo często |
Zwiększony poziom enzymów wątrobowych (ALT, AST, ALP) |
| Często |
Zwiększony poziom bilirubiny |
|
| Nieczęsto |
Niewydolność wątroby, zapalenie wątroby, zwiększony poziom gamma-glutamylotransferazy (GGT) |
|
| Z udziału skóry i tkanki podskórnej |
Bardzo często |
Wysypka |
| Z udziału układu mięśniowo-szkieletowego i tkanki łącznej |
Bardzo często |
Ból stawów i mięśni szkieletowych |
| Często |
Ból pleców |
|
| Z udziału układu rozrodczego i gruczołów mlekowych |
Często |
Krwawienie pochwowe |
| Nieczęsto |
Kandydoza pochwy, białe plamienie |
|
| Stan ogólny i miejsce podania leku |
Bardzo często |
Astenia, reakcje w miejscu wstrzyknięcia |
| Często |
Neuropatia obwodowa, ishias |
|
| Nieczęsto |
Krwawienia w miejscu wstrzyknięcia, siniaki w miejscu wstrzyknięcia, neuralgia |
|
a Włączone są działania niepożądane związane z lekiem, których związek z fulvestrantem nie może być ustalony ze względu na chorobę podstawową.
b Termin „reakcje w miejscu wstrzyknięcia” nie obejmuje terminów „krwawienie w miejscu wstrzyknięcia” i „siniak w miejscu wstrzyknięcia”, „ischiás”, „neuralgia”, „neuropatia obwodowa”.
c Reakcja nie była obserwowana w dużych badaniach klinicznych (CONFIRM, FINDER 1, FINDER 2, NEWEST).
Częstość została obliczona przy użyciu górnego limitu 95% CI dla szacowanego punktu. Obliczono ją jako 3/560 (gdzie 560 to liczba pacjentów w dużych badaniach klinicznych), co odpowiada częstości kategorii „nieczęsto”.
d Włącza ból stawowy oraz rzadziej ból kostno-mięśniowy, mialgię i ból kończyn.
e Istnieją pewne różnice w częstości działań niepożądanych w odpowiednich kategoriach narządów i układów organizmu w badaniu bezpieczeństwa i badaniu FALCON.
f Reakcje niepożądane nie były obserwowane w badaniu FALCON.
Opis wybranych działań niepożądanych
Poniższy opis opiera się na analizie bezpieczeństwa grupy 228 pacjentek, które otrzymały co najmniej jedną dawkę fulvestrantu oraz grupy 228 pacjentek, które otrzymały co najmniej jedną dawkę anastrozolu w badaniu fazy 3 FALCON.
Ból stawów i ból kostno-mięśniowy. Według danych z badania FALCON liczba pacjentek, które zgłosiły ból stawów i ból kostno-mięśniowy, wyniosła odpowiednio 65 (31,2%) i 48 (24,1%) przy stosowaniu fulvestrantu i anastrozolu. Spośród 65 pacjentek otrzymujących fulvestrant, 40% (26/65) zgłosiło ból stawowy i kostno-mięśniowy w pierwszym miesiącu leczenia, 66% (43/65) pacjentek – w pierwszych 3 miesiącach leczenia. Żadna z pacjentek nie zgłosiła przypadków stopnia ≥3 wg CTCAE (Wspólne Kryteria Terminologii dla działań niepożądanych) ani przypadków wymagających zmniejszenia dawki leku, tymczasowego przerwania przyjmowania lub odstawienia leku z powodu tych działań niepożądanych.
Terapia skojarzona z palbocyklibem
Ogólne profile bezpieczeństwa fulvestrantu stosowanego w połączeniu z palbocyklibem oparte są na danych 517 pacjentek z HR-dodatnim, HER2-ujemnym nowotworem piersi lokalnie zaawansowanym lub przerzutowym w randomizowanym badaniu PALOMA3 (patrz sekcja „Farmakodynamika”). Najczęstsze (≥20%) działania niepożądane dowolnego stopnia zgłaszane u pacjentek otrzymujących fulvestrant w połączeniu z palbocyklibem to: neutropenia, leukopenia, infekcje, zmęczenie, nudności, anemia, stomatyt, biegunka, trombocytopenia i wymioty. Najczęstsze (≥2%) działania niepożądane ≥stopnia 3 to: neutropenia, leukopenia, infekcje, anemia, podwyższenie poziomu AST, trombocytopenia i zmęczenie.
W tabeli 6 przedstawiono dane dotyczące działań niepożądanych obserwowanych w badaniu PALOMA3.
Średnia długość leczenia fulvestrantem wynosiła 11,2 miesiąca w grupie fulvestrant + palbocyklib oraz 4,8 miesiąca w grupie fulvestrant + placebo. Średnia długość leczenia palbocyklibem w grupie fulvestrant + palbocyklib wyniosła 10,8 miesiąca.
Tabela 6
Działania niepożądane według danych z badania PALOMA3 (N = 517)
| Klasa układów narządów |
Fulvestrant + palbocyklib |
Fulvestrant + placebo (N = 172) |
||
| Wszystkie stopnie |
Stopień ≥ 3 |
Wszystkie stopnie n (%) |
Stopień ≥ 3 |
|
| Choroby zakaźne i pasożytnicze |
||||
| Bardzo często |
||||
| Zakażeniab |
188 (54,5) |
19 (5,5) |
60 (34,9) |
6 (3,5) |
| Zaburzenia układu krwiotwórczego i chłonnego |
||||
| Bardzo często |
||||
| Neutropeniaс |
290 (84,1) |
240 (69,6) |
6 (3,5) |
0 |
| Leukopenia d |
207 (6,0) |
132 (38,3) |
9 (5,2) |
1 (0,6) |
| Anemia e |
109 (31,6) |
15 (4,3) |
24 (14,0) |
4 (2,3) |
| Trombocytopenia f |
88 (25,5) |
10 (2,9) |
0 |
0 |
| Niekoniecznie |
||||
| Neutropenia febrilna |
3 (0,9) |
3 (0,9) |
0 |
0 |
| Zaburzenia przemiany materii i odżywiania |
||||
| Bardzo często |
||||
| Obniżenie apetytu |
60 (17,4) |
4 (1,2) |
18 (10,5) |
1 (0,6) |
| Zaburzenia układu nerwowego |
||||
| Często |
||||
| Dysgezja |
27 (7,8) |
0 |
6 (3,5) |
0 |
| Zaburzenia narządu wzroku |
||||
| Często |
||||
| Zwiększone łzawienie |
25 (7,2) |
0 |
2 (1,2) |
0 |
| Widzenie zamazane |
24 (7,0) |
0 |
3 (1,7) |
0 |
| Susza oczu |
15 (4,3) |
0 |
3 (1,7) |
0 |
| Zaburzenia układu oddechowego, klatki piersiowej i jamy opłucnowej |
||||
| Często |
||||
| Krwawienie z nosa |
25 (7,2) |
0 |
4 (2,3) |
0 |
| Zaburzenia ze strony przewodu pokarmowego |
||||
| Bardzo często |
||||
| Światłowstręt |
124 (35,9) |
2 (0,6) |
53 (30,8) |
1 (0,6) |
| Stomatytg |
104 (30,1) |
3 (0,9) |
24 (14,0) |
0 |
| Biegunka |
94 (27,2) |
0 |
35 (20,3) |
2 (1,2) |
| Wymioty |
75 (21,7) |
2 (0,6) |
28 (16,3) |
1 (0,6) |
| Zaburzenia skóry i tkanki podskórnej |
||||
| Bardzo często |
||||
| Łysienie |
67 (19,4) |
Nie dotyczy |
11 (6,4) |
Nie dotyczy |
| Obrzęk h |
63 (18,3) |
3 (0,9) |
10 (5,8) |
0 |
| Często |
||||
| Susza skóry |
28 (8,1) |
0 |
3 (1,7) |
0 |
| Ogólne zaburzenia i reakcje w miejscu podania |
||||
| Bardzo często |
||||
| Zmęczenie |
152 (44,1) |
9 (2,6) |
54 (31,4) |
2 (1,2) |
| Podgorączka |
47 (13,6) |
1 (0,3) |
10 (5,8) |
0 |
| Często |
||||
| Astenia |
27 (7,8) |
1 (0,3) |
13 (7,6) |
2 (1,2) |
| Wyniki badań laboratoryjnych |
||||
| Bardzo często |
||||
| Zwiększenie poziomu AST |
40 (11,6) |
11 (3,2) |
13 (7,6) |
4 (2,3) |
| Często |
||||
| Zwiększenie poziomu ALT |
30 (8,7) |
7 (2,0) |
10 (5,8) |
1 (0,6) |
ALT – alanina aminotransferaza.
AST – asparaginowa aminotransferaza.
N/n – liczba pacjentów.
a Podano przeważające terminy (PT) dla reakcji zgodnie z MedDRA 17.1 (Medical Dictionary for Regulatory Activities).
b Wszystkie PT należące do klasy „Zakażenia i pasożyty”.
c Neutropenia obejmuje następujące PT: neutropenia, zmniejszona liczba neutrofili.
d Leukopenia obejmuje następujące PT: leukopenia, zmniejszona liczba leukocytów.
e Anemia obejmuje następujące PT: anemia, obniżenie poziomu hemoglobiny, obniżenie poziomu hematokryty.
f Trombocytopenia obejmuje następujące PT: trombocytopenia, zmniejszona liczba płytek krwi.
g Zapalenie jamy ustnej obejmuje następujące PT: aftowa stomatyt, cheilitis, glossitis, glossodynia, owrzodzenie jamy ustnej, zapalenie błony śluzowej, ból w jamie ustnej, dyskomfort w obrębie ust i gardła, ból w obrębie ust i gardła, stomatyt.
h Wysypka obejmuje następujące PT: wysypka, wysypka makularna i plamniczo-płateczkowa, wysypka z świądem, wysypka rumieniowa, wysypka grudkowa, zapalenie skóry, zapalenie skóry typu trądzikowego, toksyczne wysypki skórne.
Opis poszczególnych działań niepożądanych
Neutropenia. W badaniu PALOMA3, w którym stosowano Fulvedzhekt w połączeniu z palbocyklibem, o neutropenii stopnia dowolnego informowano u 290 (84,1%) pacjentów, o neutropenii stopnia 3 – u 200 (58,0%) pacjentów, a o neutropenii stopnia 4 – u 40 (11,6%) pacjentów. W grupie stosującej Fulvedzhekt + placebo (n = 172) o neutropenii stopnia dowolnego informowano u 6 (3,5%) pacjentów. W grupie stosującej Fulvedzhekt + placebo nie zgłaszano przypadków neutropenii stopnia 3 i 4.
U pacjentów otrzymujących Fulvedzhekt w połączeniu z palbocyklibem mediana czasu do pierwszego epizodu neutropenii wynosiła 15 dni (zakres: 13–512 dni), a mediana czasu trwania neutropenii stopnia ≥3 wynosiła 16 dni. U 3 (0,9%) pacjentów otrzymujących Fulvedzhekt w połączeniu z palbocyklibem zgłaszano przypadki neutropenii febrilnej.
Zgłaszanie podejrzewanych działań niepożądanych
Zgłaszanie podejrzewanych działań niepożądanych po rejestracji produktu leczniczego ma istotne znaczenie. Pozwala to na monitorowanie stosunku korzyści do ryzyka związanego z zastosowaniem tego leku. Osoby medyczne i farmaceutyczne, a także pacjenci lub ich ustawowo uprawnieni przedstawiciele, powinni zgłaszać wszystkie przypadki podejrzewanych działań niepożądanych oraz braku skuteczności leku poprzez Automatyczny System Informacyjny Nadzoru Farmakologicznego pod adresem: https://aisf.dec.gov.ua.
Okres ważności. 4 lata.
Warunki przechowywania.
Przechowywać w oryginalnym opakowaniu, aby chronić przed światłem, w temperaturze od 2 do 8 °C.
Przechowywać w miejscu niedostępnym dla dzieci.
Niezgodność.
Ze względu na brak badań zgodności, tego leku nie należy mieszać z innymi lekami.
Opakowanie.
Po 5 ml w szprycie wstępnie napełnionym i blisterze, po 2 blistery z szprycem i 2 igłami w tekturowym pudełku.
Kategoria wydawania.
Na receptę.
Producent.
C.T. ROMPHARM COMPANY S.R.L. /
S.C. ROMPHARM COMPANY S.R.L.
Miejsce położenia producenta i adres miejsca prowadzenia działalności.
ul. Eroilor nr 1A, miasto Otopeni, 075100, okręg Ilfov, Rumunia – budynek Rompharm 1 i Rompharm 2.
Podobne leki
| Nazwa handlowa | Postać leku | Substancja czynna / Dawkowanie | Producent |
|---|---|---|---|
| FALVAKS | roztwór do wstrzykiwań |
|
Dr. Reddy's Laboratories Limited, Jednostka Produkcyjna - 9 |
| FAZLODEKS | roztwór do wstrzykiwań |
|
Wetter Pharma-Fertigung GmbH & Co. KG |
| FULWESTRANT EVER PHARMA | roztwór do wstrzykiwań |
|
EVER Pharma Jena GmbH (produkcja środka leczniczego, odpowiedzialny za kontrolę serii i wydanie serii; alternatywne miejsce pakowania wtórnego) |
| FULWESTRANT-WISTA | roztwór do wstrzykiwań |
|
Laboratorio Eczewarne, S.A. (producent wykonujący kontrolę sterylnych wyrobów) |
Oryginalne dane są dostępne w języku kraju producenta.
Źródło danych: Państwowy Rejestr Produktów Leczniczych Ukrainy
Ostatnia weryfikacja danych: 13 sierpnia 2026