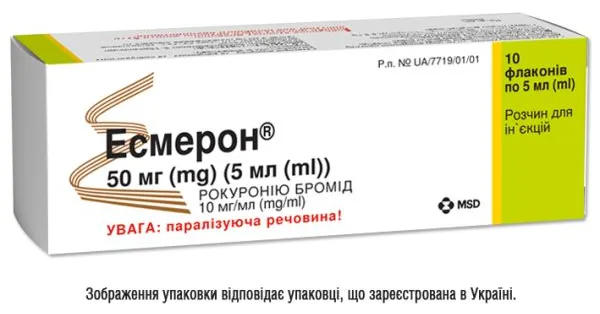
ESMIRON®
UkrainaPreparat stosuje się jako środek pomocniczy podczas znieczulenia ogólnego w celu ułatwienia intubacji tchawicy oraz zapewnienia rozluźnienia mięśni szkieletowych podczas operacji chirurgicznych. Stosuje się go również do prowadzenia wentylacji mechanicznej płuc na oddziałach intensywnej terapii.
Najczęściej zadawane pytania
Jak prawidłowo przyjmować Esmiron®?
Preparat podaje się dożylnie (w bolusie lub w postaci ciągłej infuzji) wyłącznie przez lekarza w warunkach szpitalnych. Dawkowanie jest dobierane indywidualnie w zależności od wieku, masy ciała, metody znieczulenia oraz stanu pacjenta.
Jakie mogą wystąpić działania niepożądane po Esmiron®?
Najczęściej obserwuje się ból lub reakcję w miejscu wstrzyknięcia, zmiany parametrów życiowych oraz przedłużenie działania blokady mięśniowej. Możliwe są również poważne reakcje, takie jak wstrząs anafilaktyczny, skurcz oskrzeli, zmiana ciśnienia tętniczego, tachykardia, obrzęk twarzy lub osłabienie mięśni.
Czy można łączyć ten preparat z innymi lekami?
Niektóre preparaty mogą nasilać działanie Esmiron®, na przykład anestetyzatory wziewne, kortykosteroidy lub niektóre antybiotyki. Inne leki mogą osłabiać jego efekt (na przykład inhibitory proteazy lub niektóre leki przeciwdrgawkowe). Ważne jest uwzględnienie interakcji z innymi myorelaksantami oraz suksemetoniem.
Kto nie powinien stosować preparatu?
Przeciwwskazaniem jest nadwrażliwość na rokuronium, bromki lub jakąkolwiek inną substancję pomocniczą znajdującą się w składzie preparatu.
Czy istnieją szczególne zalecenia dotyczące stosowania u dzieci i osób starszych?
U dzieci czas działania preparatu może być krótszy w porównaniu z dorosłymi, natomiast u pacjentów w starszym wieku lub osób z chorobami wątroby i nerek ryzyko przedłużenia blokady mięśniowej jest wyższe.
Ulotka informacyjna
INSTRUKCJA DOTYCZĄCA STOSOWANIA LĘKU ESMIRON® (ESMERON®)
Skład:
substancja czynna: bromurek rokuronium;
1 ml roztworu zawiera 10 mg bromku rokuronium;
substancje pomocnicze: octan sodu, chlorek sodu, kwas octowy lodowaty, woda do wstrzykiwań.
Postać farmaceutyczna. Roztwór do wstrzykiwań.
Główne właściwości fizykochemiczne: przezroczysty wodny roztwór bezbarwny lub od jasnobrunatnego do jasnobrunatnego.
Grupa farmakoterapeutyczna. Relaksujące mięśnie z obwodowym mechanizmem działania.
Kod ATC M03AC09.
Właściwości farmakologiczne.
Farmakodynamika.
Mechanizm działania
Esmiron® (bromek rokuronium) to szybko działający, o średnim czasie trwania działania, nierepolaryzujący środek rozkurczowy mięśni, który wykazuje wszystkie efekty farmakologiczne charakterystyczne dla tej klasy leków (działających podobnie jak kurare). Blokuje on nikotynowe receptory cholinerne na płytce końcowej nerwu ruchowego mięśnia szkieletowego. Działanie antagonistyczne wykazują inhibitory acetylocholinoesterazy, np. neostygmina, edrofonium i pirydostygmina.
Efekty farmakodynamiczne
ED90 (dawka bromku rokuroniumu potrzebna do 90% zahamowania reakcji skurczowej mięśnia dużego palca na stymulację nerwu łokciowego) podczas znieczulenia dożylnej wynosi około 0,3 mg/kg. Wartość ED95 u niemowląt jest niższa niż u dorosłych i dzieci (0,25, 0,35 i 0,4 mg/kg odpowiednio).
Czas trwania działania klinicznego (czas do samoistnego przywrócenia zdolności kurczliwej mięśni szkieletowych do 25% wartości wyjściowej) po dawce bromku rokuroniumu 0,6 mg/kg masy ciała wynosi 30–40 minut. Całkowity czas trwania (czas do samoistnego przywrócenia zdolności kurczliwej mięśni szkieletowych do 90% wartości wyjściowej) wynosi 50 minut. Średni czas samoistnego przywrócenia zdolności kurczliwej z poziomu 25% do 75% wartości wyjściowej (indeks przywrócenia) po dawce bolusowej 0,6 mg/kg masy ciała wynosi 14 minut.
Po zastosowaniu leku w niższych dawkach – 0,3–0,45 mg/kg masy ciała (1–1½ × ED90) – początek działania jest późniejszy, a czas trwania skrócony. Przy wysokich dawkach – 2 mg/kg masy ciała – czas trwania działania klinicznego wynosi 110 minut.
Intubacja podczas standardowego znieczulenia
W ciągu 60 sekund po dożylnej podaniu bromku rokuroniumu w dawce 0,6 mg/kg (2×ED90 przy znieczuleniu zrównoważonym) u praktycznie wszystkich pacjentów osiąga się odpowiednie warunki do intubacji, a u 80% z nich warunki te są oceniane jako doskonałe. Pełne rozluźnienie mięśni szkieletowych, odpowiednie do wszelkich zabiegów chirurgicznych, osiągane jest w ciągu 2 minut. Po podaniu roztworu w dawce 0,45 mg/kg odpowiednie warunki do intubacji tworzą się po 90 sekundach.
Szybka sekwencyjna indukcja
Podczas szybkiej sekwencyjnej indukcji znieczulenia z zastosowaniem propofolu lub fentanylu/tiopentalu odpowiednie warunki do intubacji osiągane są po 60 sekundach u 93% i 96% pacjentów odpowiednio po podaniu dawki bromku rokuroniumu 1,0 mg/kg. U 70% z nich warunki te są oceniane jako doskonałe. Czas trwania działania klinicznego przy tej dawce zbliża się do 1 godziny, po czym przewodnictwo nerwowo-mięśniowe może być bezpiecznie przywrócone. Po podaniu dawki 0,6 mg/kg bromku rokuroniumu odpowiednie warunki do intubacji osiągane są po 60 sekundach u 81% i 75% pacjentów poddawanych szybkiej sekwencyjnej indukcji z propofolem lub fentanylem/tiopentalolem odpowiednio.
Osobne grupy pacjentów
Dzieci. Średni czas początku działania bromku rokuroniumu u niemowląt i małych dzieci po dawce intubacyjnej 0,6 mg/kg jest nieco krótszy niż u dorosłych. Porównania w grupach dzieci wykazały, że średni czas do początku działania u noworodków i nastolatków (1 minuta) jest nieco dłuższy niż u niemowląt, małych dzieci i dzieci chodzących (0,4, 0,6 i 0,8 minuty odpowiednio). U dzieci czas trwania relaksacji i okres przywracania przewodnictwa nerwowo-mięśniowego są krótsze w porównaniu z niemowlętami i dorosłymi. Porównawcze badania w grupach pediatrycznych wykazały, że średni czas do przywrócenia T3 był wydłużony u noworodków i niemowląt (56,7 i 60,7 minuty odpowiednio) w porównaniu z dziećmi chodzącymi, starszymi dziećmi i nastolatkami (45,4, 37,6 i 42,9 minuty odpowiednio).
Pacjenci starsi oraz pacjenci z chorobami wątroby i dróg żółciowych i/lub z niewydolnością nerek.
Czas działania bromku rokuroniumu w dawce utrzymującej 0,15 mg/kg może być nieco dłuższy przy stosowaniu znieczulenia enfluranem i izofluranem u pacjentów starszych oraz pacjentów z chorobami wątroby i/lub nerek (około 20 minut), w porównaniu z pacjentami bez zaburzeń funkcji narządów wydalniczych przy znieczuleniu dożylnej (około 13 minut). Przy wielokrotnym podawaniu dawek utrzymujących w zalecanym zakresie nie obserwowano efektu kumulacyjnego (postępującego wydłużenia czasu działania).
Oddział intensywnej terapii
Na oddziale intensywnej terapii czas przywracania stosunku odpowiedzi na czterokrotne stymulacje (TOF) do poziomu 0,7 po ciągłej infuzji zależy od poziomu blokady na końcu infuzji. Po ciągłej infuzji trwającej 20 godzin lub dłużej średni czas (zakres) między powrotem T2 w odpowiedzi na stymulację TOF a przywróceniem stosunku TOF do poziomu 0,7 wynosi około 1,5 (1–5) godziny u pacjentów bez niewydolności wielonarządowej i 4 (1–25) godziny u pacjentów z niewydolnością wielonarządową.
Chirurgia serca
U pacjentów przewidzianych do operacji kardiochirurgicznych najczęstsze zmiany sercowo-naczyniowe obserwowane podczas osiągania maksymalnego bloku po podaniu 0,6–0,9 mg/kg leku Esmiron® to słabe i klinicznie nieistotne zwiększenie częstości skurczów serca o 9% oraz wzrost średniego ciśnienia tętniczego o 16% w porównaniu z wartością wyjściową.
Odwracalność relaksacji mięśniowej
Podanie sugamadexu lub inhibitorów acetylocholinoesterazy (neostygmina, pirydostygmina lub edrofonium) neutralizuje działanie rokuroniumu. Sugamadex może być podawany w celu standardowego odwrócenia (przy 1–2 potetanicznych skurczach do ponownego pojawienia się T2) lub natychmiastowego odwrócenia (3 minuty po podaniu bromku rokuroniumu). Inhibitory acetylocholinoesterazy mogą być podawane po ponownym pojawieniu się T2 lub przy pierwszych oznakach klinicznego przywrócenia.
Farmakokinetyka.
Po dożylnej podaniu pojedynczej dawki bolusowej bromku rokuroniumu jego stężenie w osoczu krwi zmienia się w trzech fazach wykładniczych. U zdrowych dorosłych średni (95% przedział ufności) okres półtrwania wynosi 73 (66–80) minuty, (pojęciowy) objętość rozdziału w stanie stacjonarnym wynosi 203 (193–214) ml/kg masy ciała, a klirens osocza – 3,7 (3,5–3,9) ml/kg/min.
Pacjenci starsi oraz pacjenci z chorobami wątroby i/lub dróg żółciowych, i/lub niewydolnością nerek
W badaniach kontrolowanych wykazano, że klirens osocza u pacjentów starszych oraz u chorych z zaburzoną funkcją nerek jest spowolniony, jednak w większości badań zaobserwowane różnice nie osiągały istotności statystycznej. Okres półtrwania u pacjentów z chorobami wątroby wzrasta średnio o 30 minut, a klirens zmniejsza się o 1 ml/kg/min (patrz sekcja „Sposób stosowania i dawki”).
Dzieci
Farmakokinetykę bromku rokuroniumu u dzieci (n=146) w wieku od 0 do 17 lat badano metodą analizy populacyjnej połączonych danych farmakokinetycznych z dwóch klinicznych badań z zastosowaniem sevofluranu (indukcja) oraz izofluranu/tlenku azotu (utrzymanie znieczulenia). Wszystkie parametry farmakokinetyczne były liniowo proporcjonalne do masy ciała, co potwierdzał podobny klirens (l/godz/kg). Objętość rozdziału (l/kg) oraz okres półtrwania (godz.) zmniejszały się z wiekiem (lata).
Parametry farmakokinetyczne (PKP) u typowych pacjentów pediatrycznych w poszczególnych grupach wiekowych podsumowano poniżej:
Oszacowane PKP (średnia odchylenie standardowe [SD]) bromku rokuroniumu u typowych pacjentów pediatrycznych podczas stosowania sevofluranu i tlenku azotu (indukcja) oraz izofluranu/tlenku azotu (utrzymanie znieczulenia)
| FKP |
Zakres wiekowy pacjentów |
||||
| Niemowlęta (0–27 dni) |
Niemowlęta (28 dni– 2 miesiące) |
Dzieci w wieku wczesnym (3–23 miesiące) |
Dzieci w wieku starszym (2–11 lat) |
Młodzież (12–17 lat) |
|
| CL (l/kg/h) |
0,31 (0,07) |
0,30 (0,08) |
0,33 (0,10) |
0,35 (0,09) |
0,29 (0,14) |
| Objętość rozprowadzenia (l/kg) |
0,42 (0,06) |
0,31 (0,03) |
0,23 (0,03) |
0,18 (0,02) |
0,18 (0,01) |
| t ½ β (h) |
1,1 (0,2) |
0,9 (0,3) |
0,8 (0,2) |
0,7 (0,2) |
0,8 (0,3) |
Oddział intensywnej terapii
Podczas podawania w postaci ciągłej infuzji w celu ułatwienia prowadzenia sztucznej wentylacji płuc przez 20 godzin lub dłużej średni okres półwylu i średni (pojęciowy) objętość rozkładu w stanie równowagi zwiększają się. W kontrolowanych badaniach klinicznych stwierdzono istotną indywidualną zmienność parametrów związaną z różnym pochodzeniem i stopniem nasilenia niewydolności wielonarządowej oraz indywidualnymi cechami pacjenta. U pacjentów z niewydolnością wielonarządową średni (± SD) okres półwylu wynosił 21,5 (± 3,3) godziny, (pojęciowy) objętość rozkładu w stanie ustalonym – 1,5 (± 0,8) l/kg, klirens osoczowy – 2,1 (± 0,8) ml/kg/min (patrz sekcja „Sposób stosowania i dawki”).
Rokuronium wydzielane jest z moczem i żółcią. Wydalenie z moczem osiąga 40% w ciągu 12–24 godzin. Po wstrzyknięciu znakowanego radioaktywnym izotopem bromku rokuroniumu wydalanie wynosiło średnio 47% z moczem i 43% z kałem w ciągu 9 dni. Około 50% leku wydzielane jest w postaci niezmienionej. Metabolitów nie stwierdza się w osoczu krwi.
Charakterystyki kliniczne.
Wskazania.
Esmiron® jest wskazany u dorosłych i dzieci (od noworodków do nastolatków – od 0 do <18 lat) jako lek wspomagający w znieczuleniu ogólnym w celu ułatwienia intubacji tchawicy podczas standardowej sekwencyjnej indukcji znieczulenia oraz zapewnienia relaksacji mięśni szkieletowych podczas zabiegów chirurgicznych. U dorosłych Esmiron® jest również wskazany w celu ułatwienia intubacji tchawicy podczas szybkiej sekwencyjnej indukcji znieczulenia oraz jako lek wspomagający w prowadzeniu sztucznej wentylacji płuc w oddziałach intensywnej terapii.
Przeciwwskazania.
Podwyższona wrażliwość na rokuronium, bromki lub którykolwiek z substancji pomocniczych preparatu.
Współdziałanie z innymi lekami i inne rodzaje interakcji.
Leki wpływające na siłę i/lub czas trwania działania nidepolaryzujących leków przeciwmiażdżowych:
Wzmacnianie działania
- Lotne anestetyki halogenowane wzmacniają blokadę nerwowo-mięśniową wywołaną preparatem Esmiron®. Ten efekt staje się widoczny dopiero po podaniu dawek utrzymujących (patrz sekcja „Sposób stosowania i dawki”). Odbudowanie przewodnictwa nerwowo-mięśniowego za pomocą inhibitorów acetylocholinesterazy może być opóźnione.
- Po intubacji z użyciem sukcesyjoniu (patrz sekcja „Szczególne ostrzeżenia i środki ostrożności”).
- Długotrwałe jednoczesne stosowanie kortykosteroidów i preparatu Esmiron® w oddziale intensywnej terapii może prowadzić do wydłużenia czasu trwania blokady nerwowo-mięśniowej lub do miopatii (patrz sekcje „Szczególne ostrzeżenia i środki ostrożności” i „Efekty niepożądane”).
Leki z innych grup:
- antybiotyki: aminoglikozydy, lankozamidy i antybiotyki polipeptydowe, antybiotyki z grupy acyloamino-penicyn;
- diuretyki, chinidyna i jej izomer chinydyna, sole magnezu, blokery kanałów wapniowych, sole litu, leki przeciwbólowe miejscowe (lidokaina dożylne, bupiwakaina do podanie do przestrzeni okołomiazgowej) oraz nagłe podanie fenytoiny lub β-blokerów.
Zjawisko rekurarizacji obserwowano po podaniu aminoglikozydów, lankozamidów, antybiotyków polipeptydowych i acyloamino-penicynowych, chinidyny, chinydyny i soli magnezu w okresie pooperacyjnym.
Osłabianie działania
-
wcześniejsze długotrwałe podawanie fenytoiny lub karbamazepiny;
-
inhibitory proteaz (gabeksat, ulinastatyna);
-
neostygmina, edrofonium, pirydostygmina.
Zmiana działania
- podawanie innych nidepolaryzujących leków przeciwmiażdżowych w połączeniu z preparatem Esmiron® może prowadzić do osłabienia lub wzmacniania blokady nerwowo-mięśniowej, w zależności od kolejności podania i zastosowanego leku przeciwmiażdżowego;
- sukcesyjonium podawane po preparacie Esmiron® może wzmacniać lub osłabiać blokadę nerwowo-mięśniową wywołaną preparatem Esmiron®.
Wpływ preparatu Esmiron® na inne leki
Połączenie preparatu Esmiron® z lidokainą może prowadzić do szybszego początku działania lidokainy.
Dzieci.
Nie przeprowadzono oficjalnych badań interakcji. Wymienione powyżej interakcje oraz szczególne ostrzeżenia i środki ostrożności (patrz odpowiednie sekcje) dotyczące pacjentów dorosłych należy uwzględniać również przy stosowaniu bromku rokuronium u dzieci.
Zgodność przy mieszaniu z innymi lekami.
Wykazano, że w stężeniach nominalnych 0,5 mg/ml i 2 mg/ml Esmiron® jest zgodny z 0,9 % roztworem chlorku sodu, 5 % roztworem glukozy do wlewu dożylnej, 5 % roztworem glukozy w 0,9 % roztworze chlorku sodu do wlewu dożylnej, wodą sterylą do wstrzykiwań, roztworem Ringera mlekowego i Hemacellem (Haemaccel). Podawanie należy rozpocząć natychmiast po zmieszaniu, a powinno trwać przez 24 godziny. Nieużyty roztwór należy zutylizować.
Szczególności stosowania.
Esmiron® powinien być przepisywany wyłącznie przez anestezjologa z doświadczeniem w stosowaniu leków blokujących przewodnictwo nerwowo-mięśniowe; podczas stosowania leku należy mieć gotowe środki do natychmiastowego zastosowania do kontrolowanej wentylacji płuc, podawania tlenu oraz intubacji tchawicy.
Odpowiednie prowadzenie i monitorowanie
Ponieważ Esmiron® powoduje porażenie mięśni oddechowych, u pacjentów, którym podano ten lek, należy prowadzić sztuczną wentylację płuc aż do wystarczającego przywrócenia samoistnego oddychania. Jak przy stosowaniu wszystkich miorelaksantów, należy przewidywać możliwe trudności z intubacją tchawicy, szczególnie w przypadku stosowania leku jako część techniki szybkiej sekwencyjnej indukcji. Jeśli wystąpią trudności z intubacją prowadzące do klinicznej konieczności nagłego zakończenia blokady nerwowo-mięśniowej wywołanej rokuroniumem, należy rozważyć zastosowanie leku działającego odwrotnie. Przed opuszczeniem sali operacyjnej po zakończeniu znieczulenia należy upewnić się, że pacjent oddycha samoistnie, głęboko i regularnie.
Kurarza resztkowa
Jak przy stosowaniu innych miorelaksantów, po podaniu leku Esmiron® zgłaszano występowanie kuraryzacji resztkowej. Aby zapobiec powikłaniom wynikającym z kuraryzacji resztkowej, zaleca się przeprowadzanie ekstubacji dopiero po przywróceniu przewodnictwa nerwowo-mięśniowego u pacjenta. U pacjentów w wieku powyżej 65 lat zwiększa się ryzyko resztkowej blokady nerwowo-mięśniowej. Należy również wziąć pod uwagę inne czynniki, które mogą powodować kuraryzację resztkową po ekstubacji w okresie popołożeniowym (np. interakcje leków lub stan pacjenta). Jeśli zastosowanie miorelaksantu nie jest częścią standardowej praktyki klinicznej, należy rozważyć możliwość zastosowania leku działającego odwrotnie (np. sugamadeks lub inhibitor acetylocholinesterazy), szczególnie w przypadkach, gdy wystąpienie kuraryzacji resztkowej jest najbardziej prawdopodobne.
Anafilaksja
Reakcje anafilaktyczne mogą wystąpić po podaniu miorelaksantów. Aby uniknąć takich reakcji, należy zawsze zachować środki ostrożności. Szczególnie w przypadku wcześniejszego doświadczenia reakcji anafilaktycznych na jakiekolwiek miorelaksanty należy zachować specjalne środki ostrożności, ponieważ opisywano krzyżowe reakcje alergiczne na miorelaksanty.
Rokuronium może zwiększać częstość skurczów serca.
Długotrwałe stosowanie w oddziałach intensywnej terapii
Ogólnie po długotrwałym stosowaniu miorelaksantów u pacjentów przebywających na oddziałach intensywnej terapii obserwowano długotrwały paraliż i/lub osłabienie mięśni szkieletowych. Aby zapobiec możliwemu przedłużeniu blokady nerwowo-mięśniowej i/lub przedawkowaniu, zaleca się koniecznie monitorowanie przewodnictwa nerwowo-mięśniowego przez cały okres stosowania miorelaksantów oraz zapewnienie odpowiedniego łagodzenia bólu i leków uspokajających. Ponadto miorelaksanty należy podawać w starannie dobranych dawkach zgodnie z indywidualną reakcją pacjenta, podawanie powinno być wykonywane przez doświadczonego lekarza lub pod jego obserwacją, a także z wykorzystaniem odpowiedniej techniki monitorowania przewodnictwa nerwowo-mięśniowego.
Regularnie zgłaszano występowanie miopatii po długotrwałym podawaniu niemetylizujących miorelaksantów w połączeniu z terapią kortykosteroidami na oddziale intensywnej terapii. Dlatego u pacjentów otrzymujących miorelaksanty i kortykosteroidy, okres stosowania miorelaksantu powinien być jak najkrótszy.
Stosowanie z sukcesymetyloniem
Jeśli do intubacji stosuje się sukcesymetylon, podanie leku Esmiron® należy odłożyć do klinicznego przywrócenia pacjenta po blokadzie nerwowo-mięśniowej spowodowanej sukcesymetylonem.
Ponieważ bromek rokuronium jest zawsze stosowany w połączeniu z innymi lekami oraz z uwagi na ryzyko wystąpienia złośliwej hipertermii podczas znieczulenia, nawet przy braku znanych czynników wyzwalających, lekarze powinni znać wczesne objawy, potwierdzenie rozpoznania oraz leczenie złośliwej hipertermii przed rozpoczęciem znieczulenia. Badania na zwierzętach wykazały, że bromek rokuronium nie jest czynnikiem wyzwalającym złośliwą hipertermię. W okresie pośrednim po wprowadzeniu na rynek zgłaszano rzadkie przypadki złośliwej hipertermii po stosowaniu leku Esmiron®; jednak związek przyczynowo-skutkowy nie został potwierdzony.
Ryzyko śmierci z powodu błędów lekarskich
Podanie leku Esmiron® prowadzi do porażenia, które może spowodować zatrzymanie oddechu i śmierć, co jest najbardziej prawdopodobne u pacjentów, u których ten lek nie został przepisany. Należy upewnić się o właściwym wyborze przepisanego leku oraz unikać pomyłek z innymi roztworami do wstrzykiwania dostępnymi na oddziale intensywnej terapii i w innej praktyce klinicznej. Jeśli lek podaje inny pracownik medyczny, należy upewnić się, że dawkę podawaną wyraźnie określono i potwierdzono.
Czynniki, które mogą wpływać na farmakokinetykę i/lub farmakodynamikę leku Esmiron®
Choroby wątroby i/lub dróg żółciowych oraz niewydolność nerek
Ponieważ bromek rokuronium jest wydalany z moczem i żółcią, należy stosować go ostrożnie u pacjentów z klinicznie wyraźnymi chorobami wątroby i/lub dróg żółciowych i/lub z niewydolnością nerek. U takich pacjentów obserwowano przedłużenie działania bromku rokuronium przy dawkach 0,6 mg/kg masy ciała.
Przedłużenie czasu krążenia
Stan, związany z przedłużeniem czasu krążenia krwi, takie jak choroby układu sercowo-naczyniowego, wiek starszy i obrzęki prowadzące do zwiększenia objętości rozproszenia, mogą sprzyjać późniejszemu początku działania leku. Czas działania może być również wydłużony w wyniku zmniejszonego klirensu osocza.
Choroby układu nerwowo-mięśniowego
Jak inne miorelaksanty, Esmiron® należy stosować z dużą ostrożnością u pacjentów z chorobami układu nerwowo-mięśniowego lub u pacjentów, którzy przebyli poliomyelitę, ponieważ reakcja na mięśniowe relaksanty w takich przypadkach może być istotnie zmieniona. Wielkość i kierunek takich zmian mogą być bardzo różne. U pacjentów z ciężką miastenią lub zespołem miastenijnym (zespół Eaton-Lamberta) niewielkie dawki leku Esmiron® mogą powodować wyraźną blokadę nerwowo-mięśniową, dlatego dawkę leku Esmiron® należy dobrać zgodnie z indywidualną reakcją pacjenta.
Hipotermia
Podczas przeprowadzania zabiegów chirurgicznych w warunkach hipotermii działanie blokujące leku Esmiron® na układ nerwowo-mięśniowy nasila się, a czas działania się wydłuża.
Otyłość
Jak inne miorelaksanty, Esmiron® może wykazywać dłuższy efekt, a samoistne przywrócenie przewodnictwa nerwowo-mięśniowego po jego podaniu może być dłuższe u pacjentów z otyłością, gdy dawkę oblicza się na podstawie rzeczywistej masy ciała.
Oparzenia
U pacjentów z oparzeniami może rozwijać się oporność na niemetylizujące miorelaksanty. Zaleca się dozowanie leku zgodnie z reakcją pacjenta.
Stany, które mogą nasilać działanie leku Esmiron®
Hipokaliemia (np. po długotrwałym wymiotach, biegunkach lub leczeniu moczopędnikami), hipermagnezemia, hipokalcemia (po masowych przetaczaniach krwi), hipoproteinemie, odwodnienie, acidoza, hiperkapnia, kacheksja.
Z tego powodu przed rozpoczęciem stosowania leku Esmiron® należy, jeśli to możliwe, skorygować ciężkie zaburzenia równowagi wodno-elektrolitowej, zmiany pH krwi lub odwodnienie.
Stosowanie w czasie ciąży lub karmienia piersią.
Ciąża. Brak danych klinicznych dotyczących działania leku w czasie ciąży. Badania na zwierzętach nie wykazały bezpośredniego lub pośredniego szkodliwego działania leku na przebieg ciąży, rozwój embrionu/pleta, poród lub rozwój poporodowy. Esmiron® należy przepisywać kobietom w ciąży z ostrożnością.
Cięcie cesarskie. Esmiron® można stosować do przeprowadzenia cięcia cesarskiego jako część metody szybkiej sekwencyjnej indukcji znieczulenia, jeśli nie przewiduje się trudności z intubacją i podano wystarczającą dawkę znieczynienia, lub po intubacji z podaniem sukcesymetylonu.
Stosowanie leku Esmiron® w dawce 0,6 mg/kg było bezpieczne dla rodzących, które przeszły cięcie cesarskie. Esmiron® nie wpływał na ocenę wg skali Apgar, tonus mięśniowy oraz adaptację kardiologiczno-oddechową noworodka. Analiza krwi pępowinowej wykazała, że tylko niewielka ilość bromku rokuronium przenika przez barierę łożyskową, co nie prowadzi do wystąpienia klinicznych reakcji niepożądanych u noworodków.
Uwaga 1. Dawki 1,0 mg/kg badano podczas szybkiej sekwencyjnej indukcji znieczulenia u innych grup pacjentów, z wyjątkiem pacjentek przeszłych cięcie cesarskie. Dlatego tylko dawkę 0,6 mg/kg zaleca się stosować tej grupie pacjentek.
Uwaga 2. Przywracanie przewodnictwa nerwowo-mięśniowego po podaniu miorelaksantów może być opóźnione lub niewystarczające u pacjentek, które otrzymywały sole magnezu w leczeniu toksemii ciężarnych, ponieważ sole magnezu nasilają blokadę nerwowo-mięśniową. U takich pacjentek dawkę leku Esmiron® należy zmniejszyć i dozować ją zgodnie z odpowiedzią mięśniową.
Karmienie piersią
Nie ustalono, czy Esmiron® wydzielany jest z mlekiem matki. Badania na zwierzętach wykazały niewielkie stężenia leku w mleku. Esmiron® można stosować w czasie karmienia piersią tylko wtedy, gdy według lekarza oczekiwana korzyść dla kobiety przewyższa potencjalne ryzyko dla dziecka. Po podaniu pojedynczej dawki zaleca się wstrzymywanie się od karmienia piersią przez pięć okresów półtrwania rokuronium, tj. około 6 godzin.
Wpływ na zdolność prowadzenia pojazdów i obsługi innych maszyn.
Ponieważ lek Esmiron® stosuje się jako środek wspomagający w znieczuleniu ogólnym, należy przestrzegać zwykłych środków ostrożności po znieczuleniu ogólnym u pacjentów ambulatoryjnych.
Sposób stosowania i dawki
Esmiron®, podobnie jak inne leki rozkurczowe, powinien być podawany wyłącznie przez lekarza doświadczonego w stosowaniu tego typu leków lub pod nadzorem takiego specjalisty. Lek stosuje się wyłącznie w warunkach szpitalnych. Esmiron® podaje się dożylnie zarówno jako dawkę bolusową, jak i w formie ciągłej infuzji.
Dawkę leku Esmiron®, podobnie jak innych leków rozkurczowych, należy dobrać indywidualnie dla każdego pacjenta. Przy doborze dawki należy wziąć pod uwagę rodzaj znieczulenia i przewidywany czas trwania operacji, sposób premedykacji oraz przewidywany czas trwania wentylacji mechanicznej, możliwą interakcję z innymi lekami podawanymi jednocześnie, a także ogólny stan pacjenta.
W celu oceny skuteczności blokady nerwowo-mięśniowej oraz odnowienia przewodnictwa nerwowo-mięśniowego zaleca się stosowanie odpowiedniej metody monitoringu nerwowo-mięśniowego.
Środki do znieczulenia inhalacyjnego nasilają działanie blokujące leku Esmiron® na przewodnictwo nerwowo-mięśniowe. Nasilenie to może stać się klinicznie istotne jedynie wtedy, gdy w trakcie znieczulenia ogólnego stężenie podanych substancji inhalacyjnych w tkankach osiągnie poziom wystarczający do takiej interakcji. Dlatego należy dostosować dawkę leku Esmiron® poprzez podawanie najmniejszych dawek utrzymujących w dłuższych odstępach czasu lub poprzez maksymalne zmniejszenie szybkości infuzji podczas długotrwałych (ponad 1 godzinę) zabiegów przeprowadzanych z zastosowaniem znieczulenia inhalacyjnego.
Niebezpieczeństwo błędów lekarskich: przypadkowe podanie leków rozkurczowych może powodować poważne działania niepożądane, w tym skutki śmiertelne. Lek Esmiron® należy przechowywać z nieuszkodzoną pokrywką i pierścieniem zabezpieczającym, w sposób minimalizujący możliwość wyboru niewłaściwego produktu (patrz sekcja „Szczególne ostrzeżenia i środki ostrożności”).
Dla dorosłych pacjentów poniższe zalecenia dotyczące trybu dawkowania można stosować jako ogólny schemat podczas intubacji tchawicy, zapewnienia relaksacji mięśniowej podczas operacji o różnym czasie trwania, a także w przypadku stosowania w oddziale intensywnej terapii.
Zabiegi chirurgiczne
Intubacja tchawicy
Standardowa dawka bromku rokuronium, po której odpowiednie warunki do intubacji tchawicy ustępują po około 60 sekundach u niemal wszystkich pacjentów podczas zwykłego znieczulenia, wynosi 0,6 mg/kg masy ciała. Podczas szybkiej sekwencyjnej indukcji znieczulenia zalecana dawka bromku rokuronium wynosi 1 mg/kg masy ciała. W przypadku stosowania bromku rokuronium w dawce 0,6 mg/kg masy ciała w celu szybkiej sekwencyjnej indukcji znieczulenia zaleca się przeprowadzenie intubacji tchawicy pacjenta po 90 sekundach od podania leku Esmiron®.
W kwestii stosowania bromku rokuronium podczas szybkiej sekwencyjnej indukcji znieczulenia u pacjentek poddawanych cesarskiemu cięciu, patrz sekcja „Stosowanie w okresie ciąży lub karmienia piersią”.
Dawki utrzymujące
Zalecana dawka utrzymująca bromku rokuronium wynosi 0,15 mg/kg masy ciała; w przypadku długotrwałego znieczulenia inhalacyjnego należy ją zmniejszyć do 0,075–0,1 mg/kg masy ciała. Dawki utrzymujące należy podawać w momencie, gdy amplituda skurczów mięśni odzyska 25% wartości wyjściowej lub gdy pojawią się 2–3 odpowiedzi podczas monitoringu w trybie sekwencyjnej czterokrotnej stymulacji (TOF).
Infuzja ciągła
Jeśli Esmiron® podaje się w formie ciągłej infuzji, zaleca się podanie dawki ładunkowej 0,6 mg/kg masy ciała. Gdy przewodnictwo nerwowo-mięśniowe zacznie się odnawiać, należy rozpocząć podawanie infuzji. Szybkość infuzji należy dobrać tak, aby reakcja skurczowa mięśni szkieletowych utrzymywała się na poziomie 10% wartości wyjściowej lub utrzymywane były 1–2 odpowiedzi podczas monitoringu w trybie czterokrotnej stymulacji. U dorosłych podczas ogólnego znieczulenia dożylnego szybkość infuzji niezbędną do utrzymania blokady nerwowo-mięśniowej na tym poziomie wynosi 0,3–0,6 mg/kg/godz, a podczas znieczulenia inhalacyjnego – 0,3–0,4 mg/kg/godz. Zaleca się stały monitoring przewodnictwa nerwowo-mięśniowego, ponieważ wymagana szybkość infuzji może się różnić w zależności od metody znieczulenia i indywidualnych pacjentów.
Dzieci
Dla noworodków (0–27 dni), niemowląt (28 dni–2 miesiące), dzieci w wieku przedszkolnym (3 miesiące–23 miesiące), dzieci starszych (2–11 lat) i młodzieży (12–17 lat) zalecana dawka do intubacji podczas zwykłego znieczulenia oraz dawka utrzymująca są takie same jak u dorosłych.
Jednak czas działania pojedynczej dawki podczas intubacji będzie dłuższy u noworodków i niemowląt niż u starszych dzieci.
W przypadku ciągłego podawania leku dzieciom (z wyjątkiem dzieci w wieku 2–11 lat) szybkość infuzji jest taka sama jak u dorosłych. Dla dzieci w wieku 2–11 lat może być konieczna wyższa szybkość infuzji. Dla dzieci w wieku 2–11 lat zalecane są początkowe szybkości infuzji takie same jak u dorosłych, które w trakcie procedury należy skorygować w celu utrzymania amplitudy skurczów mięśni na poziomie 10% wartości wyjściowej lub utrzymania 1–2 odpowiedzi podczas monitoringu w trybie czterokrotnej stymulacji.
Doświadczenie w stosowaniu bromku rokuronium u dzieci podczas szybkiej sekwencyjnej indukcji jest ograniczone, dlatego bromku rokuronium nie zaleca się stosować dzieciom w celu poprawy warunków intubacji tchawicy podczas szybkiej sekwencyjnej indukcji.
Dawkowanie u pacjentów starszych, pacjentów z chorobami wątroby i/lub dróg żółciowych oraz/lub z niewydolnością nerek
Standardowa dawka leku Esmiron® do intubacji u pacjentów starszych (>65 lat), pacjentów z chorobami wątroby i/lub dróg żółciowych oraz/lub z niewydolnością nerek podczas zwykłego znieczulenia wynosi 0,6 mg/kg masy ciała. U tych pacjentów, u których przewiduje się dłuższy czas działania, należy rozważyć dawkę 0,6 mg/kg do szybkiej sekwencyjnej indukcji znieczulenia. Niezależnie od stosowanej techniki znieczulenia zalecana dawka utrzymująca dla tych pacjentów wynosi 0,075–0,1 mg/kg bromku rokuronium, a zalecana szybkość infuzji wynosi 0,3–0,4 mg/kg/godz (patrz również „Infuzja ciągła”).
Dawkowanie u pacjentów z nadmierną masą ciała i otyłością
Podczas stosowania leku pacjentom z nadmierną masą ciała lub otyłością (których masa ciała przekracza o 30% lub więcej standardową masę ciała) dawki należy zmniejszać, uwzględniając standardową masę ciała.
Stosowanie na oddziale intensywnej terapii
Intubacja tchawicy
Podczas intubacji tchawicy stosuje się te same dawki, co podczas zabiegów chirurgicznych.
Dawki utrzymujące
Zaleca się stosowanie bromku rokuronium w początkowej dawce ładunkowej 0,6 mg/kg masy ciała, a następnie natychmiastową ciągłą infuzję zaraz po tym, gdy stopień skurczów mięśni odzyska 10% wartości wyjściowej lub uzyskane zostaną 1–2 odpowiedzi podczas monitoringu w trybie czterokrotnej stymulacji. Dawki bromku rokuronium należy zawsze dobrać indywidualnie, zależnie od skuteczności u każdego pacjenta. Zalecana początkowa szybkość infuzji w celu utrzymania blokady nerwowo-mięśniowej na poziomie 80–90% (1–2 odpowiedzi przy stymulacji w trybie TOF) u dorosłych pacjentów wynosi 0,3–0,6 mg/kg/godz w ciągu pierwszej godziny podawania, po czym w ciągu 6–12 godzin należy zmniejszać szybkość podawania zgodnie z indywidualną reakcją pacjenta. Po tym czasie indywidualne wymagania dotyczące dawki pozostają względnie stałe.
W kontrolowanych badaniach klinicznych stwierdzono dużą zmienność między pacjentami co do godzinnej szybkości infuzji, ze średnią wartością 0,2–0,5 mg/kg/godz, w zależności od przyczyny i stopnia uszkodzenia narządów, towarzyszącej terapii lekowej oraz indywidualnych cech pacjenta. W celu zapewnienia optymalnej kontroli każdego pacjenta zaleca się konieczność monitorowania przewodnictwa nerwowo-mięśniowego. Badano podawanie leku przez czas do 7 dni.
Pacjenci z grup szczególnych
Leku nie zaleca się stosować w celu prowadzenia wentylacji mechanicznej podczas intensywnej terapii u dzieci i pacjentów starszych z powodu braku danych dotyczących bezpieczeństwa i skuteczności leku dla tych grup pacjentów.
Dzieci.
Esmiron® stosuje się u pacjentów pediatrycznych: noworodków (0–27 dni), niemowląt (28 dni–2 miesiące), dzieci w wieku przedszkolnym (3 miesiące–23 miesiące), dzieci starszych (2–11 lat) i młodzieży (12–17 lat).
Przedawkowanie.
W przypadku przedawkowania i długotrwałej blokady nerwowo-mięśniowej należy zapewnić pacjentowi wspierającą wentylację płuc oraz terapię uspokajającą. W tej sytuacji istnieją dwie drogi odwracania blokady nerwowo-mięśniowej:
(1) Sugamadeks może być stosowany do odwracania intensywnej (postępującej) i głębokiej blokady. Dawkę sugamadeksu dobiera się w zależności od poziomu blokady nerwowo-mięśniowej.
(2) Po rozpoczęciu samoistnego odrodzenia oddychania należy podać inhibitor acetylocholinesterazy (np. neostygminę, edrofonium, pirydostygminę) w odpowiednich dawkach. Jeśli podanie inhibitora acetylocholinesterazy nie znosi efektu blokującego leku Esmiron®, należy kontynuować sztuczną wentylację płuc, aż do odrodzenia samoistnego oddychania. Powtórne podanie inhibitora acetylocholinesterazy może być niebezpieczne.
W badaniach na zwierzętach ciężka forma zahamowania funkcji sercowo-naczyniowej prowadząca do kolapsu sercowego nie była obserwowana, dopóki nie podano skumulowanej dawki 750 × ED90 (135 mg bromku rokuronium na 1 kg masy ciała).
Działania niepożądane
Najczęściej obserwowane działania niepożądane związane z zastosowaniem leku to: ból/reakcja w miejscu wstrzyknięcia, zmiany podstawowych parametrów czynności życiowych oraz wydłużenie trwania blokady nerwowo-mięśniowej. W trakcie obserwacji pozarejestrowej najczęściej zgłaszano poważne działania niepożądane takie jak reakcje anafilaktyczne i anafilakto-idowe oraz objawy z nimi związane (patrz także tabela poniżej).
| Klasa układu narządów |
Częstość występowania1 |
||
| Niekorzenie/rzadko2 (<1/100, >1/10000) |
Bardzo rzadko (<1/10000) |
Nieznane |
|
| Zaburzenia ze strony układu odpornościowego |
Zwiększona wrażliwość, reakcja anafilaktyczna, reakcja anafilakto-idna, wstrząs anafilaktyczny, wstrząs anafilakto-idny |
||
| Zaburzenia ze strony układu nerwowego |
Paraliż mięśniowy |
||
| Zaburzenia ze strony narządów wzroku |
Midryza2,3, Ustalone źrenice2,3 |
||
| Zaburzenia ze strony układu serca |
Tachykardia |
Zespół Kounisa |
|
| Zaburzenia ze strony układu naczyniowego |
Obniżone ciśnienie |
Układowy wstrząs i kolaps, zaczerwienienie |
|
| Zaburzenia ze strony układu oddechowego, narządów klatki piersiowej i śródpiersia |
Bronchospazm |
||
| Zaburzenia ze strony skóry i tkanek podskórnych |
Obrzęk naczynioruchowy, pokrzywka, wysypka, wysypka rumieniowa |
||
| Zaburzenia ze strony układu mięśniowo-szkieletowego i tkanki łącznej |
Słabość mięśni4, miopatia steroidowa4 |
||
| Zaburzenia ogólne i zaburzenia związane z metodą stosowania leku |
Nieefektywność leku, osłabienie działania leku/efektu terapeutycznego, nasilenie działania leku/efektu terapeutycznego, ból w miejscu wstrzyknięcia, reakcja w miejscu wstrzyknięcia |
Obrzęk twarzy |
|
| Urazy, zatrucia i powikłania po zabiegach |
Przedłużenie blokady nerwowo-mięśniowej, opóźnione przywrócenie po narkozie |
Powikłania narkozy ze strony dróg oddechowych |
|
1 Częstotliwość ustalono na podstawie doniesień z nadzoru pozawytworczego oraz opublikowanych danych.
2 Dane z nadzoru pozawytworczego nie pozwalają na dokładne obliczenie liczby przypadków. Z tego powodu częstość występowania podzielono na 3, a nie na 5 kategorii.
3 W kontekście potencjalnego zwiększenia przepuszczalności lub naruszenia integralności bariery krew–mózg (BBB).
4 Po długotrwałym stosowaniu środków resuscytacyjnych.
Reakcje anafilaktyczne
Donoszono, choć bardzo rzadko, o wystąpieniu ciężkich reakcji anafilaktycznych w wyniku stosowania leków rozkurczowych mięśni, w tym Esmiron®. Reakcje anafilaktyczne/ anafilakto-wzorne: skurcz oskrzeli, zaburzenia sercowo-naczyniowe (np. hipotensja tętnicza, tachykardia, kolaps cyrkulacyjny – wstrząs), zmiany ze strony skóry i błon śluzowych (np. obrzęk naczynioruchowy, pokrzywka). W niektórych przypadkach reakcje te były śmiertelne. Z uwagi na możliwą ciężkość tych reakcji zawsze należy brać pod uwagę możliwość ich wystąpienia i podejmować odpowiednie środki zapobiegawcze.
Uwalnianie histaminy i reakcje histaminowe
Ponieważ stosowanie leków rozkurczowych mięśni może prowadzić do uwalniania histaminy zarówno lokalnie w miejscu wstrzyknięcia, jak i ogólnie, przy podawaniu tych leków zawsze należy uwzględniać możliwość wystąpienia swędzenia i reakcji rumieniowych w miejscu wstrzyknięcia oraz/lub ogólnych reakcji spowodowanych histaminą (reakcji anafilakto-wzornych).
W trakcie badań klinicznych stwierdzono jedynie nieznaczny wzrost średniego poziomu histaminy w osoczu po szybkim bolusowym podaniu bromku rokuronium w dawce 0,3−0,9 mg/kg masy ciała.
Przedłużenie blokady nerwowo-mięśniowej
Najczęstszą reakcją niepożądaną związaną ze stosowaniem nierozkurczowych leków rozkurczujących mięśni jako klasy jest przedłużenie okresu ich działania farmakologicznego poza wymagany czas. Stopień tej reakcji może się różnić od osłabienia mięśni szkieletowych po głęboki i długotrwały paraliż mięśni szkieletowych, prowadzący do niewydolności oddechowej lub apnei.
Miopatia
Donoszono o miopatii po stosowaniu różnych leków rozkurczowych mięśni w połączeniu z kortykosteroidami w oddziale intensywnej terapii.
Reakcje w miejscu wstrzyknięcia
Podczas szybkiej sekwencyjnej indukcji znieczulenia donoszono o uczuciu bólu po wstrzyknięciu, szczególnie gdy pacjent nadal pozostaje przy świadomości i w szczególności, gdy jako lek indukcyjny zastosowano propofol. W badaniach klinicznych ból po wstrzyknięciu odnotowano u 16 % pacjentów, u których przeprowadzono szybką sekwencyjną indukcję znieczulenia z użyciem propofolu, oraz u mniej niż 0,5 % pacjentów, u których przeprowadzono szybką sekwencyjną indukcję znieczulenia z użyciem fentanylu i tiopentalu.
Dzieci
Metaanaliza 11 badań klinicznych z udziałem dzieci (n=704), którym podawano bromek rokuronium (do 1 mg/kg), zidentyfikowała tachykardię jako reakcję niepożądaną z częstotliwością 1,4 %.
Zgłaszanie podejrzewanych reakcji niepożądanych
Zgłaszanie reakcji niepożądanych po rejestracji leku ma istotne znaczenie. Pozwala to na monitorowanie stosunku korzyści do ryzyka w przypadku stosowania tego leku. Osoby medyczne i farmaceutyczne, a także pacjenci lub ich ustawowe przedstawiciele powinni zgłaszać wszystkie przypadki podejrzewanych reakcji niepożądanych leku poprzez Zautomatyzowany System Informacyjny Nadzoru Farmakologicznego pod adresem: https://aisf.dec.gov.ua.
Okres przydatności do użycia. 3 lata.
Warunki przechowywania. Przechowywać w temperaturze 2−8 °C w miejscu niedostępnym dla dzieci.
Specjalne warunki przechowywania. Lek można przechowywać poza lodówką w temperaturze do 30 °C nie dłużej niż przez 12 tygodni. Po przechowywaniu Esmiron® poza lodówką nie można go ponownie umieszczać w lodówce do dalszego przechowywania.
Po rozcieńczeniu leku roztworami do wlewania wskazanymi w sekcji „Zgodność mieszanek z innymi lekami”, potwierdzono chemiczną i fizyczną stabilność w ciągu 72 godzin w temperaturze 30 °C.
Z mikrobiologicznego punktu widzenia rozcieńczony lek należy natychmiast zużyć.
Jeśli roztwór nie zostanie użyty natychmiast, odpowiedzialność za czas i warunki jego przechowywania ponosi lekarz podający lek. Czas przechowywania nie powinien przekraczać 24 godzin w temperaturze 2–8 °C, pod warunkiem że rozcieńczenie leku odbyło się z zachowaniem zasad rygorystycznej aseptyki.
Niezgodność.
Stwierdzono fizyczną niezgodność leku Esmiron® z roztworami zawierającymi: amfoterycynę B, amoksycylinę, azatioprynę, cefazolinę, kloksacylinę, dexametazon, diazepam, enoksymon, erytromycynę, famotydynę, furosemid, hydrokortysonu sodu sukcynek, insulinę, intralipid, metoheksytal, metyloprednizolon, prednizolonu sodu sukcynek, tiopental, trimetoprym i wancomycynę.
Esmiron® nie powinno się mieszać z innymi lekami, z wyjątkiem 0,9 % roztworu chlorku sodu do wlewu dożylnego, 5 % roztworu glukozy do wlewu dożylnego, 5 % roztworu glukozy w 0,9 % roztworze chlorku sodu do wlewu dożylnego, wody do wstrzykiwań, roztworu Ringera mlekowego i Hemacellu (Haemaccel).
Jeśli Esmiron® podaje się przez ten sam system wlewu z innymi lekami, należy dokładnie przemyć system (np. 0,9 % roztworem NaCl) pomiędzy podaniem roztworu Esmiron® a lekami, z którymi jest on niezgodny, a także wtedy, gdy zgodność nie została ustalona.
Opakowanie.
Po 5 ml (50 mg) w fiolce; 10 fiol w pudełku kartonowym.
Kategoria wydawania. Na receptę. Na specjalne zamówienie z oddziału szpitalnego.
Producent.
N.V. Organon, Holandia.
Merck Sharp & Dohme B.V., Holandia.
Miejsce produkcji oraz adres miejsca prowadzenia działalności.
5349 AW Oss, Kloosterstraat 6, Holandia (adres prawny);
Molensestraat 110, 5342 SS Oss, Holandia (adres miejsca prowadzenia działalności).
Waarderweg 39, 2031 BN Haarlem, Holandia.
Podobne leki
| Nazwa handlowa | Postać leku | Substancja czynna / Dawkowanie | Producent |
|---|---|---|---|
| ROKUMID | roztwór do wstrzykiwań |
|
sp. z o.o. "BIOLIK FARM" |
| ROKURONIUM-NOWO | roztwór do wstrzykiwań |
|
sp. z o.o. firma "Nowofarm-Biosynteza" |
| ROKUROWIJ KABІ | roztwór do wstrzykiwań |
|
Fresenius Kabi Austria GmbH (produkcja, pakowanie, kontrola jakości, wprowadzenie serii; oznakowanie, pakowanie wtórne, alternatywny dział kontroli jakości) |
| ROKUROWIUM BROMEK KALCEKX | roztwór do wstrzykiwań |
|
S.A. "Kalceks" (producent odpowiadający za wydanie serii) |
Oryginalne dane są dostępne w języku kraju producenta.
Źródło danych: Państwowy Rejestr Produktów Leczniczych Ukrainy
Ostatnia weryfikacja danych: 13 sierpnia 2026