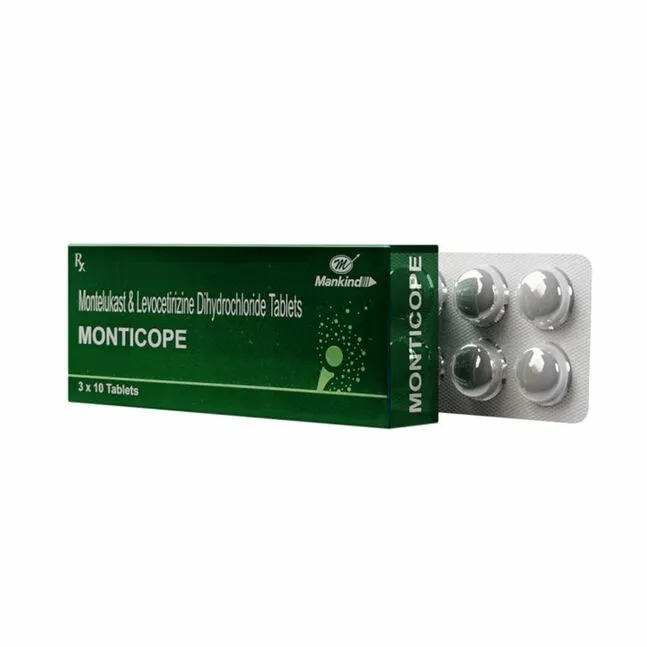
MONTICOP
UcraniaEl medicamento se utiliza para el tratamiento sintomático de la rinitis alérgica estacional y perenne.
Preguntas frecuentes
¿Cómo debe tomarse correctamente Monticop?
La dosis para el tratamiento de la rinitis alérgica es de 1 comprimido al día. El comprimido debe tragarse entero con un poco de agua, independientemente de si se toma con alimentos o no.
¿Quiénes no deben tomar este medicamento?
El medicamento está contraindicado en niños menores de 15 años, personas con hipersensibilidad a sus componentes, pacientes con insuficiencia renal grave, así como en casos de trastornos hereditarios raros del metabolismo de la galactosa y la glucosa.
¿Cuáles pueden ser los efectos secundarios de Monticop?
Pueden producirse reacciones como dolor de cabeza, dolor abdominal, somnolencia, fatiga, diarrea, náuseas, erupción cutánea, así como cambios en el estado de ánimo (ansiedad, depresión, trastornos del sueño). En casos poco frecuentes, pueden presentarse palpitaciones, convulsiones o problemas hepáticos.
¿Se puede conducir un vehículo durante el tratamiento?
Durante la administración del medicamento, se debe evitar la conducción de vehículos o el manejo de otros mecanismos peligrosos, ya que puede producirse somnolencia o mareos.
¿Cómo interactúa el medicamento con el alcohol?
Se debe utilizar el medicamento con precaución si se consume alcohol simultáneamente, ya que esto puede potenciar los efectos secundarios.
¿Es necesario cambiar la dosis en caso de enfermedades renales?
Sí, los pacientes con insuficiencia renal pueden necesitar un ajuste del régimen de administración (por ejemplo, en caso de insuficiencia moderada, el comprimido debe tomarse una vez cada 2 días, y en caso de insuficiencia grave, una vez cada 3 días). En la etapa terminal de la insuficiencia renal, el medicamento está contraindicado.
Prospecto
INSTRUCCIONES para uso médico del medicamento MONTICOPE
Composición:
Principio activo: montelukast sódico, levocetirizina dihidrocloruro;
Cada comprimido contiene una cantidad de montelukast sódico equivalente a 10 mg de montelukast y 5 mg de levocetirizina dihidrocloruro;
Excipientes: celulosa microcristalina, dióxido de silicio coloidal anhidro, hidroxipropilcelulosa, croscarmelosa sódica, estearato de magnesio, diclorometano, óxido de hierro amarillo (E 172), butilhidroxitolueno, hipromelosa, agua purificada.
Forma farmacéutica. Comprimidos.
Características físicas y químicas principales: comprimidos redondos, biconvexos, bicapa, de color amarillo claro con inclusiones en un lado y casi blanco en el otro, con superficie lisa en ambos lados.
Grupo farmacoterapéutico. Medicamentos para el tratamiento de enfermedades del sistema respiratorio. Otros medicamentos para el tratamiento de enfermedades obstructivas de las vías respiratorias de uso sistémico. Antagonistas de los receptores de leucotrienos. Montelukast en combinación con otros fármacos. Código ATC R03DC53.
Propiedades farmacodinámicas.
Farmacodinámica.
Levocetirizina
La levocetirizina, el enantiómero R de la cetirizina, es un antagonista potente y selectivo de los receptores periféricos H1. Los estudios han demostrado que la levocetirizina tiene una alta afinidad por los receptores H1 humanos (Ki = 3,2 nmol/l). La levocetirizina tiene una afinidad dos veces mayor que la cetirizina (Ki = 6,3 nmol/l). La levocetirizina se disocia de los receptores H1 con una vida media de disociación de 115 ± 38 minutos. Tras una dosis única, la levocetirizina muestra una ocupación de receptores del 90 % a las 4 horas y del 57 % a las 24 horas.
Los estudios farmacodinámicos realizados con voluntarios sanos demostraron que la mitad de la dosis de levocetirizina tiene una actividad comparable a la de la cetirizina tanto en los efectos cutáneos como nasales.
Montelukast
Los leucotrienos cisteinil (LTC4, LTD4, LTE4) son eicosanoides inflamatorios potentes que se liberan desde diversas células, incluyendo mastocitos y eosinófilos. Estos mediadores pro-asmáticos importantes se unen a los receptores de leucotrienos cisteinil (CysLT). El receptor CysLT tipo 1 (CysLT1) se encuentra en las vías respiratorias humanas, especialmente en las células del músculo liso de las vías respiratorias y en macrófagos de las vías respiratorias, así como en otras células proinflamatorias (incluyendo eosinófilos y ciertas células madre mieloides). Los CysLT están implicados en la fisiopatología del asma y de la rinitis alérgica. En el asma, los efectos mediados por leucotrienos incluyen broncoespasmo, secreción de esputo, aumento de la permeabilidad vascular y acumulación de eosinófilos.
En la rinitis alérgica, los CysLT se liberan en la mucosa nasal tras la exposición a alérgenos durante las fases temprana y tardía de la reacción, lo que se asocia con los síntomas de rinitis alérgica. Se ha demostrado que el problema intranasal relacionado con la administración de CysLT consiste en el aumento de la resistencia de las vías nasales y la intensificación de los síntomas de obstrucción nasal.
Efectos farmacodinámicos
El montelukast es un compuesto activo por vía oral que se une con alta afinidad y selectividad al receptor CysLT1.
En estudios clínicos, el montelukast inhibe la broncoconstricción provocada por la inhalación de LTD4 en dosis de 5 mg. La broncodilatación se observó durante 2 horas tras la administración oral. El efecto broncodilatador provocado por un agonista β fue aditivo al efecto inducido por el montelukast. El tratamiento con montelukast suprime la constricción bronquial tanto en la fase temprana como en la tardía provocada por el antígeno. En comparación con placebo, el montelukast redujo el número de eosinófilos en sangre periférica en pacientes adultos y pediátricos. En un estudio específico, el tratamiento con montelukast redujo significativamente el número de eosinófilos en las vías respiratorias (medido en esputo) y en sangre periférica, mejorando simultáneamente el control clínico del asma.
Farmacocinética.
Levocetirizina
La farmacocinética de la levocetirizina es lineal, independiente de la dosis y del tiempo, y presenta baja variabilidad entre sujetos. El perfil farmacocinético de la levocetirizina es el mismo cuando se administra como enantiómero aislado o cuando se utiliza cetirizina. Durante los procesos de absorción y eliminación no se produce inversión quiral.
Absorción
La levocetirizina se absorbe rápidamente y extensamente tras la administración oral. En adultos, la concentración máxima en plasma (Cmax) se alcanza a las 0,9 horas tras la dosis. El estado de equilibrio se alcanza en dos días. La Cmax suele ser de 270 ng/ml y 308 ng/ml tras una dosis única y tras dosis repetidas de 5 mg una vez al día, respectivamente. El grado de absorción no depende de la dosis y no se modifica con la comida, aunque la Cmax disminuye y se retrasa.
Reparto
No hay datos disponibles sobre la distribución en tejidos humanos. La levocetirizina se une a las proteínas plasmáticas en un 90 %. La distribución de la levocetirizina es limitada, con un volumen de distribución de 0,4 l/kg.
Biotransformación
El grado de metabolismo de la levocetirizina en humanos es inferior al 14 % de la dosis, por lo que se espera que las diferencias debidas al polimorfismo genético o al uso concomitante de inhibidores enzimáticos sean mínimas. Las vías metabólicas incluyen oxidación aromática, desalquilación N- y O- y conjugación con taurina. Las vías de desalquilación están principalmente mediadas por CYP 3A4, mientras que la oxidación aromática implica múltiples isoformas CYP y/o isoformas no identificadas. La levocetirizina no afectó la actividad de las isoformas CYP 1A2, 2C9, 2C19, 2D6, 2E1 y 3A4 en concentraciones que superan ampliamente las concentraciones máximas alcanzadas tras una dosis oral de 5 mg.
Debido al bajo metabolismo y a la ausencia de potencial de inhibición metabólica, es poco probable que se produzcan interacciones entre la levocetirizina y otras sustancias, o viceversa.
Eliminación
La vida media de eliminación en plasma en adultos es de 7,9 ± 1,9 horas. La vida media en niños es más corta. El aclaramiento total aparente medio en adultos es de 0,63 ml/min/kg. La vía principal de eliminación de la levocetirizina y sus metabolitos es la renal (85,4 % de la dosis). La excreción fecal representa solo el 12,9 % de la dosis. La levocetirizina se elimina mediante filtración glomerular y secreción tubular activa.
Poblaciones especiales
Alteración de la función renal
El aclaramiento aparente de la levocetirizina en el organismo se correlaciona con el aclaramiento de creatinina. Por tanto, se recomienda ajustar los intervalos de dosificación de la levocetirizina según el aclaramiento de creatinina en pacientes con insuficiencia renal moderada o grave. En pacientes con insuficiencia renal terminal anúrica, el aclaramiento total se reduce aproximadamente en un 80 % en comparación con pacientes con función renal normal. La cantidad de levocetirizina eliminada durante un procedimiento estándar de hemodiálisis de 4 horas fue < 10 %.
Montelukast
Absorción
El montelukast se absorbe rápidamente tras la administración oral. En adultos, tras la administración en ayunas de tabletas recubiertas con película de 10 mg, la Cmax en plasma se alcanzó a las 3 horas (Tmax). La biodisponibilidad media tras la administración oral es del 64 %. La ingesta de alimentos habituales no afecta la biodisponibilidad ni la Cmax tras la administración oral. La seguridad y eficacia se han confirmado en estudios clínicos con tabletas recubiertas con película de 10 mg administradas independientemente del horario de las comidas.
Tras la administración en ayunas de tabletas masticables de 5 mg, el parámetro Cmax en adultos se alcanzó a las 2 horas. La biodisponibilidad media tras la administración oral es del 73 % y disminuye al 63 % con alimentos estándar.
Reparto
Más del 99 % del montelukast se une a las proteínas plasmáticas. El volumen de distribución del montelukast en estado estacionario es de 8 a 11 litros. En estudios con ratas utilizando montelukast marcado radiactivamente, el paso a través de la barrera hematoencefálica fue mínimo. Además, en todos los demás tejidos, las concentraciones del material marcado con radioisótopo a las 24 horas tras la dosis también fueron mínimas.
Biotransformación
El montelukast se metaboliza activamente. En estudios con dosis terapéuticas, las concentraciones de metabolitos del montelukast en plasma en estado estacionario no fueron detectables en adultos ni en pacientes pediátricos.
La enzima principal en el metabolismo del montelukast es el citocromo P450 2C8. Además, los citocromos CYP 3A4 y 2C9 desempeñan un papel secundario en el metabolismo del montelukast, aunque el itraconazol (inhibidor de CYP 3A4) no alteró los parámetros farmacocinéticos del montelukast en voluntarios sanos que recibieron 10 mg de montelukast al día. Según estudios in vitro con microsomas hepáticos humanos, las concentraciones plasmáticas terapéuticas de montelukast no inhiben los citocromos P450 3A4, 2C9, 1A2, 2A6, 2C19 ni 2D6. La participación de los metabolitos en la acción terapéutica del montelukast es mínima.
Eliminación
El aclaramiento plasmático del montelukast en voluntarios sanos adultos es de 45 ml/min. Tras la administración oral de montelukast marcado isotópicamente, el 86 % se elimina por heces en 5 días y menos del 0,2 % por orina. En conjunto con la biodisponibilidad del montelukast por vía oral, estos datos indican que el montelukast y sus metabolitos se eliminan casi completamente por vía biliar.
Farmacocinética en diferentes grupos de pacientes
No se requiere ajuste de dosis en pacientes con disfunción hepática leve o moderada. No se han realizado estudios en pacientes con disfunción renal. Dado que el montelukast y sus metabolitos se eliminan por vía biliar, no se considera necesario ajustar la dosis en pacientes con disfunción renal. No hay datos sobre el comportamiento farmacocinético del montelukast en pacientes con disfunción hepática grave (más de 9 puntos en la escala de Child-Pugh).
Tras la administración de dosis elevadas de montelukast (20 y 60 veces superiores a la dosis recomendada para adultos), se observó una disminución de la concentración plasmática de teofilina. Este efecto no se observa con la dosis recomendada de 10 mg una vez al día.
Características clínicas.
Indicaciones.
Tratamiento sintomático de la rinitis alérgica estacional y perenne.
Contraindicaciones.
Hipersensibilidad al montelukast sódico, levocetirizina, cetirizina, hidroxicina, a cualquier otro derivado de la piperazina o a cualquier otro excipiente del medicamento.
Insuficiencia renal crónica grave (depuración de creatinina < 15 ml/min).
Enfermedades hereditarias raras de intolerancia a la galactosa, deficiencia de lactasa o malabsorción de glucosa y galactosa.
Edad pediátrica menor de 15 años.
Interacción con otros medicamentos y otras formas de interacción.
Montelukast
En estudios de interacción medicamentosa, la dosis clínica recomendada de montelukast no tuvo un efecto clínicamente significativo sobre la farmacocinética de los siguientes medicamentos: teofilina, prednisona, prednisolona, anticonceptivos orales (etinilestradiol/noretindrona 35/1), terfenadina, digoxina y warfarina.
En pacientes que tomaban fenobarbital simultáneamente, el área bajo la curva de concentración-tiempo (AUC) del montelukast se redujo aproximadamente en un 40 %. Dado que el montelukast se metaboliza mediante CYP 3A4, 2C8 y 2C9, debe tenerse precaución, especialmente en niños, cuando se administre montelukast junto con inductores de CYP 3A4, 2C8 y 2C9, como fenitoína, fenobarbital y rifampicina.
Estudios in vitro mostraron que el montelukast es un potente inhibidor de CYP 2C8. Sin embargo, los datos de estudios clínicos de interacción medicamentosa que incluyeron montelukast y rosiglitazona (un sustrato marcador; medicamento metabolizado por CYP 2C8) demostraron que el montelukast no actúa como inhibidor de CYP 2C8 in vivo. Por lo tanto, el montelukast no afecta significativamente el metabolismo de medicamentos metabolizados por esta enzima (por ejemplo, paclitaxel, rosiglitazona y repaglinida).
Durante estudios in vitro se determinó que el montelukast es un sustrato de CYP 2C8 y, en menor grado, de CYP 2C9 y 3A4. En un estudio clínico de interacción medicamentosa que utilizó montelukast y gemfibrozilo (un inhibidor de CYP 2C8 y 2C9), el gemfibrozilo aumentó la exposición sistémica al montelukast en 4,4 veces. Cuando se administra simultáneamente con gemfibrozilo u otros inhibidores potentes de CYP 2C8, no se requiere ajuste de la dosis de montelukast, pero el médico debe considerar el mayor riesgo de reacciones adversas.
Según los resultados de estudios in vitro, no se esperan interacciones clínicamente relevantes con inhibidores menos potentes de CYP 2C8 (por ejemplo, trimetoprim). La administración concomitante de montelukast con itraconazol, un inhibidor potente de CYP 3A4, no provocó un aumento significativo de la exposición sistémica al montelukast.
Levocetirizina
No se han realizado estudios de interacción de levocetirizina (incluyendo con inductores de CYP3A4). Los estudios de interacción con cetirizina (compuesto racémico) mostraron que la administración concomitante con antipirina, azitromicina, cimetidina, diazepam, eritromicina, glipizida, ketoconazol o pseudoefedrina no produce efectos adversos clínicamente significativos. En un estudio de administración múltiple con teofilina (400 mg/día), se observó una ligera reducción (16 %) en el aclaramiento de cetirizina (la distribución de teofilina no se modificó).
En un estudio de administración múltiple con ritonavir (600 mg dos veces al día) y cetirizina (10 mg/día), la exposición a cetirizina aumentó aproximadamente en un 40 %, mientras que la distribución de ritonavir se modificó ligeramente (-11 %) con la administración concomitante de cetirizina.
La ingesta de alimentos no afecta el grado de absorción de levocetirizina, pero la administración simultánea con alimentos reduce la velocidad de su absorción.
No hay datos sobre el potencial aumento del efecto de agentes sedantes cuando se administran en dosis terapéuticas. Sin embargo, debe evitarse el uso de agentes sedantes durante el tratamiento con este medicamento.
La administración concomitante de cetirizina o levocetirizina con alcohol u otros depresores del SNC en pacientes sensibles puede provocar una disminución adicional de la atención y la capacidad para realizar tareas.
Características de uso.
Montelukast
No existen datos que confirmen que la dosis de corticosteroides orales pueda reducirse al administrar montelukast concomitantemente.
En casos aislados, en pacientes que reciben montelukast puede observarse eosinofilia sistémica, a veces acompañada de manifestaciones clínicas de vasculitis, el llamado síndrome de Churg-Strauss, cuyo tratamiento se realiza mediante terapia con corticosteroides sistémicos. Algunos de estos casos se han relacionado ocasionalmente con la reducción de la dosis o la suspensión del tratamiento con corticosteroides. No puede descartarse ni confirmarse la posibilidad de que los antagonistas de los receptores de leucotrienos puedan estar asociados con la aparición del síndrome de Churg-Strauss. Los médicos deben estar atentos a la posibilidad de que aparezca eosinofilia, erupción cutánea de tipo vasculítico, empeoramiento de la sintomatología pulmonar o complicaciones cardiacas y/o neuropatía en los pacientes. Los pacientes que presenten tales síntomas deben ser reevaluados y su esquema terapéutico revisado.
Se han notificado reacciones psiconeurológicas en adultos y niños que toman montelukast (ver sección «Reacciones adversas»). Los pacientes y los médicos deben estar atentos a la aparición de reacciones psiconeurológicas. Los pacientes y/o sus cuidadores deben ser informados de la importancia de notificar a su médico si aparecen tales reacciones. Los médicos deben evaluar cuidadosamente los riesgos y beneficios de continuar el tratamiento con el medicamento si se presentan tales reacciones.
Levocetirizina
Debe usarse con precaución en pacientes con insuficiencia renal crónica (requiere ajuste de la pauta de dosificación) y en pacientes de edad avanzada con insuficiencia renal (posible disminución de la filtración glomerular).
Se recomienda tener precaución al administrar el medicamento concomitantemente con alcohol (ver sección «Interacción con otros medicamentos y otras formas de interacción»).
El medicamento debe usarse con precaución en pacientes con epilepsia o con riesgo de convulsiones, ya que la levocetirizina puede provocar un aumento de la frecuencia de los ataques.
Al prescribir el medicamento a pacientes con factores que predisponen a retención urinaria (por ejemplo, traumatismo medular, hiperplasia prostática), debe tenerse en cuenta que la levocetirizina puede aumentar el riesgo de retención urinaria.
Los antihistamínicos suprimen la respuesta a las pruebas cutáneas alérgicas; por lo tanto, debe suspenderse el tratamiento con el medicamento tres días antes de realizar dichas pruebas (período de eliminación).
Puede aparecer picazón tras la interrupción del tratamiento, incluso si este síntoma no estaba presente antes del inicio de la terapia. Estos síntomas pueden desaparecer espontáneamente. En algunos casos, los síntomas pueden ser intensos y puede ser necesario reiniciar el tratamiento con el medicamento. Generalmente, los síntomas desaparecen tras reiniciar el tratamiento.
Este medicamento contiene menos de 1 mmol (23 mg)/dosis de sodio, es decir, prácticamente libre de sodio.
Uso durante el embarazo o la lactancia.
Embarazo
Montelukast
Los estudios en animales no han demostrado efectos perjudiciales sobre el embarazo ni sobre el desarrollo embrionario/fetal.
Los datos disponibles procedentes de estudios prospectivos y retrospectivos publicados sobre el uso de montelukast en mujeres embarazadas, que evalúan malformaciones congénitas significativas en los niños, no han identificado riesgos asociados con el uso del medicamento. Los estudios existentes tienen limitaciones metodológicas, incluyendo un tamaño de muestra pequeño, recopilación retrospectiva de datos en algunos casos y grupos de comparación no homogéneos. El uso de montelukast durante el embarazo solo debe considerarse si es claramente necesario.
Levocetirizina
Los datos sobre el uso de levocetirizina en mujeres embarazadas son inexistentes o limitados (menos de 300 embarazos). Sin embargo, para cetirizina, el racemato de levocetirizina, existe una gran cantidad de datos (más de 1000 embarazos) en mujeres embarazadas que indican ausencia de toxicidad malformativa o feto/neonatal. Los estudios en animales no indican efectos perjudiciales directos ni indirectos sobre el embarazo, el desarrollo embrionario/fetal, el parto o el desarrollo postnatal. El uso de levocetirizina durante el embarazo puede considerarse si es necesario.
Lactancia
Montelukast
Estudios en ratas han demostrado que montelukast atraviesa la leche materna. No se sabe si montelukast se excreta en la leche humana. Montelukast puede usarse durante la lactancia solo si se considera absolutamente necesario.
Levocetirizina
Se ha demostrado que cetirizina, el racemato de levocetirizina, se excreta en la leche humana. Por lo tanto, es probable que levocetirizina también se excrete en la leche materna. Pueden observarse reacciones adversas relacionadas con levocetirizina en lactantes alimentados con leche materna. Por ello, debe administrarse levocetirizina con precaución a mujeres que estén lactando.
Fertilidad
Levocetirizina
No existen datos clínicos sobre el efecto del medicamento sobre la fertilidad.
Capacidad para afectar la velocidad de reacción al conducir vehículos de motor o manejar otras máquinas.
Montelukast
No se espera que montelukast afecte la capacidad del paciente para conducir vehículos de motor o manejar otras máquinas. Sin embargo, muy raramente se han notificado casos de somnolencia o mareo.
Levocetirizina
Se debe abstener de conducir vehículos de motor o trabajar con otras máquinas potencialmente peligrosas durante el tratamiento con este medicamento.
Vía de administración y dosis.
La dosis para pacientes con rinitis alérgica es de 1 comprimido al día. Para aliviar los síntomas de la rinitis alérgica, el horario de administración se ajusta individualmente.
Pacientes de edad avanzada
En pacientes de edad avanzada con función renal normal, administrar el medicamento en la dosis habitual.
En pacientes de edad avanzada con alteración de la función renal de grado moderado a grave (ver sección «Insuficiencia renal»), administrar con precaución.
Insuficiencia renal
En pacientes con alteración de la función renal, el cálculo de la dosis debe realizarse considerando el grado de alteración de la función renal (clearance de creatinina) de acuerdo con la tabla 1.
Para ello, es necesario determinar el clearance de creatinina (CLcr) del paciente en ml/min a partir de la concentración de creatinina en suero (mg/dl), utilizando la siguiente fórmula:
Tabla 1
Ajuste de la dosis del medicamento en pacientes con alteración de la función renal
| Función renal |
Depuración de creatinina, ml/min |
Frecuencia de administración |
| Función renal normal |
≥ 80 |
1 vez al día |
| Alteración leve |
50–79 |
1 vez al día |
| Alteración moderada |
30–49 |
1 vez cada 2 días |
| Alteración grave |
< 30 |
1 vez cada 3 días |
| Estadio terminal de la enfermedad renal. |
< 10 |
Contraindicado |
En niños con alteraciones de la función renal, la administración del medicamento debe ajustarse individualmente, teniendo en cuenta la depuración renal del paciente y su peso corporal.
No existen datos específicos sobre la utilización en niños con alteraciones de la función renal.
Insuficiencia hepática
En pacientes con insuficiencia hepática, no se requiere ajuste de la dosis. En pacientes con insuficiencia hepática y renal, el régimen de administración debe ajustarse según la tabla 1 mencionada anteriormente.
Vía de administración
Tomar el comprimido por vía oral, independientemente de la ingestión de alimentos. El comprimido debe tragarse entero, acompañado de una pequeña cantidad de agua.
Niños. El medicamento está indicado en niños a partir de 15 años de edad.
Sobredosis.
Según datos publicados en estudios sobre asma crónica, se administró montelukast en dosis de hasta 200 mg/día a pacientes adultos durante 22 semanas, y en estudios de corta duración, hasta 900 mg/día durante aproximadamente una semana, sin que se produjeran reacciones adversas clínicamente relevantes.
Se han registrado informes de sobredosis aguda con montelukast en adultos y niños, con dosis superiores a 1000 mg (aproximadamente 61 mg/kg en un niño de 42 meses). Los datos clínicos y de laboratorio obtenidos corresponden al perfil de seguridad en adultos y niños. En la mayoría de los casos, no se notificaron reacciones adversas tras la sobredosis.
Síntomas de sobredosis con montelukast
Las reacciones adversas más frecuentemente observadas fueron: dolor abdominal, somnolencia, sed, cefalea, vómitos e hiperactividad psicomotora.
Síntomas de sobredosis con levocetirizina
Los síntomas de sobredosis en adultos pueden incluir somnolencia. En niños, inicialmente pueden aparecer excitación e irritabilidad, seguidas posteriormente de somnolencia.
Tratamiento
No existe información específica sobre el tratamiento de la sobredosis con montelukast. No hay datos sobre la eliminación de montelukast mediante diálisis peritoneal o hemodiálisis.
No existe antídoto específico para la levocetirizina. En caso de aparición de síntomas de sobredosis, se recomienda un tratamiento sintomático y de soporte. Puede considerarse la necesidad de lavado gástrico poco tiempo después de la ingestión del medicamento. La hemodiálisis no es eficaz para eliminar la levocetirizina del organismo.
Reacciones adversas.
Montelukast
El montelukast fue evaluado en estudios clínicos:
- comprimidos recubiertos con película de 10 mg: en aproximadamente 4000 pacientes con asma de 15 años o más de edad;
- comprimidos recubiertos con película de 10 mg: en aproximadamente 400 pacientes con asma y rinitis alérgica estacional de 15 años o más de edad;
- comprimidos masticables de 5 mg: en aproximadamente 1750 pacientes con asma de 6 a 14 años de edad.
Durante los estudios clínicos, se notificaron las reacciones adversas que se indican a continuación con frecuencia (de ≥ 1/100 a < 1/10) en pacientes que recibieron tratamiento con montelukast y con mayor frecuencia que en pacientes que recibieron placebo.
Tabla 2
| Clases de sistemas de órganos |
Pacientes adultos y niños a partir de 15 años (dos estudios de 12 semanas; n = 795) |
| Alteraciones del sistema nervioso |
Dolor de cabeza |
| Alteraciones del tubo digestivo (TD) |
Dolor abdominal |
Durante los estudios clínicos con tratamiento prolongado de un número reducido de pacientes adultos durante 2 años y de niños de 6 a 14 años durante 12 meses, el perfil de seguridad no cambió.
Período poscomercialización
Las reacciones adversas notificadas durante el período poscomercialización se indican según las clasificaciones por órganos y sistemas y utilizando términos especializados en la tabla 3. La frecuencia se estableció según los datos de los estudios clínicos correspondientes.
Tabla 3
| Clase de órganos del sistema |
Reacciones adversas |
Frecuencia* |
| Infecciones e infestaciones |
Infecciones de las vías respiratorias superiores† |
Muy frecuente |
| Alteraciones del sistema sanguíneo y del sistema linfático |
Tendencia al aumento de la hemorragia |
Raro |
| Trombocitopenia |
Muy raro |
|
| Alteraciones del sistema inmunitario |
Reacciones de hipersensibilidad, incluyendo anafilaxia |
Infrecuente |
| Infiltración hepática eosinofílica |
Muy raro |
|
| Alteraciones del estado psíquico |
Alteraciones del sueño, incluyendo pesadillas nocturnas, insomnio, sonambulismo, ansiedad, agitación, incluyendo comportamiento agresivo u hostilidad, depresión, hiperactividad psicomotora (incluyendo irritabilidad, inquietud, temblor§) |
Infrecuente |
| Alteraciones de la atención, deterioro de la memoria, tics |
Raro |
|
| Alucinaciones, desorientación, pensamientos y comportamientos suicidas (conducta suicida), trastornos obsesivo-compulsivos, disfemia |
Muy raro |
|
| Alteraciones del sistema nervioso |
Vertigo, somnolencia, parestesia/hipoestesia, convulsiones |
Infrecuente |
| Alteraciones cardiacas |
Palpitaciones |
Raro |
| Alteraciones del sistema respiratorio, del tórax y del mediastino |
Hemorragia nasal |
Infrecuente |
| Síndrome de Churg-Strauss (ver sección «Precauciones de empleo»), eosinofilia pulmonar |
Muy raro |
|
| Alteraciones gastrointestinales |
Diárea‡, náuseas‡, vómitos‡ |
Frecuente |
| Sequedad de boca, dispepsia |
Infrecuente |
|
| Alteraciones del sistema hepatobiliar |
Aumento de los niveles séricos de transaminasas (ALT, AST) |
Frecuente |
| Hepatitis (incluyendo lesión hepática colestásica, hepatocelular y mixta) |
Muy raro |
|
| Alteraciones de la piel y del tejido subcutáneo |
Erupción cutánea‡ |
Frecuente |
| Hematoma, urticaria, prurito |
Infrecuente |
|
| Angioedema |
Raro |
|
| Eritema nodoso, eritema multiforme |
Muy raro |
|
| Alteraciones del sistema músculo-esquelético y del tejido conjuntivo |
Artalgia, mialgia, incluyendo calambres musculares |
Infrecuente |
| Alteraciones renales y de las vías urinarias |
Enuresis en niños |
Infrecuente |
| Alteraciones generales y reacciones adversas en el sitio de administración |
Pirexia‡ |
Frecuente |
| Astenia/fatiga, malestar, edema |
Infrecuente |
|
| * La frecuencia se determinó según la frecuencia de notificación en la base de datos de estudios clínicos: muy frecuente (≥ 1/10), frecuente (de ≥ 1/100 a < 1/10), infrecuente (de ≥ 1/1.000 a < 1/100), raro (de ≥ 1/10.000 a < 1/1.000), muy raro (< 1/10.000). † Esta reacción adversa se notificó con frecuencia «muy frecuente» en pacientes que tomaron montelukast, así como en pacientes que recibieron placebo durante estudios clínicos. ‡ Esta reacción adversa se notificó con frecuencia «frecuente» en pacientes que tomaron montelukast, así como en pacientes que recibieron placebo durante estudios clínicos. § Raro. |
||
Levocetirizina
Estudios clínicos
Adultos y niños a partir de 12 años
En estudios terapéuticos con participación de hombres y mujeres de edades comprendidas entre los 12 y 71 años, el 15,1 % de los pacientes en el grupo que recibió 5 mg de levocetirizina presentó al menos una reacción adversa al fármaco, en comparación con el 11,3 % en el grupo que recibió placebo. El 91,6 % de estas reacciones adversas al medicamento fueron de intensidad leve o moderada.
En los ensayos terapéuticos, la tasa de retirada debido a reacciones adversas fue del 1,0 % (9/935) con la administración de 5 mg de levocetirizina y del 1,8 % (14/771) con placebo.
Los ensayos clínicos terapéuticos con levocetirizina incluyeron a 935 personas que tomaron el fármaco en la dosis recomendada de 5 mg al día. Se notificaron casos de reacciones adversas con una frecuencia del 1 % o más (frecuentes ≥ 1/100 a < 1/10) con la administración de 5 mg de levocetirizina o placebo.
Tabla 4
| Término preferente (WHOART) |
Placebo (n = 771) |
Levocetirizina, 5 mg (n = 935) |
| Dolor de cabeza |
25 (3,2 %) |
24 (2,6 %) |
| Somnolencia |
11 (1,4 %) |
49 (5,2 %) |
| Sequedad de boca |
12 (1,6 %) |
24 (2,6 %) |
| Cansancio |
9 (1,2 %) |
23 (2,5 %) |
Se han observado casos adicionales infrecuentes de reacciones adversas (infrecuentes ≥ 1/1000 a < 1/100), tales como astenia o dolor abdominal.
La frecuencia de reacciones adversas sedantes, tales como somnolencia, fatiga y astenia, fue globalmente mayor (8,1 %) con 5 mg de levocetirizina que con placebo (3,1 %).
Niños
En dos estudios controlados con placebo que incluyeron pacientes pediátricos de entre 6 y 11 meses de edad y de entre 1 y 6 años de edad, 159 pacientes recibieron levocetirizina a una dosis de 1,25 mg una vez al día y 1,25 mg dos veces al día, respectivamente, durante 2 semanas, mientras que 83 pacientes recibieron placebo. Se notificaron las reacciones adversas indicadas en la tabla 5 con una frecuencia del 1 % o superior durante el tratamiento con levocetirizina o con placebo.
Tabla 5
| Clases de sistemas de órganos y término preferente |
Placebo (n = 83) |
Levocetirizina (n = 159) |
| Trastornos del sistema gastrointestinal |
||
| Diárea |
0 |
3 (1,9 %) |
| Vómitos |
1 (1,2 %) |
1 (0,6 %) |
| Estreñimiento |
0 |
2 (1,3 %) |
| Trastornos del sistema nervioso |
||
| Somnolencia |
2 (2,4 %) |
3 (1,9 %) |
| Trastornos psiquiátricos |
||
| Alteraciones del sueño |
0 |
2 (1,3 %) |
Se realizaron ensayos doble ciego controlados con placebo en niños de 6 a 12 años de edad, en los que 243 niños recibieron 5 mg de levocetirizina diariamente durante periodos variables que oscilaron entre menos de 1 semana y 13 semanas. Se notificaron las reacciones adversas indicadas en la tabla 6 con una frecuencia del 1 % o más con levocetirizina o con placebo.
Tabla 6
| Término que se prefiere |
Placebo (n = 240) |
Levocetirizina 5 mg (n = 243) |
| Dolor de cabeza |
5 (2,1 %) |
2 (0,8 %) |
| Somnolencia |
1 (0,4 %) |
7 (2,9 %) |
Período poscomercialización
Las reacciones adversas obtenidas durante la experiencia poscomercialización se han agrupado según clases de sistemas orgánicos y frecuencia. La frecuencia se define de la siguiente manera: muy frecuentes (≥ 1/10); frecuentes (≥ 1/100 a < 1/10); poco frecuentes (≥ 1/1000 a < 1/100); raras (≥ 1/10000 a < 1/1000); muy raras (< 1/10 000); desconocidas (no puede estimarse a partir de los datos disponibles).
- Trastornos del sistema inmunitario
Desconocido: hipersensibilidad, incluyendo anafilaxia.
- Alteraciones del metabolismo y nutrición
Desconocido: aumento del apetito.
- Trastornos psiquiátricos
Desconocido: agresividad, excitación, alucinaciones, depresión, insomnio, pensamientos suicidas, pesadillas.
- Trastornos del sistema nervioso
Desconocido: convulsiones, parastesia, vértigo, pérdida de conciencia, temblor, disgeusia.
- Trastornos del oído y del laberinto
Desconocido: vértigo.
- Trastornos oculares
Desconocido: alteración de la vista, visión borrosa, movimientos oculares anormales (oculogira).
- Trastornos cardíacos
Desconocido: palpitaciones, taquicardia.
- Trastornos de la respiración, del tórax y del mediastino
Desconocido: disnea.
- Trastornos gastrointestinales
Desconocido: náuseas, vómitos, diarrea.
- Trastornos hepáticos y de la vía biliar
Desconocido: hepatitis.
- Trastornos renales y urinarios
Desconocido: disuria, retención urinaria.
- Trastornos de la piel y del tejido subcutáneo
Desconocido: angioedema, erupciones medicamentosas persistentes, prurito, erupción cutánea, urticaria.
- Trastornos del sistema musculoesquelético, del tejido conjuntivo y de huesos
Desconocido: mialgia, artralgia.
- Trastornos generales y condiciones en el sitio de administración
Desconocido: edema.
- Resultados de pruebas
Desconocido: aumento de peso, alteraciones en las pruebas funcionales hepáticas.
Descripción de reacciones adversas específicas
Tras la interrupción del tratamiento con levocetirizina se han notificado casos de prurito.
La notificación de reacciones adversas tras la autorización del medicamento es de gran importancia, ya que permite la vigilancia continua de la relación beneficio-riesgo del medicamento. Los profesionales médicos y farmacéuticos, así como los pacientes o sus representantes legales, deben informar sobre cualquier caso sospechoso de reacción adversa o falta de eficacia del medicamento a través del Sistema de Información Automatizado de Farmacovigilancia en el siguiente enlace: https://aisf.dec.gov.ua
Período de validez.
2 años.
Condiciones de almacenamiento.
Conservar a una temperatura no superior a 30 °C, en un lugar protegido de la luz y la humedad. Mantener fuera del alcance de los niños.
Envase. 10 comprimidos por blíster, 3 blísteres por caja de cartón.
Categoría de dispensación. Bajo receta médica.
Fabricante. MANKIND PHARMA LIMITED, UNIT-II.
Dirección del fabricante y lugar de actividad.
Village Kishanpura, P.O. Jamniwala, Tehsil Paonta Sahib, District Sirmour 173025, Himachal Pradesh, India.
Los datos originales están disponibles en el idioma del país de fabricación.
Fuente de datos: Registro Estatal de Medicamentos de Ucrania
Última verificación de datos: 13 de agosto de 2026