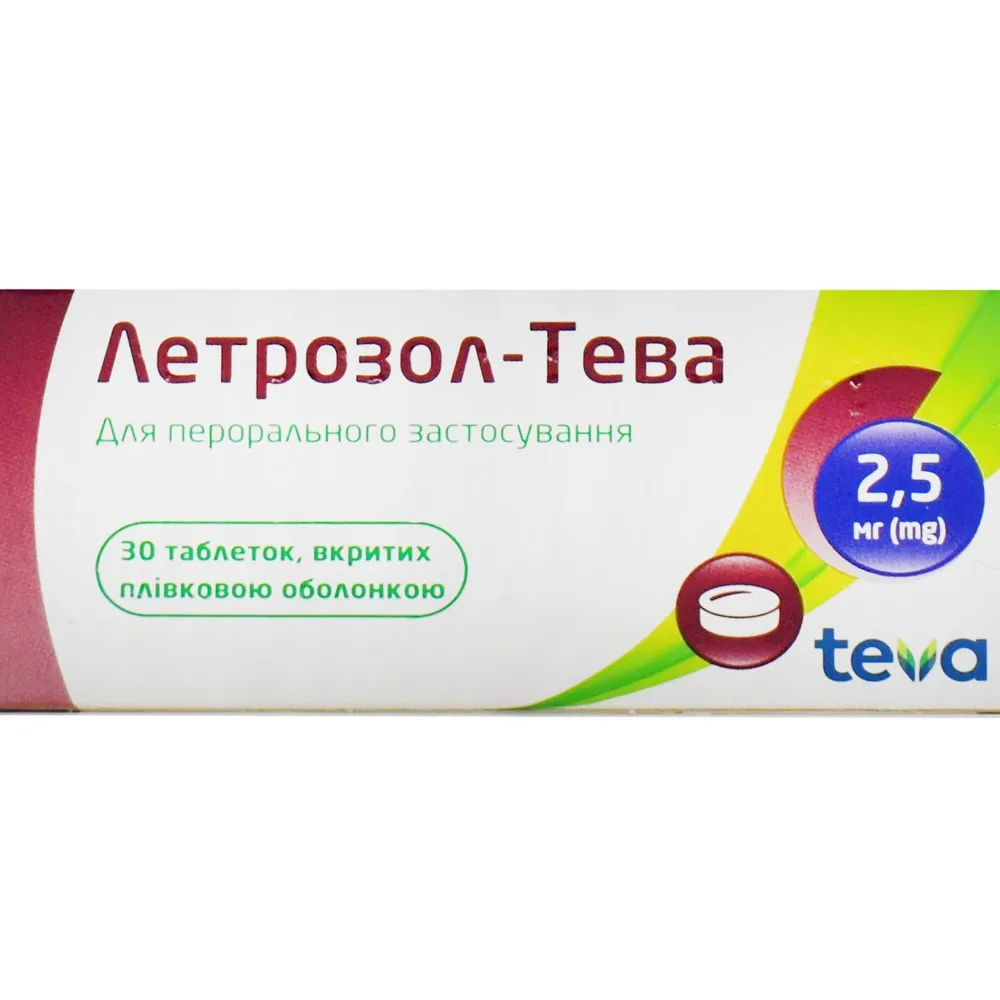
LETROZOL TEVA
UcraniaEl medicamento se utiliza para la terapia hormonal en mujeres en la posmenopausia con diversas formas de cáncer de mama (en etapas tempranas, en cáncer avanzado, tras una recaída o como complemento a la terapia con tamoxifeno).
Preguntas frecuentes
¿Cómo se debe tomar correctamente Letrozol Teva?
En adultos, se recomienda tomar 2,5 mg (1 tableta) una vez al día. El medicamento puede tomarse independientemente de las comidas. Si olvida una dosis, tómela en cuanto se acuerde, pero si han pasado 2-3 horas antes de la siguiente toma, debe omitir la dosis olvidada.
¿Quiénes no deben tomar este medicamento?
El medicamento está contraindicado en mujeres en edad reproductiva, mujeres en el periodo de perimenopausia, así como durante el embarazo o la lactancia. Tampoco debe tomarse el medicamento en caso de hipersensibilidad a sus componentes.
¿Cuáles pueden ser los efectos secundarios de Letrozol Teva?
Los efectos secundarios más frecuentes incluyen sofocos, cambios en los niveles de colesterol, dolor articular (artralgia), náuseas, sudoración excesiva y fatiga. También pueden producirse dolores de cabeza, mareos, depresión, erupciones cutáneas y cambios en el peso corporal. Los riesgos importantes son la osteoporosis y las fracturas óseas.
¿Se puede combinar este medicamento con otros fármacos?
Se debe evitar la administración simultánea con tamoxifeno, otros antiestrógenos o medicamentos que contengan estrógenos, ya que pueden reducir la eficacia del tratamiento. También se debe tener precaución con otros medicamentos que afecten a las enzimas hepáticas (por ejemplo, algunos antibióticos o antifúngicos).
¿Cómo afecta el medicamento al estado de los huesos?
Dado que el medicamento reduce los niveles de estrógenos, puede afectar la densidad del tejido óseo. Las pacientes con riesgo de osteoporosis o antecedentes de fracturas deben controlar la densidad ósea antes, durante y después del tratamiento.
Prospecto
INSTRUCCIONES PARA USO MÉDICO DEL MEDICAMENTO LETROZOL-TEVA (LETROZOLE-TEVA)
Composición:
Principio activo: letrozol;
1 tableta contiene 2,5 mg de letrozol;
Excipientes: celulosa microcristalina, almidón de maíz, estearato de magnesio, monohidrato de lactosa, dióxido de silicio coloidal anhidro, carboximetilalmidón sódico (tipo A), óxido de hierro amarillo (E 172), macrogol, dióxido de titanio (E 171), talco, indigocarmín (E 132), alcohol polivinílico, tartracina (E 102).
Forma farmacéutica. Tabletas recubiertas con película.
Propiedades físico-químicas principales: tabletas redondas, biconvexas, de color amarillo oscuro, recubiertas con película, con el grabado «93» en un lado y «В1» en el otro.
Grupo farmacoterapéutico. Agentes utilizados en terapia hormonal. Antagonistas hormonales y agentes análogos. Inhibidores de la aromatasa. Letrozol.
Código ATC L02B G04.
Propiedades farmacodinámicas.
Farmacodinámica.
Letrozol es un inhibidor no esteroideo de la aromatasa (inhibidor de la biosíntesis de estrógenos); un medicamento antineoplásico.
En los casos en que el crecimiento del tejido tumoral depende de la presencia de estrógenos, la eliminación del efecto estimulante mediado por estos constituye una condición previa para la supresión del crecimiento tumoral. En mujeres posmenopáusicas, los estrógenos se producen principalmente mediante la participación de la enzima aromatasa, que convierte los andrógenos sintetizados en las glándulas suprarrenales (principalmente androstendiona y testosterona) en estrona (E1) y estradiol (E2). Por lo tanto, mediante la inhibición específica de la enzima aromatasa se puede lograr la supresión de la biosíntesis de estrógenos en los tejidos periféricos y en el tejido tumoral.
Letrozol inhibe la aromatasa mediante unión competitiva al subcomponente de esta enzima – el hemo del citocromo P450, lo que conduce a la reducción de la biosíntesis de estrógenos en todos los tejidos.
En mujeres sanas posmenopáusicas, una dosis única de letrozol de 0,1 mg, 0,5 mg y 2,5 mg reduce los niveles séricos de estrona y estradiol (en comparación con los niveles basales) en un 75-78 % y un 78 %, respectivamente. La reducción máxima se alcanza entre las 48 y 78 horas.
En mujeres con cáncer de mama avanzado en posmenopausia, la administración diaria de letrozol en dosis de 0,1 mg a 5 mg reduce los niveles plasmáticos de estradiol, estrona y sulfato de estrona en un 75-95 % respecto al nivel basal. Con la administración del fármaco en dosis de 0,5 mg o más, en muchos casos las concentraciones de estrona y sulfato de estrona se encuentran por debajo del límite de detección del método utilizado para la determinación hormonal. Esto indica que con estas dosis del fármaco se logra una supresión más pronunciada de la síntesis de estrógenos. En todas las pacientes, durante el período de tratamiento, se mantuvo la supresión de estrógenos.
Letrozol es un inhibidor altamente específico de la actividad de la aromatasa. No se ha observado alteración en la síntesis de hormonas esteroides en las glándulas suprarrenales. En pacientes posmenopáusicas tratadas con letrozol en dosis diarias de 0,1-5 mg, no se han detectado cambios clínicamente significativos en las concentraciones plasmáticas de cortisol, aldosterona, 11-desoxicortisol, 17-hidroxiprogesterona, ACTH, ni en la actividad de la renina. La realización de una prueba de estimulación con ACTH a las 6 y 12 semanas de tratamiento con letrozol en dosis diarias de 0,1 mg; 0,25 mg; 0,5 mg; 1 mg; 2,5 mg y 5 mg no mostró ninguna reducción significativa en la síntesis de aldosterona o cortisol. Por lo tanto, no es necesario administrar glucocorticoides ni mineralocorticoides.
En mujeres sanas posmenopáusicas, tras la administración única de letrozol en dosis de 0,1 mg, 0,5 mg y 2,5 mg, no se observaron cambios en las concentraciones plasmáticas de andrógenos (androstendiona y testosterona). En pacientes posmenopáusicas que recibieron letrozol en dosis diarias de 0,1 mg a 5 mg, tampoco se observaron cambios en los niveles plasmáticos de androstendiona. Todo esto indica que el bloqueo de la biosíntesis de estrógenos no conduce a la acumulación de andrógenos, que son sus precursores. En pacientes que recibieron letrozol, no se observaron cambios en las concentraciones plasmáticas de la hormona luteinizante y la hormona foliculoestimulante, ni alteraciones en la función tiroidea, evaluada mediante los niveles de hormona estimulante de la tiroides (TSH), T4 y T3.
Farmacocinética.
Absorción. Letrozol se absorbe rápidamente y completamente desde el tracto gastrointestinal (el valor medio de biodisponibilidad es del 99,9 %). La comida reduce ligeramente la velocidad de absorción (el valor medio del tiempo para alcanzar la concentración máxima de letrozol en sangre (tmax) es de 1 hora cuando se toma en ayunas y de 2 horas cuando se toma con alimentos; el valor medio de la concentración máxima de letrozol en sangre (Cmax) es de 129 ± 20,3 nmol/l en ayunas y de 98,7 ± 18,6 nmol/l con alimentos), sin embargo, el grado de absorción de letrozol (evaluado mediante el área bajo la curva «concentración-tiempo») no cambia. Las ligeras modificaciones en la velocidad de absorción se consideran clínicamente irrelevantes, por lo que letrozol puede administrarse independientemente de la ingestión de alimentos.
Disposición. La unión de letrozol a las proteínas plasmáticas es de aproximadamente el 60 % (principalmente con albúmina – 55 %). La concentración de letrozol en los eritrocitos es aproximadamente el 80 % de su nivel en plasma. Tras la administración de 2,5 mg de letrozol marcado con 14C, aproximadamente el 82 % de la radiactividad en plasma correspondía a la sustancia activa sin cambios. Por lo tanto, el efecto sistémico de los metabolitos de letrozol es insignificante. Letrozol se distribuye rápidamente y ampliamente en los tejidos. El volumen aparente de distribución en estado de equilibrio alcanza aproximadamente 1,87 ± 0,47 l/kg.
Metabolismo y eliminación. Letrozol se somete en gran medida a metabolismo, formando un compuesto carbinólico farmacológicamente inactivo – la vía principal de eliminación. El aclaramiento metabólico de letrozol es de 2,1 l/h, lo que es menor que el flujo sanguíneo hepático (aproximadamente 90 l/h). Se ha demostrado que la transformación de letrozol en su metabolito está mediada por las isoformas CYP3A4 y CYP2A6 del citocromo P450. La formación de una pequeña cantidad de otros metabolitos aún no identificados, así como la excreción del fármaco sin cambios en orina y heces, desempeñan solo un papel insignificante en la eliminación total de letrozol. Durante 2 semanas tras la administración a voluntarios sanos posmenopáusicos de 2,5 mg de letrozol marcado con 14C, se detectó en orina el 88,2 ± 7,6 % de la radiactividad y en heces el 3,8 ± 0,9 %. Al menos el 75 % de la radiactividad detectada en orina durante las primeras 216 horas (84,7 ± 7,8 % de la dosis de letrozol) correspondió a conjugados glucurónidos del metabolito carbinólico, casi el 9 % a otros dos metabolitos no identificados y el 6 % al letrozol sin cambios.
El período de semivida aparente final en plasma es de aproximadamente 2-4 días. Tras la administración diaria de 2,5 mg del fármaco, la concentración en estado de equilibrio se alcanza en 2-6 semanas, siendo aproximadamente 7 veces mayor que tras una dosis única de la misma cantidad. Simultáneamente, el valor de la concentración en equilibrio es 1,5-2 veces superior al valor esperado basado en cálculos a partir de los datos tras una dosis única. Esto indica que la farmacocinética de letrozol presenta un carácter ligeramente no lineal tras la administración diaria de 2,5 mg. Dado que la concentración en equilibrio de letrozol se mantiene durante el tratamiento durante un largo período, se puede concluir que no se produce acumulación de letrozol.
Linealidad/no linealidad. La farmacocinética de letrozol fue proporcional a la dosis tras la administración de una dosis oral única de hasta 10 mg (rango de dosis de 0,01 a 30 mg), así como tras dosis diarias de hasta 1,0 mg (rango de dosis de 0,1 a 5 mg). Tras la administración de una dosis oral única de 30 mg se observó un ligero aumento, pero más que proporcional a la dosis, del parámetro AUC. Con la administración de dosis diarias de 2,5 y 5 mg, el valor de AUC aumentó aproximadamente 3,8 y 12 veces, en lugar de 2,5 y 5 veces respectivamente, en comparación con la dosis de 1,0 mg/día. Por lo tanto, la dosis recomendada de 2,5 mg/día podría ser la dosis límite en la que la no proporcionalidad comienza a hacerse evidente, mientras que con la dosis de 5 mg/día la no proporcionalidad se vuelve más pronunciada. La no proporcionalidad de la dosis probablemente sea resultado de la saturación de los procesos de eliminación metabólica. Las concentraciones en estado de equilibrio se alcanzaron entre 1 y 2 meses con todos los regímenes de dosificación estudiados (0,1-5,0 mg diarios).
Farmacocinética en grupos especiales de pacientes. En un estudio realizado con 19 voluntarios con diferentes grados de función renal (depuración de creatinina de 24 horas entre 9 y 116 ml/min), se observó que la farmacocinética de letrozol no se modificó tras una dosis única de 2,5 mg. Además, en dicho estudio se evaluó el impacto de la alteración de la función renal sobre letrozol; el análisis de covariables se realizó con base en datos de dos estudios fundamentales (estudios AR/BC2 y AR/BC3). La depuración de creatinina calculada (rango en el estudio AR/BC2: 19-187 ml/min; en el estudio AR/BC3: 10-180 ml/min) no mostró una asociación estadísticamente significativa con los niveles mínimos plasmáticos de letrozol en estado de equilibrio (Cmin). Más aún, los datos de los estudios AR/BC2 y AR/BC3 sobre el tratamiento de segunda línea del cáncer de mama metastásico demostraron la ausencia de efecto negativo de letrozol sobre la depuración de creatinina o deterioro de la función renal.
Por lo tanto, no es necesario ajustar la dosis en pacientes con alteración de la función renal (depuración de creatinina ≥ 10 ml/min). La información sobre pacientes con insuficiencia renal grave (depuración de creatinina < 10 ml/min) es limitada.
En un estudio similar realizado con sujetos con diferentes grados de función hepática, se determinó que en pacientes con alteración hepática moderada (clase B según la escala de Child-Pugh), los valores medios del área bajo la curva «concentración-tiempo» (AUC) fueron un 37 % más altos que en voluntarios sanos, pero permanecieron dentro del rango observado en pacientes sin alteración hepática. En un estudio de farmacocinética de dosis única en 8 pacientes con cirrosis hepática y alteración grave de la función hepática (clase C según la escala de Child-Pugh), se observó un aumento del 95 % en AUC y del 187 % en t½, respectivamente, en comparación con voluntarios sanos. Por lo tanto, se espera que las concentraciones de letrozol sean más altas en pacientes con cáncer de mama y alteración hepática grave que en aquellas sin disfunción hepática grave. Por consiguiente, letrozol debe administrarse con precaución en pacientes con alteración hepática grave, considerando la relación beneficio/riesgo para cada paciente individual. Dado que en pacientes que recibieron dosis diarias de 5 mg a 10 mg/día no se observó aumento de los índices de toxicidad, no se justifica la reducción de la dosis, aunque dichos pacientes deben mantenerse bajo estrecha vigilancia. Además, no se observó ningún efecto de alteraciones renales (valores calculados de depuración de creatinina entre 20-50 ml/min) ni hepáticas sobre la concentración plasmática de letrozol en 359 pacientes con formas avanzadas de cáncer de mama.
La farmacocinética de letrozol no depende de la edad.
Características clínicas.
Indicaciones.
- Tratamiento adyuvante del cáncer de mama invasivo, positivo para receptores hormonales, en estadios iniciales en mujeres en período postmenopáusico.
- Tratamiento adyuvante ampliado del cáncer de mama invasivo en estadios iniciales en mujeres en período postmenopáusico que han recibido un tratamiento adyuvante estándar con tamoxifeno durante 5 años.
- Tratamiento de primera línea del cáncer de mama avanzado dependiente de hormonas en mujeres en postmenopausia.
- Tratamiento del cáncer de mama avanzado en mujeres en postmenopausia (natural o inducida artificialmente) que han presentado recidiva o progresión de la enfermedad tras haber recibido tratamiento previo con antiestrógenos.
- Tratamiento neoadyuvante en mujeres en postmenopausia con cáncer de mama positivo para receptores hormonales y negativo para HER-2, para quienes no está indicada la quimioterapia ni se recomienda cirugía inmediata.
No se ha demostrado la eficacia del medicamento en pacientes con cáncer de mama negativo para receptores hormonales.
Contraindicaciones.
- Hipersensibilidad al principio activo o a cualquiera de los excipientes del medicamento.
- Estado endocrino característico del período premenopáusico.
- Embarazo o lactancia.
- Mujeres en edad fértil.
Interacción con otros medicamentos y otras formas de interacción.
El metabolismo del letrozol tiene lugar parcialmente mediante la participación de CYP2A6 y CYP3A4. Por lo tanto, los medicamentos que afectan a estas enzimas CYP3A4 y CYP2A6 pueden influir en la eliminación sistémica del letrozol. Aparentemente, el metabolismo del letrozol tiene baja afinidad por CYP3A4, ya que esta enzima no se satura a concentraciones 150 veces superiores a las concentraciones plasmáticas de letrozol observadas en estado de equilibrio bajo condiciones clínicas habituales.
Actualmente no existe experiencia clínica sobre el uso del letrozol en combinación con estrógenos u otros medicamentos antineoplásicos, excepto con tamoxifeno. El tamoxifeno, otros medicamentos antiestrógenos o medicamentos que contienen estrógenos pueden anular el efecto farmacológico del letrozol. Además, se ha demostrado que la administración concomitante de tamoxifeno y letrozol reduce significativamente las concentraciones plasmáticas de letrozol. Debe evitarse la administración concomitante de letrozol con tamoxifeno, otros antagonistas de estrógenos o estrógenos.
Medicamentos que pueden aumentar las concentraciones séricas de letrozol
Los inhibidores de la actividad de CYP3A4 y CYP2A6 pueden reducir el metabolismo del letrozol y, por lo tanto, aumentar las concentraciones de letrozol en plasma. La administración concomitante de medicamentos que inhiben fuertemente estas enzimas (inhibidores potentes de CYP3A4 incluyen, pero no se limitan a: ketoconazol, itraconazol, voriconazol, ritonavir, claritromicina y telitromicina; CYP2A6 (por ejemplo, metoxaleno)) podría aumentar la exposición al letrozol. Por lo tanto, se recomienda precaución en pacientes que deban recibir inhibidores potentes de CYP3A4 y CYP2A6.
Medicamentos que pueden disminuir las concentraciones séricas de letrozol
Los inductores de la actividad de CYP3A4 pueden aumentar el metabolismo del letrozol y, por lo tanto, disminuir la concentración de letrozol en plasma. La administración concomitante de medicamentos que inducen CYP3A4 (por ejemplo, fenitoína, rifampicina, carbamazepina, fenobarbital y Hypericum perforatum (melisa perforada)) podría disminuir la exposición al letrozol. Por lo tanto, se recomienda precaución en pacientes que deban recibir inductores potentes de CYP3A4. No se conocen inductores de CYP2A6.
La administración concomitante de letrozol (2,5 mg) y tamoxifeno (20 mg una vez al día) provocó una reducción media del 38 % en los niveles plasmáticos de letrozol. La experiencia clínica obtenida en estudios de tratamiento de segunda línea del cáncer de mama indica que el efecto terapéutico del tratamiento con letrozol, así como la frecuencia de reacciones adversas, no aumentaron cuando el letrozol se administró inmediatamente después del tamoxifeno. El mecanismo de esta interacción no es conocido.
Medicamentos cuyas concentraciones sistémicas séricas pueden alterarse bajo la influencia del letrozol
In vitro, el letrozol inhibe las isoformas del citocromo P450 CYP2A6 y moderadamente CYP2C19, aunque la relevancia clínica de este fenómeno es desconocida. Sin embargo, debe tenerse precaución al administrar concomitantemente letrozol con medicamentos cuya eliminación dependa principalmente de CYP2C19 y que tengan un estrecho margen terapéutico (como fenitoína, clopidogrel). No se conoce ningún sustrato con margen terapéutico estrecho para CYP2A6.
Estudios clínicos de interacción con cimetidina (inhibidor no específico conocido de CYP2C19 y CYP3A4) y warfarina (sustrato sensible de CYP2C9 con margen terapéutico estrecho, frecuentemente utilizado como tratamiento concomitante en la población diana del letrozol) han demostrado que la administración concomitante de letrozol con estos medicamentos no produce interacciones clínicamente relevantes.
No se han detectado evidencias de otras interacciones clínicamente relevantes con otros medicamentos frecuentemente prescritos.
Características de uso.
Alteraciones de la función renal
No existen datos sobre el uso de letrozol para el tratamiento de pacientes con aclaramiento de creatinina < 10 ml/min. Antes de prescribir el medicamento a estas pacientes, se debe evaluar cuidadosamente la relación entre el riesgo potencial y el beneficio esperado del tratamiento.
Alteraciones de la función hepática
En pacientes con insuficiencia hepática grave (Clase C según la escala de Child-Pugh), la exposición sistémica y el tiempo de semivida de letrozol son aproximadamente el doble que en personas sanas. Estos pacientes requieren una observación más estrecha.
Efecto sobre el hueso
Dado que letrozol es un fármaco potente que reduce la concentración de estrógenos, durante el tratamiento adyuvante y el tratamiento adyuvante ampliado con letrozol, se debe evaluar la densidad mineral ósea en mujeres con osteoporosis y/o antecedentes de fracturas, o en aquellas con riesgo elevado de desarrollar osteoporosis, tanto antes de iniciar el tratamiento, como durante y tras finalizarlo. Si fuera necesario, se debe iniciar el tratamiento de la osteoporosis y se debe realizar un seguimiento cuidadoso de las pacientes durante la terapia con letrozol.
En el contexto del tratamiento adyuvante, también puede considerarse una terapia secuencial (2 años de tratamiento con letrozol seguidos de 3 años con tamoxifeno), dependiendo del perfil de seguridad para la paciente (ver secciones «Posología y forma de administración» y «Reacciones adversas»).
Estado menopáusico
En pacientes con estado menopáusico no definido, se debe determinar previamente al tratamiento con letrozol los niveles de la hormona luteinizante (LH), la hormona foliculoestimulante (FSH) y/o estradiol. Letrozol debe administrarse únicamente a mujeres con estado endocrino postmenopáusico.
Colesterol
Se debe considerar la realización de un monitoreo de los niveles séricos de colesterol. En un estudio con tratamiento adyuvante, se notificó hipercolesterolemia en el 52,3 % de los pacientes que recibieron letrozol y en el 28,6 % de los que recibieron tamoxifeno. Según los criterios de evaluación de la gravedad de las reacciones adversas (CTCAE), se notificó hipercolesterolemia de grado 3-4 en el 0,4 % de los pacientes en el grupo de letrozol y en el 0,1 % en el grupo de tamoxifeno. Además, en el tratamiento adyuvante, un incremento ≥ 1,5 × LMR de colesterol total (generalmente no en ayunas) se observó en pacientes que recibieron monoterapia y tenían niveles iniciales normales de colesterol total en suero (es decir, ≤ 1,5 × LMR), en 151/1843 (8,2 %) en el grupo de letrozol frente a 57/1840 (3,2 %) en el grupo de tamoxifeno. El uso de fármacos hipolipemiantes fue necesario en el 25 % de los pacientes que recibieron letrozol y en el 16 % de los que recibieron tamoxifeno.
Alteraciones de los parámetros de laboratorio
No se observó un efecto dependiente de la dosis de letrozol sobre ningún parámetro hematológico o bioquímico. Se observaron disminuciones moderadas en el número de linfocitos de significado clínico no definido en algunos pacientes que recibieron letrozol a la dosis de 2,5 mg. Esta disminución en el número de linfocitos fue transitoria en aproximadamente la mitad de los pacientes afectados. Se notificó trombocitopenia en dos pacientes que recibieron letrozol; la relación causal con letrozol no fue clara. La retirada de los pacientes del estudio debido a cambios en los parámetros de laboratorio, relacionados o no con el fármaco, fue rara.
Tendinitis y rotura de tendones
Pueden presentarse tendinitis y rotura de tendones (raramente). Las pacientes requieren vigilancia médica cuidadosa y medidas adecuadas (por ejemplo, inmovilización) respecto al tendón afectado (ver sección «Reacciones adversas»).
Otro
Se debe evitar la administración concomitante de letrozol con tamoxifeno, otros antiestrógenos o medicamentos que contengan estrógenos, ya que estos agentes pueden reducir el efecto farmacológico de letrozol (ver sección «Interacción con otros medicamentos e interacciones de otro tipo»).
El medicamento contiene lactosa, por lo que no debe administrarse a pacientes con formas hereditarias raras de intolerancia a la galactosa, deficiencia grave de lactasa o síndrome de malabsorción de glucosa-galactosa.
El medicamento contiene tartrazina (E 102), que puede provocar reacciones alérgicas.
Uso durante el embarazo o la lactancia.
Embarazo
Debido a la experiencia con el uso de letrozol en humanos y a casos aislados de malformaciones congénitas (síndrome de fusión de los labios menores, genitales externos de tipo intermedio), letrozol puede causar malformaciones congénitas cuando se administra durante el embarazo. Los estudios en animales han mostrado toxicidad reproductiva del fármaco.
Letrozol está contraindicado durante el embarazo.
Lactancia
No se sabe si letrozol o sus metabolitos se excretan en la leche materna humana. No puede descartarse el riesgo para los recién nacidos/lactantes.
Por tanto, letrozol está contraindicado durante la lactancia.
Mujeres en período perimenopáusico y mujeres en edad fértil
Letrozol debe administrarse únicamente a mujeres con estado postmenopáusico claramente establecido. Se han notificado abortos espontáneos o anomalías congénitas en recién nacidos cuyas madres tomaron letrozol. Debido a los informes sobre la recuperación de la función ovárica en mujeres durante el tratamiento con letrozol, a pesar de tener un estado postmenopáusico claro al inicio de la terapia, el médico debe discutir con la paciente, según sea necesario, el uso de métodos anticonceptivos adecuados.
Fertilidad
El efecto farmacológico de letrozol consiste en reducir la producción de estrógeno mediante la inhibición de la aromatasa. En mujeres premenopáusicas, la inhibición de la síntesis de estrógenos conduce a un aumento de los niveles de gonadotropinas (LH, FSH). A su vez, el aumento de FSH estimula el crecimiento folicular y puede inducir la ovulación.
Capacidad para afectar la velocidad de reacción al conducir vehículos o manejar maquinaria.
El efecto de letrozol sobre la capacidad para conducir vehículos y manejar maquinaria es leve. Dado que durante el tratamiento con este medicamento se han observado debilidad generalizada y mareo, así como en casos aislados somnolencia, se recomienda precaución al conducir vehículos o trabajar con maquinaria compleja.
Vía de administración y dosis.
Adultos y pacientes de edad avanzada. La dosis recomendada de letrozol es de 2,5 mg una vez al día. En el tratamiento adyuvante y adyuvante ampliado, el tratamiento con Letrozol-Teva debe durar 5 años o hasta la reaparición de la enfermedad. En pacientes con metástasis, el tratamiento con letrozol debe continuarse mientras no se evidencien signos de progresión de la enfermedad.
En el contexto del tratamiento adyuvante, también se debe considerar la posibilidad de utilizar un esquema de terapia secuencial (letrozol durante 2 años seguido de un cambio al tratamiento con tamoxifeno durante 3 años).
En el contexto del tratamiento neoadyuvante, el tratamiento con letrozol debe continuar durante 4-8 meses para lograr la reducción óptima del tumor. Si la respuesta al tratamiento es insuficiente, se debe interrumpir el tratamiento con letrozol y proceder con la intervención quirúrgica programada y/o discutir con la paciente otras opciones de tratamiento.
No se requiere ajuste de la dosis en pacientes de edad avanzada.
Niños. El medicamento no se utiliza para el tratamiento de niños. La seguridad y eficacia del letrozol en niños no han sido establecidas. Los datos disponibles son limitados, por lo que no es posible formular recomendaciones sobre la dosificación.
Pacientes con alteración de la función hepática y/o renal. No se requiere ajuste de la dosis en pacientes con afectación hepática de leve a moderada (clase A y B según la clasificación de Child-Pugh) o renal (con aclaramiento de creatinina ≥ 10 ml/min). Los datos disponibles en pacientes con insuficiencia renal con aclaramiento de creatinina < 10 ml/min o con alteración grave de la función hepática son insuficientes. Los pacientes con alteración grave de la función hepática (clase C según la clasificación de Child-Pugh) requieren una vigilancia cuidadosa.
Vía de administración
El letrozol debe administrarse por vía oral independientemente de la ingestión de alimentos, ya que estos no afectan el grado de absorción del fármaco.
Si se olvida tomar una dosis, debe tomarse tan pronto como la paciente lo recuerde. Sin embargo, si la paciente lo recuerda poco tiempo antes de la siguiente dosis (2-3 horas), debe omitirse la dosis olvidada y tomarse la siguiente dosis según lo programado. No debe tomarse una dosis doble, ya que al administrar una dosis diaria superior a la recomendada de 2,5 mg, se ha observado una exposición sistémica superior a la proporcional.
Niños.
El letrozol no se utiliza en la práctica pediátrica, ya que la eficacia y seguridad del medicamento en esta categoría de pacientes no han sido estudiadas.
Sobredosis.
Se han notificado casos aislados de sobredosis con letrozol.
No se conoce un tratamiento específico para la sobredosis; el tratamiento debe ser sintomático y de soporte.
Reacciones adversas.
La frecuencia de reacciones adversas del letrozol se determinó principalmente a partir de datos obtenidos en estudios clínicos. El medicamento fue generalmente bien tolerado en todos los estudios, tanto como terapia de primera y segunda línea en el tratamiento del cáncer de mama avanzado, como terapia adyuvante en cáncer de mama en estadios iniciales y como terapia adyuvante extendida en mujeres que previamente habían recibido terapia adyuvante estándar con tamoxifeno.
Casi en ⅓ de las pacientes tratadas con letrozol en estados metastásicos y neoadyuvantes, y aproximadamente en el 75 % de los pacientes durante la terapia adyuvante (ambos grupos recibieron tanto letrozol como tamoxifeno, con una mediana del periodo de tratamiento de 60 meses), y en casi el 80 % de los pacientes durante la terapia adyuvante extendida (tanto letrozol como placebo, con una mediana del periodo de tratamiento de 60 meses) se observaron reacciones adversas. En general, las reacciones adversas fueron principalmente de intensidad leve o moderada, y en la mayoría de los casos relacionadas con el déficit de estrógenos. Las reacciones adversas más frecuentes comunicadas en estudios clínicos fueron: sofocos, hipercolesterolemia, artralgia, náuseas, sudoración excesiva y fatiga. Entre las reacciones adversas importantes que pueden desarrollarse durante el tratamiento con letrozol se incluyen trastornos del aparato locomotor como osteoporosis y/o fracturas óseas, y trastornos cardiovasculares (especialmente eventos cerebrovasculares y tromboembólicos). Muchos efectos adversos pueden deberse a las consecuencias farmacológicas naturales del déficit de estrógenos (por ejemplo, sofocos, alopecia o sangrado vaginal). La mayoría de las reacciones adversas se observaron durante las primeras semanas de tratamiento. Las categorías de frecuencia para estas reacciones adversas se describen a continuación.
Los efectos adversos se indican según la frecuencia de aparición, comenzando por los más comunes. Para evaluar la frecuencia de las distintas reacciones adversas se utilizaron las siguientes categorías: muy frecuentes (≥ 1/10), frecuentes (≥ 1/100 hasta < 1/10), poco frecuentes (≥ 1/1000 hasta < 1/100), raras (≥ 1/10000 hasta < 1/1000), muy raras (< 1/10000); y frecuencia desconocida (no puede evaluarse con los datos disponibles).
Infecciones e infestaciones. Poco frecuentes: infecciones del tracto urinario.
Neoplasias benignas, malignas e inestables, incluyendo quistes y pólipos. Poco frecuentes: dolor en focos tumorales¹.
Del sistema sanguíneo y linfático. Poco frecuentes: leucopenia.
Del sistema inmunitario. Frecuencia desconocida: reacciones anafilácticas.
Del metabolismo y nutrición. Muy frecuentes: hipercolesterolemia. Frecuentes: anorexia, aumento del apetito.
Del sistema psíquico. Frecuentes: depresión. Poco frecuentes: ansiedad (incluyendo nerviosismo), irritabilidad.
Del sistema nervioso. Frecuentes: cefalea, mareo. Poco frecuentes: somnolencia, insomnio, deterioro de la memoria, disestesia (incluyendo parestesia, hipoestesia), alteraciones del gusto, ictus, síndrome del túnel carpiano.
Órganos de la visión. Poco frecuentes: catarata, irritación de la mucosa ocular, visión borrosa.
Del corazón. Frecuentes: palpitaciones¹. Poco frecuentes: taquicardia, casos de isquemia miocárdica (incluyendo aparición o empeoramiento de angina de pecho, angina que requiere intervención quirúrgica, infarto de miocardio e isquemia miocárdica).
Del sistema vascular. Muy frecuentes: sofocos. Frecuentes: hipertensión arterial. Poco frecuentes: tromboflebitis (incluyendo tromboflebitis de venas superficiales y profundas). Raras: embolia pulmonar, trombosis arterial, infarto cerebrovascular.
Del sistema respiratorio. Poco frecuentes: disnea, tos.
Del tracto gastrointestinal. Frecuentes: náuseas, vómitos, dispepsia¹, estreñimiento, diarrea, dolor abdominal. Poco frecuentes: estomatitis¹, sequedad bucal.
Del sistema hepatobiliar. Poco frecuentes: aumento de enzimas hepáticas, hiperbilirrubinemia, ictericia. Frecuencia desconocida: hepatitis.
De la piel y tejido subcutáneo. Muy frecuentes: sudoración excesiva. Frecuentes: alopecia, erupción cutánea (incluyendo erupciones eritematosas, máculopapulares, psoriasiformes y vesiculares), sequedad de la piel. Poco frecuentes: prurito, urticaria. Frecuencia desconocida: necrólisis epidérmica tóxica, eritema multiforme, angioedema.
Del sistema músculo-esquelético y tejido conjuntivo. Muy frecuentes: artralgia. Frecuentes: mialgia, dolor óseo¹, osteoporosis, fracturas óseas, artritis. Poco frecuentes: tendinitis. Raras: rotura del tendón. Frecuencia desconocida: síndrome del "dedo en clic".
Del sistema urinario. Poco frecuentes: micción frecuente.
Del sistema reproductor y glándulas mamarias. Frecuentes: sangrado vaginal. Poco frecuentes: secreción vaginal o sequedad, dolor en las mamas.
Alteraciones generales. Muy frecuentes: fatiga (incluyendo astenia y malestar general). Frecuentes: edema periférico, dolor torácico. Poco frecuentes: aumento de temperatura, sequedad de las mucosas, sensación de sed, anasarca.
Estudios. Frecuentes: aumento de peso. Poco frecuentes: pérdida de peso.
¹ Solo durante el tratamiento de enfermedad metastásica.
Algunas reacciones adversas se notificaron con frecuencias significativamente diferentes en condiciones de tratamiento adyuvante.
Tabla 1
Terapia adyuvante con letrozol frente a monoterapia con tamoxifeno: eventos adversos cuya frecuencia difirió significativamente
| Reacciones adversas no deseadas |
Letrozol, frecuencia de eventos |
Tamoxifeno, frecuencia de eventos |
||
| N=2448 |
N=2447 |
|||
| Durante el tratamiento (mediana de 5 años) |
En cualquier momento después de la aleatorización (mediana de 8 años) |
Durante el tratamiento (mediana de 5 años) |
En cualquier momento después de la aleatorización (mediana de 8 años) |
|
| Fractura ósea |
10,2 % |
14,7 % |
7,2 % |
11,4 % |
| Osteoporosis |
5,1 % |
5,1 % |
2,7 % |
2,7 % |
| Eventos tromboembólicos |
2,1 % |
3,2 % |
3,6 % |
4,6 % |
| Infarto de miocardio |
1,0 % |
1,7 % |
0,5 % |
1,1 % |
| Hiperplasia endometrial/ cáncer de endometrio |
0,2 % |
0,4 % |
2,3 % |
2,9 % |
| Nota. Durante el tratamiento incluye 30 días después de la última dosis. En cualquier momento incluye el período de seguimiento posterior a la finalización o interrupción del tratamiento investigado. La diferencia se basa en la razón de riesgos y en los intervalos de confianza del 95 %. |
||||
Tabla 2
Tratamiento secuencial comparado con monoterapia con letrozol: eventos adversos cuya frecuencia fue significativamente diferente
Reacciones adversas |
Monoterapia con letrozol |
Letrozol − > tamoxifeno |
Tamoxifeno − > letrozol |
| N=1535 |
N=1527 |
N=1541 |
|
| 5 años |
2 años – > 3 años |
2 años – > 3 años |
|
| Fracturas óseas |
10,0 % |
7,7 %* |
9,7 % |
| Trastornos proliferativos del endometrio |
0,7 % |
3,4 %** |
1,7 %** |
| Hipercolesterolemia |
52,5 % |
44,2 %* |
40,8 %* |
| Bochornos |
37,6 % |
41,7 %** |
43,9 %** |
| Hemorragia vaginal |
6,3 % |
9,6 %** |
12,7 %** |
| * Significativamente menor que en el grupo con monoterapia de letrozol. ** Significativamente mayor que en el grupo con monoterapia de letrozol. Nota . El periodo de notificación incluye el periodo de tratamiento o 30 días posteriores a la interrupción del tratamiento. |
|||
Descripción de reacciones adversas individuales
Del sistema cardiovascular
En condiciones de tratamiento adyuvante, además de los datos presentados en la tabla 1, se han notificado los siguientes eventos adversos con letrozol y tamoxifeno, respectivamente (con una mediana de duración del tratamiento de 60 meses más 30 días): angina de pecho que requiere tratamiento quirúrgico (1,0 % frente a 1,0 %); insuficiencia cardíaca (1,1 % frente a 0,6 %); hipertensión arterial (5,6 % frente a 5,7 %); trastorno de la circulación cerebral/ataque isquémico transitorio (2,1 % frente a 1,9 %).
En condiciones de tratamiento adyuvante ampliado, se han notificado los siguientes eventos adversos con letrozol (mediana de duración del tratamiento de 5 años) y placebo (mediana de duración del tratamiento de 3 años), respectivamente: angina de pecho que requiere tratamiento quirúrgico (0,8 % frente a 0,6 %); angina de pecho diagnosticada por primera vez o empeoramiento de la angina existente (1,4 % frente a 1,0 %); infarto de miocardio (1,0 % frente a 0,7 %); evento tromboembólico* (0,9 % frente a 0,3 %); accidente cerebrovascular/ataque isquémico transitorio* (1,5 % frente a 0,8 %).
La frecuencia de los eventos marcados con * difería estadísticamente de forma significativa entre los dos grupos de tratamiento.
Del aparato locomotor
Los datos sobre la seguridad del aparato locomotor obtenidos en condiciones de tratamiento adyuvante se presentan en la tabla 1.
En condiciones de tratamiento adyuvante ampliado, se observaron fracturas óseas u osteoporosis en un número estadísticamente significativo mayor de pacientes del grupo tratado con letrozol (fracturas óseas – 10,4 % y osteoporosis – 12,2 %) que en las pacientes del grupo placebo (5,8 % y 6,4 %, respectivamente). La mediana de duración del tratamiento fue de 5 años con letrozol frente a 3 años con placebo.
Periodo de validez. 3 años.
Condiciones de conservación.
Conservar en un lugar fuera del alcance de los niños. El medicamento no requiere condiciones especiales de conservación.
Envase.
10 comprimidos en blíster; 3 blísteres en caja.
Categoría de dispensación. Bajo receta médica.
Fabricante.
- Teva Pharmaceutical Industries Ltd.
- AT Pharmaceutical Plant Teva.
Dirección del fabricante y lugar de actividad.
- Calle Eli Hurvitz 18, Zona Industrial, Kfar-Saba, Israel.
- Manzana 1; H-4042 Debrecen, calle Pallagi 13, Hungría.
Medicamentos similares
Los datos originales están disponibles en el idioma del país de fabricación.
Fuente de datos: Registro Estatal de Medicamentos de Ucrania
Última verificación de datos: 13 de agosto de 2026