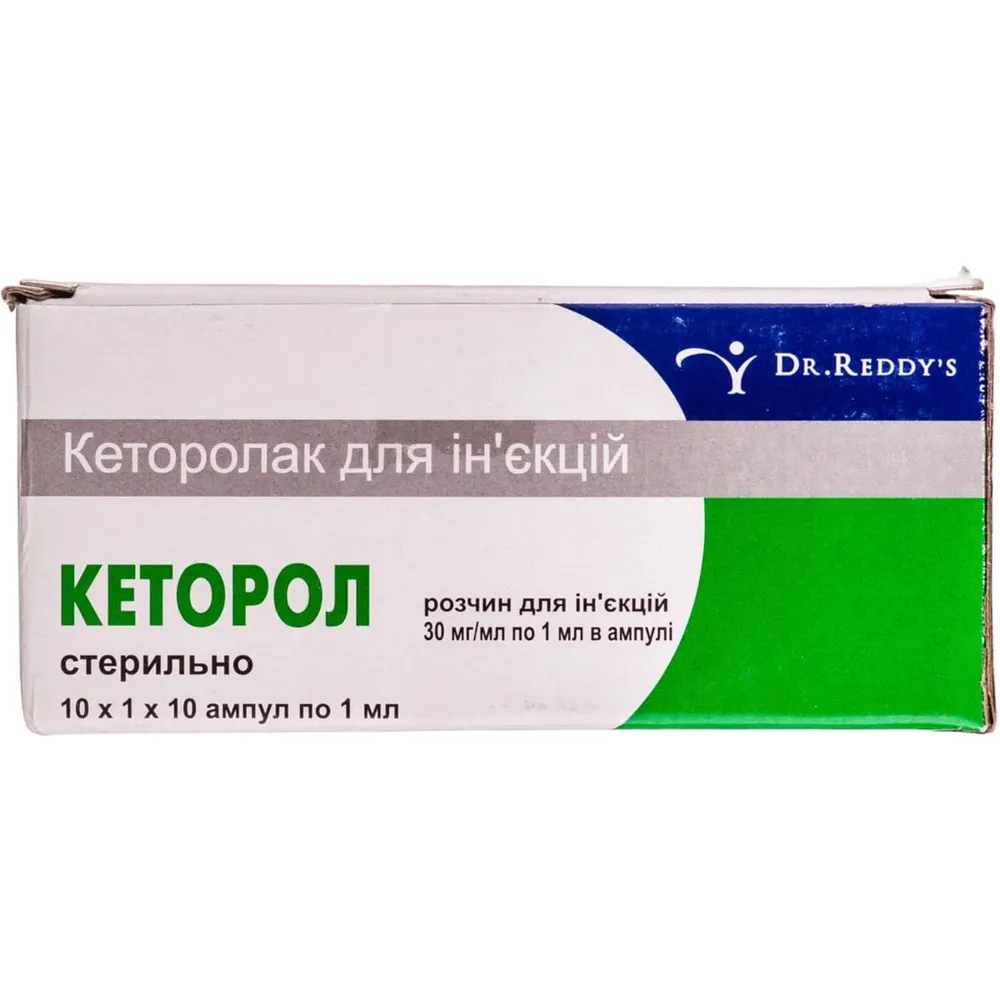
KETOROL
UcraniaEl medicamento se utiliza para el alivio rápido del dolor moderado y severo en el periodo posoperatorio.
Preguntas frecuentes
¿Cómo se debe administrar correctamente Ketorol?
El medicamento está destinado únicamente para la administración intramuscular o intravenosa en condiciones hospitalarias. La dosis es determinada por el médico según la intensidad del dolor, la edad y la función renal. La dosis diaria total para adultos no debe exceder los 90 mg, y para personas de edad avanzada o pacientes con insuficiencia renal, no debe exceder los 60 mg. La duración del tratamiento no debe superar los 2 días.
¿Quiénes no deben utilizar este medicamento?
Su uso está contraindicado en caso de hipersensibilidad a los componentes, intolerancia al ácido acetilsalicílico u otros antiinflamatorios, presencia de úlceras gástricas o intestinales, hemorragias activas, asma bronquial, enfermedades hepáticas o renales graves, embarazo y lactancia. Asimismo, el medicamento no debe administrarse a niños menores de 16 años ni antes de cirugías debido al riesgo de hemorragia.
¿Cuáles pueden ser los efectos secundarios de Ketorol?
Pueden producirse reacciones en el sistema digestivo (náuseas, dolor abdominal, úlceras, hemorragias), en el sistema nervioso (somnolencia, mareos, cefalea, convulsiones), en el sistema cardiovascular (edemas, aumento de la presión arterial), así como erupciones cutáneas, alteraciones de la función renal y cambios en los parámetros sanguíneos.
¿Se puede combinar el medicamento con otros fármacos?
No se recomienda el uso simultáneo con otros antiinflamatorios, ácido acetilsalicílico, anticoagulantes (por ejemplo, warfarina o heparina), corticosteroides y alcohol, ya que esto aumenta el riesgo de hemorragias y lesiones gástricas. También se debe tener precaución al tomar litio, metotrexato y ciertos medicamentos para la presión arterial.
¿Afecta el medicamento a la capacidad de conducir vehículos?
Debido al posible desarrollo de somnolencia, mareos, alteraciones de la visión o cefalea durante el tratamiento, no se recomienda realizar actividades que requieran una atención y velocidad de reacción incrementadas (por ejemplo, conducir vehículos o manejar maquinaria).
Prospecto
INSTRUCCIONES PARA USO MÉDICO DEL MEDICAMENTO KETOROL (KETOROL)
Composición:
Principio activo: ketorolac;
1 ml de solución contiene trometamina de ketorolaco 30 mg;
Excipientes: etanol anhidro, cloruro de sodio, edetato disódico, octoxinol 9, hidróxido de sodio, propilenglicol, agua para inyección.
Forma farmacéutica. Solución inyectable.
Propiedades físicas y químicas principales: líquido transparente, incoloro a amarillo pálido, en ampollas de 1 ml de capacidad tipo USP I.
Grupo farmacoterapéutico. Medicamentos antiinflamatorios y antirreumáticos no esteroides. Código ATC M01AB15.
Propiedades farmacológicas
Farmacodinamia
El trometamina de ketorolaco es un medicamento antiinflamatorio no esteroideo que demuestra actividad analgésica. Su mecanismo de acción se debe a la inhibición no selectiva de la ciclooxigenasa 1 y 2, principalmente en los tejidos periféricos, lo que suprime la biosíntesis de prostaglandinas, moduladores de la sensibilidad al dolor, la termorregulación y la inflamación. El ketorolaco es una mezcla racémica de los enantiómeros [–] S y [+] R; la forma responsable del efecto analgésico es la [–] S. Su efecto analgés ico es comparable al de la morfina y supera significativamente al de otros antiinflamatorios no esteroideos. El producto no actúa sobre los receptores opioides, no suprime la respiración, no produce dependencia narcótica y no tiene efecto sedante ni ansiolítico. Tras la administración oral, el inicio del efecto analgésico se observa en 0,5 horas, y el efecto máximo se alcanza entre 1 y 2 horas. La dosis analgésica de ketorolaco también ejerce acción antiinflamatoria.
Farmacocinética
Absorción. La biodisponibilidad es del 50-100%. Tras la administración intramuscular, el ketorolaco se absorbe rápida y completamente. La concentración plasmática máxima media de 2,2 µg/ml se alcanza aproximadamente a los 50 minutos tras la administración de una dosis única de 30 mg.
Farmacocinética lineal.
En adultos, tras la administración intramuscular de trometamina de ketorolaco en los rangos de dosis recomendados, el aclaramiento del racemato no cambia. Esto indica que la farmacocinética del trometamina de ketorolaco en adultos tras una o múltiples administraciones intramusculares es lineal. Con dosis más altas dentro del rango recomendado, se observa un aumento proporcional en las concentraciones del racemato libre y ligado.
Distribución. El 99 % del producto se une a las proteínas plasmáticas; en caso de hipoalbuminemia, la cantidad de sustancia libre en sangre tiende a aumentar.
El volumen de distribución es de 0,15–0,33 l/kg. En sujetos con insuficiencia renal, el volumen de distribución del fármaco puede duplicarse, y el volumen de distribución de su enantiómero R aumenta en un 20 %. El fármaco penetra mal a través de la barrera hematoencefálica. El ketorolaco atraviesa la placenta y se excreta en pequeñas cantidades en la leche materna. Más del 99 % del ketorolaco en el plasma sanguíneo está unido a proteínas en un amplio rango de concentraciones.
Metabolismo. La trometamina de ketorolaco se metaboliza principalmente en el hígado (más del 50 % de la dosis), formando metabolitos farmacológicamente inactivos. Los principales metabolitos son los glucurónidos, que se excretan por orina, y el p-hidroxiketorolaco.
Excreción. La vía principal de eliminación del ketorolaco y sus metabolitos es la renal. Aproximadamente el 92 % de la dosis administrada se recupera en la orina: el 40 % como metabolitos y el 60 % como ketorolaco inalterado. Aproximadamente el 6 % de la dosis se excreta por heces. En un estudio con dosis única de ketorolaco de 10 mg (n = 9) se demostró que el enantiómero S se elimina dos veces más rápido que el R, y el aclaramiento no depende de la vía de administración. Esto implica que la relación entre las concentraciones plasmáticas del enantiómero S y el R disminuye con el tiempo tras cada dosis. Las diferencias entre las formas S y R en el organismo humano son insignificantes o inexistentes.
El periodo de semivida (T1/2) del fármaco en pacientes con función renal normal es de aproximadamente 5,3 horas (3,5–9,2 horas tras administración intramuscular de 30 mg, y de 4–7,9 horas tras administración intravenosa de 30 mg). El T1/2 es más largo en personas de edad avanzada y más corto en individuos jóvenes. La función hepática no influye en el T1/2. En personas con alteración de la función renal y niveles de creatinina plasmática de 19–50 mg/l (168–442 µmol/l), el T1/2 es de 10,3–10,8 horas, y en casos de insuficiencia renal más grave, supera las 13,6 horas.
El aclaramiento total tras la administración intramuscular de 30 mg es de 0,023 l/kg/h (0,019 l/kg/h en pacientes de edad avanzada); en sujetos con insuficiencia renal y aclaramiento de creatinina plasmática de 19–50 mg/l, tras la administración intramuscular de 30 mg, es de 0,015 l/kg/h. El producto no se elimina mediante hemodiálisis.
Acumulación. El trometamina de ketorolaco administrado por vía intravenosa en bolo cada 6 horas durante 5 días a voluntarios sanos (n = 13) no mostró diferencias significativas entre el primer y el quinto día. Los niveles mínimos fueron de 0,29 µg/ml (desviación estándar (DE) ± 0,13) el primer día y de 0,55 µg/ml (DE ± 0,23) el sexto día. Se alcanzó el estado de equilibrio tras la cuarta dosis. No se han estudiado la acumulación del trometamina de ketorolaco ni la farmacocinética en grupos específicos de pacientes (personas mayores, niños, pacientes con insuficiencia renal o hepática).
Farmacocinética en grupos específicos de pacientes
Pacientes de edad avanzada. Según datos tras administración única, el periodo de semivida del racemato de trometamina de ketorolaco aumentó de 5 a 7 horas en pacientes de edad avanzada (65–78 años) en comparación con voluntarios sanos jóvenes (24–35 años).
Niños. No existen datos farmacocinéticos sobre la administración intramuscular de trometamina de ketorolaco en niños.
Insuficiencia renal. Según datos tras administración única, el periodo medio de semivida de la trometamina de ketorolaco en pacientes con alteraciones de la función renal oscila entre 6 y 19 horas y depende de la gravedad de la alteración. Casi no existe correlación entre el aclaramiento de la creatinina y el aclaramiento total de la trometamina de ketorolaco en pacientes de edad avanzada y en aquellos con alteración de la función renal (r = 0,5). En pacientes con enfermedad renal, el valor de AUC8 de cada enantiómero aumenta casi en un 100 % en comparación con voluntarios sanos. El volumen de distribución se duplica para el enantiómero S y aumenta en un 20 % para el enantiómero R. El aumento del volumen de distribución de la trometamina de ketorolaco indica un incremento en la fracción no ligada.
Insuficiencia hepática. Los valores del periodo de semivida, AUC8 y Cmax en 7 pacientes con enfermedad hepática no difieren significativamente de los observados en voluntarios sanos.
Características clínicas.
Indicaciones.
Tratamiento sintomático del dolor postoperatorio moderado a intenso durante un período breve.
Contraindicaciones.
- Hipersensibilidad al ketorolaco o a cualquiera de los componentes del medicamento;
- intolerancia a la aspirina o a otros antiinflamatorios no esteroideos (AINE), incluido el antecedente;
- poliposis nasal y paranasal recurrente;
- lesiones erosivas y ulcerosas del tracto gastrointestinal y duodeno; úlcera péptica activa, hemorragia gastrointestinal activa; hemorragia gastrointestinal reciente o perforación, antecedentes de úlcera péptica o hemorragia gastrointestinal;
- asma bronquial, rinitis, angioedema o urticaria provocados por el uso de ácido acetilsalicílico u otros AINE (por el riesgo de reacciones anafilácticas graves);
- antecedentes de asma bronquial;
- no debe utilizarse como analgésico antes ni durante intervenciones quirúrgicas debido al mayor riesgo de hemorragia;
- insuficiencia cardíaca grave; período posterior al bypass coronario;
- síndrome completo o parcial de pólipos nasales, edema de Quincke o broncoespasmo;
- no debe administrarse a pacientes con intervenciones quirúrgicas de alto riesgo de hemorragia o hemostasia incompleta, ni a pacientes que reciben anticoagulantes, incluyendo heparina en dosis bajas (2500-5000 unidades cada 12 horas);
- insuficiencia hepática grave o enfermedad hepática activa;
- enfermedad renal progresiva; insuficiencia renal moderada o grave (clearance de creatinina < 30 ml/min);
- sospecha o confirmación de hemorragia cerebrovascular u otra hemorragia, hematomas intracraneales confirmados o sospechosos; diatesis hemorrágica, incluyendo trastornos de la coagulación sanguínea y alto riesgo de hemorragia, hemofilia y otros trastornos de la coagulación;
- enfermedades inflamatorias intestinales (colitis ulcerosa, enfermedad de Crohn) en fase de exacerbación;
- tratamiento concomitante con otros AINE (incluyendo inhibidores selectivos de la ciclooxigenasa), ácido acetilsalicílico, anticoagulantes (incluyendo warfarina y heparina), pentoxifilina o probenecid y sales de litio;
- uso concomitante con oxipentifilina;
- hipovolemia, deshidratación;
- hiperkalemia confirmada;
- embarazo o lactancia;
- contraindicado durante el trabajo de parto y el parto;
- contraindicado en pacientes con riesgo de insuficiencia renal debido a la reducción del volumen de líquidos;
- contraindicada la administración epidural o intratecal del medicamento;
- contraindicado en pediatría (menores de 16 años).
El medicamento no debe usarse para el tratamiento del dolor crónico.
Interacción con otros medicamentos y otros tipos de interacciones.
El ketorolaco se une en gran medida a las proteínas plasmáticas (aproximadamente un 99,2 %). El trometamol de ketorolaco no altera la farmacocinética de otros fármacos mediante inducción o inhibición enzimática.
Warfarina, digoxina, salicilatos y heparina
El trometamol de ketorolaco redujo ligeramente la unión de la warfarina a las proteínas plasmáticas in vitro y no alteró la unión de la digoxina a las proteínas plasmáticas. Los estudios in vitro indican que, en concentraciones terapéuticas de salicilatos (300 µg/ml), la unión del ketorolaco disminuye aproximadamente del 99,2 % al 97,5 %, lo que sugiere un posible aumento doble en los niveles plasmáticos de ketorolaco libre. Las concentraciones terapéuticas de digoxina, warfarina, ibuprofeno, naproxeno, piroxicam, paracetamol, fenitoína y tolbutamida no alteran la unión del trometamol de ketorolaco a las proteínas plasmáticas.
Ácido acetilsalicílico
Cuando se administra junto con ácido acetilsalicílico, la unión del ketorolaco a las proteínas plasmáticas disminuye, aunque la depuración del ketorolaco libre no cambia. El significado clínico de esta interacción no se conoce, aunque, como con otros AINE, no se recomienda la administración simultánea de trometamol de ketorolaco y ácido acetilsalicílico debido al riesgo potencial de aumentar la frecuencia de efectos adversos, especialmente úlceras gastrointestinales y hemorragias gastrointestinales.
Diuréticos
En algunos pacientes, el ketorolaco puede reducir el efecto natriurético de la furosemida y los tiazidas (disminuye la síntesis de prostaglandinas renales). Durante la terapia concomitante con AINE, debe observarse cuidadosamente al paciente para detectar signos de insuficiencia renal y asegurar la eficacia de los diuréticos.
Probenecid
La administración concomitante de trometamol de ketorolaco y probenecid provoca una disminución del aclaramiento del ketorolaco, un aumento significativo de sus niveles plasmáticos y una prolongación del período de semivida. Por lo tanto, la administración concomitante de trometamol de ketorolaco y probenecid está contraindicada.
Litio
Durante la administración concomitante de AINE y fármacos de litio, debe observarse cuidadosamente al paciente para detectar signos de toxicidad por litio, ya que el ketorolaco puede reducir el aclaramiento del litio. Se han notificado aumentos en las concentraciones plasmáticas de litio con la administración concomitante de ketorolaco.
Anticoagulantes, agentes antiagregantes plaquetarios, trombolíticos.
El trometamol de ketorolaco debe administrarse con precaución junto con anticoagulantes, agentes antiagregantes plaquetarios y trombolíticos, ya que su uso concomitante puede potenciar el efecto anticoagulante y aumentar el riesgo de hemorragia.
El riesgo de hemorragia gastrointestinal aumenta cuando los agentes antiagregantes plaquetarios y los inhibidores selectivos de la recaptación de serotonina (ISRS) se combinan con AINE.
Glucósidos cardíacos
Los AINE pueden agravar la insuficiencia cardíaca, reducir la velocidad de filtración glomerular y aumentar los niveles plasmáticos de glucósidos cardíacos cuando se administran conjuntamente.
Metotrexato
La administración concomitante con metotrexato aumenta la hepatotoxicidad y nefrotoxicidad. La administración concomitante de ketorolaco y metotrexato solo es posible si el metotrexato se administra en dosis bajas (debe controlarse el nivel de metotrexato en plasma).
Inhibidores de la ECA
La administración concomitante de inhibidores de la enzima convertidora de angiotensina (ECA) aumenta el riesgo de alteraciones de la función renal, especialmente en pacientes con volumen extracelular reducido.
Los AINE pueden reducir el efecto hipotensor de los inhibidores de la ECA. Esta interacción debe tenerse en cuenta al prescribir AINE junto con inhibidores de la ECA.
Fármacos anticonvulsivantes
Se han notificado casos aislados de convulsiones durante la administración concomitante de trometamol de ketorolaco y fármacos anticonvulsivantes (fenitoína, carbamazepina).
Psicofármacos
Durante la administración concomitante de ketorolaco y psicofármacos (fluoxetina, tiotexeno, alprazolam), se han notificado casos de alucinaciones.
Pentoxifilina, oxpentifilina
La administración concomitante de trometamol de ketorolaco y pentoxifilina u oxpentifilina aumenta el riesgo de hemorragia.
Relajantes musculares no depolarizantes
No se han realizado estudios oficiales sobre la administración concomitante de trometamol de ketorolaco y relajantes musculares. No se han encontrado pruebas en estudios de que el trometamol de ketorolaco induzca o inhiba enzimas hepáticas capaces de metabolizarlo u otros fármacos. Por lo tanto, no se espera que el ketorolaco altere la farmacocinética de otros medicamentos mediante mecanismos de inducción o inhibición enzimática. Los AINE pueden reducir la excreción de baclofeno (aumentando el riesgo de toxicidad).
Ciclosporina
Como con todos los AINE, debe tenerse precaución al administrar ciclosporina concomitantemente debido al mayor riesgo de efectos nefrotóxicos.
Mifepristona
No deben administrarse AINE tras el uso de mifepristona durante 8-12 días, ya que pueden disminuir los efectos de la mifepristona.
Corticosteroides
Como con todos los AINE, debe tenerse precaución al administrar corticosteroides concomitantemente debido al mayor riesgo de úlceras gastrointestinales y hemorragia gastrointestinal.
Quinolonas
Los pacientes que toman quinolonas tienen un riesgo aumentado de convulsiones.
Betabloqueantes
El ketorolaco y otros AINE reducen el efecto hipotensor de los betabloqueantes.
Antagonistas de los receptores de angiotensina-II
El ketorolaco y otros AINE reducen el efecto hipotensor de los antagonistas de los receptores de angiotensina-II.
Verapamilo, nifedipino
El ketorolaco puede aumentar los niveles plasmáticos de verapamilo y nifedipino.
Fármacos antivirales
La administración concomitante de AINE con zidovudina aumenta el riesgo de toxicidad hematológica. Existe un riesgo aumentado de hemartrosis y hematomas en pacientes con VIH que padecen hemofilia y que reciben tratamiento concomitante con zidovudina e ibuprofeno. El ritonavir puede aumentar la concentración de AINE en plasma.
Tacrolímus
Los AINE aumentan el riesgo de nefrotoxicidad.
Ácido valproico
La administración concomitante con ácido valproico empeora la agregación plaquetaria.
Analgésicos opioides
En caso de combinación con analgésicos opioides, las dosis de estos últimos pueden reducirse significativamente.
Paracetamol
La administración concomitante de ketorolaco con paracetamol aumenta la nefrotoxicidad.
Preparados de calcio
Existe un riesgo aumentado de úlceras gastrointestinales y hemorragias gastrointestinales.
Fármacos hipoglucemiantes (antidiabéticos)
El ketorolaco potencia el efecto hipoglucemiante de la insulina y de los fármacos hipoglucemiantes orales (requiere ajuste de dosis).
Antiácidos
La administración concomitante de antiácidos no afecta la extensión de la absorción del medicamento.
Alcohol
La administración concomitante de ketorolaco con etanol puede provocar úlceras gastrointestinales y hemorragias gastrointestinales.
Efecto sobre los resultados de los análisis de laboratorio
El ketorolaco inhibe la agregación plaquetaria y puede prolongar el tiempo de sangrado.
Datos obtenidos en estudios en animales indican que los AINE aumentan el riesgo de convulsiones asociadas con antibióticos quinolónicos. Los pacientes que toman AINE y quinolonas pueden tener un riesgo aumentado de desarrollar convulsiones.
Características de aplicación.
Utilizar con precaución en los siguientes casos:
- presencia de factores que aumentan la toxicidad para el tracto gastrointestinal (GI), antecedentes de úlceras gastrointestinales, infección por Helicobacter pylori; tratamiento prolongado con AINEs;
- alcoholismo, tabaquismo y colecistitis; colestasis; hepatitis activa, sepsis;
- período postoperatorio;
- edad avanzada (> 65 años);
- dislipidemia/hiperlipidemia; diabetes mellitus;
- hipertensión, enfermedad coronaria, enfermedades cerebrovasculares, insuficiencia cardíaca crónica, síndrome edematoso;
- enfermedades de las arterias periféricas, enfermedades somáticas graves, enfermedades de la glándula tiroides;
- insuficiencia renal moderada (clearance de creatinina 30–60 ml/min);
- lupus eritematoso sistémico;
- tuberculosis.
Advertencias y medidas preventivas durante la aplicación
- La hipovolemia aumenta el riesgo de reacciones adversas renales.
- Si es necesario, puede considerarse la combinación con analgésicos opioides.
- No se recomienda el uso del medicamento para premedicación ni para el mantenimiento de la anestesia.
- Los pacientes con trastornos de la coagulación deben recibir el medicamento bajo control constante del recuento de plaquetas, especialmente durante el período postoperatorio, que requiere un control cuidadoso de la hemostasia.
- El riesgo de complicaciones provocadas por medicamentos aumenta con la prolongación del tratamiento (en pacientes con dolor crónico) y con dosis superiores a 40 mg/día. Para minimizar el riesgo de gastropatías por AINEs, se recomienda el uso de antiácidos, misoprostol u omeprazol.
La administración concomitante de glucocorticoides orales (incluyendo prednisolona), agentes antiagregantes (incluyendo clopidogrel), inhibidores selectivos de la recaptación de serotonina (incluyendo citalopram, fluoxetina, paroxetina, sertralina) incrementa el riesgo de úlceras gastrointestinales y hemorragias gastrointestinales.
La probabilidad de efectos adversos puede minimizarse mediante el uso de la dosis más baja eficaz durante el menor tiempo posible necesario para controlar los síntomas. Los médicos deben saber que en algunos pacientes el alivio del dolor puede tardar hasta 30 minutos tras la administración intramuscular.
La combinación de ketorolaco trometamina administrada por vía intramuscular y vía oral en adultos no debe exceder los 5 días.
Efecto sobre la fertilidad.
En mujeres que no pueden quedar embarazadas y que se someten a pruebas diagnósticas por este motivo, el uso de ketorolaco trometamina debe suspenderse. Las mujeres con fertilidad reducida deben evitar el uso del medicamento.
Efecto sobre el tracto digestivo.
El ketorolaco trometamina puede provocar reacciones adversas graves en el tracto digestivo. Estos efectos adversos pueden presentarse en cualquier momento durante el tratamiento, con o sin síntomas precursores, y pueden tener consecuencias letales. El riesgo de hemorragia gastrointestinal clínicamente significativa es dependiente de la dosis. Sin embargo, los efectos adversos pueden ocurrir incluso con un tratamiento breve. Además de los antecedentes de enfermedad ulcerosa, los factores desencadenantes incluyen la administración concomitante de corticosteroides orales, anticoagulantes, terapia prolongada con antiinflamatorios no esteroideos (AINEs), tabaquismo, consumo de alcohol, edad avanzada y mal estado general de salud. La mayoría de los informes espontáneos sobre efectos adversos gastrointestinales corresponden a pacientes de edad avanzada o debilitados; por ello, debe prestarse especial atención durante el tratamiento de estos pacientes y, ante cualquier sospecha, debe suspenderse el ketorolaco. En pacientes con alto riesgo, considérese un tratamiento alternativo que no incluya AINEs.
Los AINEs, incluyendo el ketorolaco, pueden asociarse con un mayor riesgo de insuficiencia del anastomosis gastrointestinal. Se recomienda una vigilancia médica cuidadosa y precaución al usar ketorolaco tras cirugías gastrointestinales.
Efecto sobre el sistema sanguíneo.
La administración concomitante de ketorolaco trometamina en pacientes que reciben terapia anticoagulante aumenta el riesgo de hemorragia. No se han realizado estudios detallados sobre la administración simultánea de ketorolaco y dosis profilácticas bajas de heparina (2500-5000 UI cada 12 horas), por lo que también debe considerarse el riesgo de hemorragia en este régimen. Los pacientes que ya toman anticoagulantes o que requieren la administración de dosis bajas de heparina no deben recibir ketorolaco trometamina. Debe vigilarse estrechamente el estado de los pacientes que toman otros medicamentos que afectan negativamente la hemostasia durante la administración de ketorolaco trometamina. El ketorolaco inhibe la agregación plaquetaria y prolonga el tiempo de sangrado. En pacientes con función normal de coagulación, el tiempo de sangrado aumentó, pero no superó el rango normal (2–11 minutos). A diferencia del efecto prolongado tras la administración de ácido acetilsalicílico, la función plaquetaria vuelve a la normalidad dentro de las 24–48 horas posteriores a la suspensión del ketorolaco. No debe administrarse ketorolaco trometamina a pacientes sometidos a cirugías con alto riesgo de hemorragia o con hemostasia incompleta. El ketorolaco no es un anestésico y carece de propiedades sedantes o ansiolíticas.
Uso en pacientes con alteración de la función renal (ver «Contraindicaciones»). Los pacientes con alteración leve o moderada de la función renal deben recibir dosis más bajas de ketorolaco (no más de 60 mg/día, por vía intramuscular). Debe vigilarse estrechamente la función renal en estos pacientes. Antes de iniciar el tratamiento, los pacientes deben estar bien hidratados. En pacientes sometidos a hemodiálisis, el aclaramiento de ketorolaco se redujo aproximadamente a la mitad de la velocidad normal y el período terminal de semivida se prolongó casi tres veces.
Efecto sobre el sistema cardiovascular y los vasos cerebrales.
Debe vigilarse estrechamente el estado de pacientes con hipertensión arterial y/o antecedentes de insuficiencia cardíaca leve o moderada.
Para minimizar el riesgo de complicaciones cardiovasculares adversas en pacientes que toman AINEs, debe usarse la dosis más baja eficaz durante el menor tiempo posible. El ketorolaco trometamina debe administrarse a pacientes con hipertensión arterial no controlada, insuficiencia cardíaca congestiva, enfermedad coronaria establecida, enfermedades de las arterias periféricas y/o enfermedades vasculares cerebrales solo tras una evaluación cuidadosa de los beneficios y riesgos de este tratamiento. Asimismo, debe considerarse cuidadosamente la conveniencia de prescribir ketorolaco antes de iniciar un tratamiento prolongado en pacientes con riesgo de enfermedades cardiovasculares (por ejemplo, con hipertensión arterial, hiperlipidemia, diabetes mellitus o fumadores).
Sistema respiratorio.
Debe vigilarse el estado del paciente por la posibilidad de broncoespasmo.
Uso en pacientes con alteración de la función hepática.
El ketorolaco trometamina debe administrarse con precaución a pacientes con alteración de la función hepática o antecedentes de enfermedad hepática. Se ha observado un aumento significativo (más de tres veces por encima del valor normal) de alanina aminotransferasa (ALT) y aspartato aminotransferasa (AST) en menos del 1 % de los pacientes. Además, se han notificado casos aislados de reacciones hepáticas graves, incluyendo ictericia, hepatitis fulminante fatal, necrosis hepática e insuficiencia hepática, en algunos casos fatales. El ketorolaco debe suspenderse ante la aparición de síntomas clínicos de enfermedad hepática o manifestaciones sistémicas (por ejemplo, eosinofilia, erupción cutánea).
Debe usarse con precaución los antiinflamatorios no esteroideos en pacientes con enfermedad de Crohn o colitis ulcerosa en anamnesis, debido al riesgo de empeoramiento de la enfermedad. Estudios clínicos y datos epidemiológicos indican que el uso de algunos AINEs, especialmente en dosis altas y durante períodos prolongados, puede asociarse con un ligero aumento del riesgo de complicaciones tromboembólicas arteriales, como infarto de miocardio o accidente cerebrovascular. No puede descartarse este riesgo con el ketorolaco. Como otros AINEs, el ketorolaco inhibe la síntesis de prostaglandinas y puede tener efectos tóxicos renales; por ello, debe usarse con precaución en pacientes con alteración de la función renal o antecedentes de enfermedad renal. Los pacientes en riesgo incluyen aquellos con disfunción renal, hipovolemia, insuficiencia cardíaca, alteración de la función hepática, pacientes que toman diuréticos y pacientes de edad avanzada. La hipovolemia debe corregirse antes de iniciar el tratamiento con ketorolaco. El uso del medicamento en pacientes con lupus eritematoso sistémico o enfermedades del tejido conectivo puede asociarse con un mayor riesgo de meningitis aséptica. Se han notificado reacciones cutáneas graves, como dermatitis exfoliativa, síndrome de Stevens-Johnson y necrólisis epidérmica tóxica. El riesgo más alto de estas reacciones ocurre al comienzo del tratamiento, y la mayoría de las manifestaciones iniciales aparecen durante el primer mes de tratamiento. Los pacientes deben suspender el tratamiento ante la primera aparición de erupción cutánea, lesión de membranas mucosas u otros signos de hipersensibilidad. En pacientes con insuficiencia cardíaca, renal o hepática, que toman diuréticos o tras intervención quirúrgica en pacientes con hipovolemia, debe realizarse un control cuidadoso del diuresis y de la función renal. La dosis total en pacientes mayores de 65 años no debe exceder los 60 mg. Con el uso de ketorolaco se han notificado casos de retención de líquidos, edema, retención de NaCl, oliguria, aumento de los niveles de nitrógeno ureico en sangre y creatinina; por ello, debe usarse con precaución en pacientes con descompensación cardíaca, hipertensión arterial y condiciones similares.
Este medicamento contiene una pequeña cantidad de etanol (alcohol), menos de 100 mg por dosis.
Este medicamento contiene menos de 1 mmol (23 mg)/dosis de sodio, es decir, prácticamente libre de sodio.
Uso durante el embarazo o la lactancia.
Embarazo
El medicamento está contraindicado durante el embarazo.
A partir de la semana 20 de gestación, el uso de ketorolaco puede provocar oligohidramnios debido a disfunción renal y afectar negativamente al sistema cardiovascular del feto. Esta patología puede presentarse poco después del inicio del tratamiento y generalmente es reversible tras la suspensión del mismo.
Durante el primer y segundo trimestre del embarazo, el medicamento no debe administrarse a menos que sea estrictamente necesario. Si el medicamento se usa en una mujer que intenta quedar embarazada o durante el primer y segundo trimestre del embarazo, la dosis debe ser la más baja posible y la duración del tratamiento, la más breve posible.
Debe considerarse un monitoreo prenatal para detectar oligohidramnios tras la exposición al medicamento durante varios días, a partir de la semana 20 de gestación. El uso del medicamento debe suspenderse si se detecta oligohidramnios.
Durante el tercer trimestre del embarazo, todos los inhibidores de la síntesis de prostaglandinas pueden provocar:
Riesgos para el feto:
- toxicidad cardiopulmonar (cierre prematuro del conducto arterioso e hipertensión pulmonar);
- disfunción renal (que puede evolucionar a insuficiencia renal con oligohidramnios (ver más arriba);
Riesgos para la madre al final del embarazo y para el recién nacido:
- posible prolongación del tiempo de sangrado, efecto antiagregante que puede ocurrir incluso con dosis muy bajas;
- supresión de las contracciones uterinas, lo que puede provocar retraso o prolongación del parto.
Lactancia
El ketorolaco está contraindicado durante la lactancia. El medicamento se excreta en la leche materna.
No debe usarse durante la lactancia debido al posible efecto negativo de los inhibidores de la síntesis de prostaglandinas en el lactante.
Capacidad para influir sobre la velocidad de reacción al conducir vehículos o manejar maquinaria.
Durante el tratamiento, debe evitarse cualquier actividad potencialmente peligrosa que requiera atención y rapidez de las reacciones psicomotoras (conducción de automóviles, manejo de maquinaria, etc.), debido al riesgo de reacciones adversas del sistema nervioso (como somnolencia, mareo, fatiga, alteraciones visuales, cefalea, vértigo, insomnio o depresión).
Vía de administración y dosis.
Se recomienda su uso en condiciones de hospitalización. Solo para administración intramuscular o intravenosa. El trometamol de cetorolaco no puede administrarse por vía epidural ni intratecal.
Después de la administración intramuscular o intravenosa, el efecto analgésico comienza aproximadamente a los 30 minutos, y el máximo alivio del dolor se alcanza entre 1 y 2 horas. En general, la duración media de la analgesia es de 4 a 6 horas. La dosis debe ajustarse según la intensidad del dolor y la respuesta del paciente al tratamiento. La administración intramuscular continua de dosis múltiples diarias de cetorolaco no debe prolongarse más de 2 días, ya que con el uso prolongado aumenta el riesgo de reacciones adversas. La experiencia con el uso prolongado es limitada, ya que la mayoría de los pacientes fueron cambiados a la vía oral o dejaron de necesitar terapia analgésica tras el período de administración intramuscular. El riesgo de efectos adversos puede minimizarse mediante el uso de la dosis eficaz más baja durante el período más corto necesario para controlar los síntomas. El medicamento no debe administrarse por vía epidural ni intratecal.
Adultos.
La dosis inicial recomendada de trometamol de cetorolaco, solución para inyecciones intramusculares, es de 10 mg, seguida de dosis de 10–30 mg cada 4–6 horas (según sea necesario). En el período postoperatorio inmediato, el trometamol de cetorolaco puede administrarse cada 2 horas si es necesario. Debe administrarse la dosis mínima eficaz.
Administración intramuscular.
Aplicar mediante inyección profunda intramuscular. En adultos menores de 65 años sin alteraciones de la función renal: 10–30 mg, seguidos de 10–30 mg cada 4–6 horas. En pacientes de 65 años o más y en pacientes con alteración de la función renal (con aclaramiento de creatinina superior a 30 ml/min – véase la sección «Contraindicaciones»): 10–15 mg cada 4–6 horas.
Administración intravenosa.
En adultos menores de 65 años sin alteraciones de la función renal: 10–30 mg mediante inyección intravenosa lenta (no menos de 15 segundos), seguidos de 10–30 mg cada 6 horas. En caso de utilizar una bomba de infusión para infusión intravenosa continua, la dosis inicial es de 30 mg, seguida de una infusión a una velocidad de 5 mg/h.
En pacientes de 65 años o más y en pacientes con alteración de la función renal (con aclaramiento de creatinina superior a 30 ml/min – véase la sección «Contraindicaciones»): 10–15 mg mediante inyección intravenosa lenta cada 6 horas.
La duración de la administración intravenosa no debe exceder las 24 horas.
La dosis diaria total no debe superar los 90 mg en pacientes jóvenes, ni los 60 mg en pacientes de edad avanzada, pacientes con insuficiencia renal o con peso corporal inferior a 50 kg. La duración máxima del tratamiento no debe exceder los 2 días. En pacientes con peso corporal inferior a 50 kg, la dosis debe reducirse. Es posible el uso concomitante de analgésicos opioides (morfina, petidina). El cetorolaco no tiene efecto negativo sobre la unión a los receptores opioides ni potencia la depresión respiratoria o el efecto sedante de los fármacos opioides. En pacientes que reciben el medicamento por vía parenteral y que se cambian a la forma oral de tabletas de trometamol de cetorolaco, la dosis diaria combinada total no debe exceder los 90 mg (60 mg en pacientes de edad avanzada, pacientes con alteraciones de la función renal o con peso corporal inferior a 50 kg), y el día del cambio de formulación, la dosis del componente oral no debe exceder los 40 mg. Los pacientes deben cambiarse a la forma oral lo más rápidamente posible.
La solución inyectable de cetorolaco no debe mezclarse en la misma jeringa con sulfato de morfina, prometacina ni hidroxizina debido a la formación de un precipitado.
El producto es farmacéuticamente incompatible con la solución de tramadol y productos que contienen litio.
La solución inyectable de cetorolaco es compatible con solución fisiológica, solución al 5 % de dextrosa, solución de Ringer, solución de Ringer con lactato, solución acuosa «Plasma-Lyte 148», así como con soluciones para infusión que contienen aminofilina, clorhidrato de lidocaína, clorhidrato de dopamina, insulina de acción corta y heparina sódica.
Pacientes de edad avanzada.
En pacientes de 65 años o más se recomienda administrar la dosis más baja posible. La dosis diaria total no debe exceder los 60 mg.
Pacientes con alteración de la función renal.
El cetorolaco está contraindicado en casos de alteración renal moderada o grave. En alteraciones menos severas, la dosis debe reducirse (no más de 60 mg/día por vía intramuscular).
Niños. No administrar a niños menores de 16 años.
Sobredosis.
Síntomas: estado deprimido, letargo, excitación, desorientación, zumbidos en los oídos, pérdida de conciencia, convulsiones, somnolencia, náuseas, vómitos, dolor de cabeza, dolor en la región epigástrica, dolor abdominal, hiperventilación, úlceras pépticas y/o gastritis erosiva, diarrea, hemorragia gastrointestinal, hipertensión arterial, alteración de la función renal, insuficiencia renal aguda, depresión respiratoria y coma. Se han notificado reacciones anafilactoides. Tras sobredosis intencional se ha observado acidosis metabólica.
Tratamiento. El tratamiento es sintomático y de soporte. No existe antídoto específico. El paciente debe mantenerse bajo observación en un centro médico. La diálisis elimina en pequeña cantidad el cetorolaco de la circulación. Es conveniente asegurar un diuresis adecuada. Debe controlarse la función renal y hepática. En caso de convulsiones frecuentes o prolongadas, puede administrarse diazepam por vía intravenosa.
En caso de síntomas de sobredosis tras la administración del medicamento o tras una sobredosis significativa (ingesta oral de una dosis 5 a 10 veces mayor que la habitual), dentro de las 4 horas posteriores, debe provocarse el vómito, administrar carbón activado (60–100 g en adultos) y/o un laxante osmótico. No son eficaces la diuresis forzada, la alcalinización de la orina, la hemodiálisis ni las transfusiones sanguíneas debido a la elevada unión del fármaco a las proteínas plasmáticas. Sobredosis únicas de cetorolaco en diferentes momentos han provocado dolor abdominal, náuseas, vómitos, hiperventilación, úlceras pépticas y/o gastritis erosiva, alteración de la función renal, que desaparecieron tras la interrupción del fármaco.
Reacciones adversas.
Del sistema digestivo: lesiones erosivo-ulcerosas del tracto gastrointestinal, perforación de la úlcera, hemorragia (hematemesis, melena), a veces con desenlace letal (especialmente en personas de edad avanzada) (véase la sección «Instrucciones especiales de uso»). Se han notificado los siguientes efectos adversos: náuseas, vómitos, dispepsia, sensación de malestar abdominal, dolor abdominal, espasmo o ardor en la región epigástrica, alteraciones del gusto, diarrea, sequedad bucal, sensación de sed, meteorismo, estreñimiento, pancreatitis aguda, sensación de plenitud gástrica, esofagitis, eructos, exacerbación de la colitis ulcerosa y enfermedad de Crohn, estomatitis ulcerosa, gastritis, ictericia colestásica, hepatitis, hepatomegalia.
Del sistema nervioso central: somnolencia, alteraciones de la concentración, euforia, cefalea, mareo, ansiedad, síndrome asténico, paréstesia, insomnio, malestar general, fatiga aumentada, excitación, sueños inusuales, confusión mental, vértigo, hiperquinesia, convulsiones; meningitis aséptica (fiebre, fuerte cefalea, convulsiones, rigidez muscular del cuello y/o espalda), hiperactividad (cambios del estado de ánimo, inquietud), alucinaciones, depresión, psicosis, estados de inconsciencia, pensamiento patológico.
Del sistema cardiovascular: bradicardia, sofocos, púrpura, palidez, taquicardia, dolor en el pecho. Se han notificado casos de edema, hipertensión y fallo cardíaco asociados con el uso de medicamentos antiinflamatorios no esteroides, edema pulmonar. Aumento del riesgo de complicaciones tromboembólicas arteriales, por ejemplo infarto de miocardio o accidente cerebrovascular.
Del sistema hematopoyético: anemia, anemia aplásica, anemia hemolítica, agranulocitosis, leucopenia, eosinofilia, trombocitopenia, neutropenia.
Del tracto respiratorio: broncoespasmo, rinitis, disnea, edema pulmonar, edema de laringe, asma bronquial, empeoramiento del asma bronquial.
Del sistema urinario: síndrome nefrótico, oliguria, disuria, aumento o disminución de la frecuencia de micción, hiponatremia, hiperkalemia, aumento de los niveles de creatinina y urea, nefritis intersticial, retención urinaria, dolor en el flanco/espalda, con hematuria o sin ella, azotemia, insuficiencia renal aguda, hematuria, azotemia, síndrome hemolítico-urémico (anemia hemolítica, insuficiencia renal, trombocitopenia, púrpura), edemas de origen renal.
De la piel: erupciones cutáneas (incluyendo erupciones máculo-papulosas), púrpura, dermatitis exfoliativa (fiebre con o sin escalofríos, hiperemia, endurecimiento o descamación de la piel, aumento del tamaño y/o dolor de las amígdalas palatinas), urticaria, fotosensibilización, síndrome de Stevens-Johnson (eritema exudativo multiforme grave), síndrome de Lyell (necrólisis epidérmica tóxica), reacciones bullosas.
Del sistema músculo-esquelético: mialgia, alteraciones funcionales.
Del sistema de hemostasia: hemorragia de la herida posoperatoria, epistaxis, hemorragia rectal, prolongación del tiempo de sangrado.
Del sistema reproductivo: infertilidad femenina.
Reacciones alérgicas: anafilaxia (puede tener desenlace letal) o reacciones anafilactoides (cambio del color de la piel facial, erupciones cutáneas, urticaria, picazón, enrojecimiento de la piel, taquipnea o disnea, edema de párpados, edema periorbitario, hipotensión, edema de laringe, disnea, dificultad respiratoria, opresión en el pecho, sibilancias). Estas reacciones pueden ocurrir en personas con angioedema, reactividad broncoespástica (por ejemplo, asma, pólipos nasales).
De los órganos sensoriales: disminución de la audición, pérdida auditiva, tinnitus, vértigo, alteraciones visuales, visión borrosa, neuritis óptica, alteraciones del gusto.
Alteraciones generales: sudoración, edemas, mialgia, dolor, cambios en el sitio de administración.
Reacciones en el sitio de inyección: escozor, dolor en el sitio de administración del medicamento.
Cambios en los parámetros de laboratorio: prolongación del tiempo de sangrado, aumento del nivel de urea en suero, aumento del nivel de creatinina, eosinofilia, aumento de la actividad de las transaminasas hepáticas.
Otras alteraciones: edema facial, de pantorrillas, dedos, pies, lengua, aumento de peso corporal, sudoración excesiva, fiebre con o sin escalofríos, anorexia, hematomas, hiperkalemia, hiponatremia.
La notificación de reacciones adversas tras la comercialización del medicamento es de gran importancia. Permite realizar el monitoreo continuo de la relación beneficio-riesgo del uso de este medicamento. Los profesionales médicos y farmacéuticos, así como los pacientes o sus representantes legales, deben informar sobre todos los casos sospechosos de reacciones adversas y sobre la falta de eficacia del medicamento a través del Sistema de Información Automatizado de Vigilancia Farmacológica, en el siguiente enlace: https://aisf.dec.gov.ua/.
Período de validez. 3 años.
Condiciones de almacenamiento. Conservar en un lugar fuera del alcance de los niños, en el envase original, a una temperatura no superior a 25 ºC.
Incompatibilidades. No mezclar en el mismo recipiente con otros medicamentos. El producto es farmacéuticamente incompatible con la solución de tramadol y con productos que contienen litio.
Envase. 1 ml en ampollas de vidrio oscuro. 10 ampollas junto con el prospecto en blíster. Blísteres en envase colectivo.
Categoría de dispensación. Bajo receta médica.
Fabricante.
D-р. Reddy’s Laboratories Limited.
Dirección del fabricante y lugar de actividad.
Unidad de producción – VI s. Khol, Nalagarh Road, Baddi, distrito Solan, Himachal Pradesh, 173205, India.
Medicamentos similares
Los datos originales están disponibles en el idioma del país de fabricación.
Fuente de datos: Registro Estatal de Medicamentos de Ucrania
Última verificación de datos: 13 de agosto de 2026