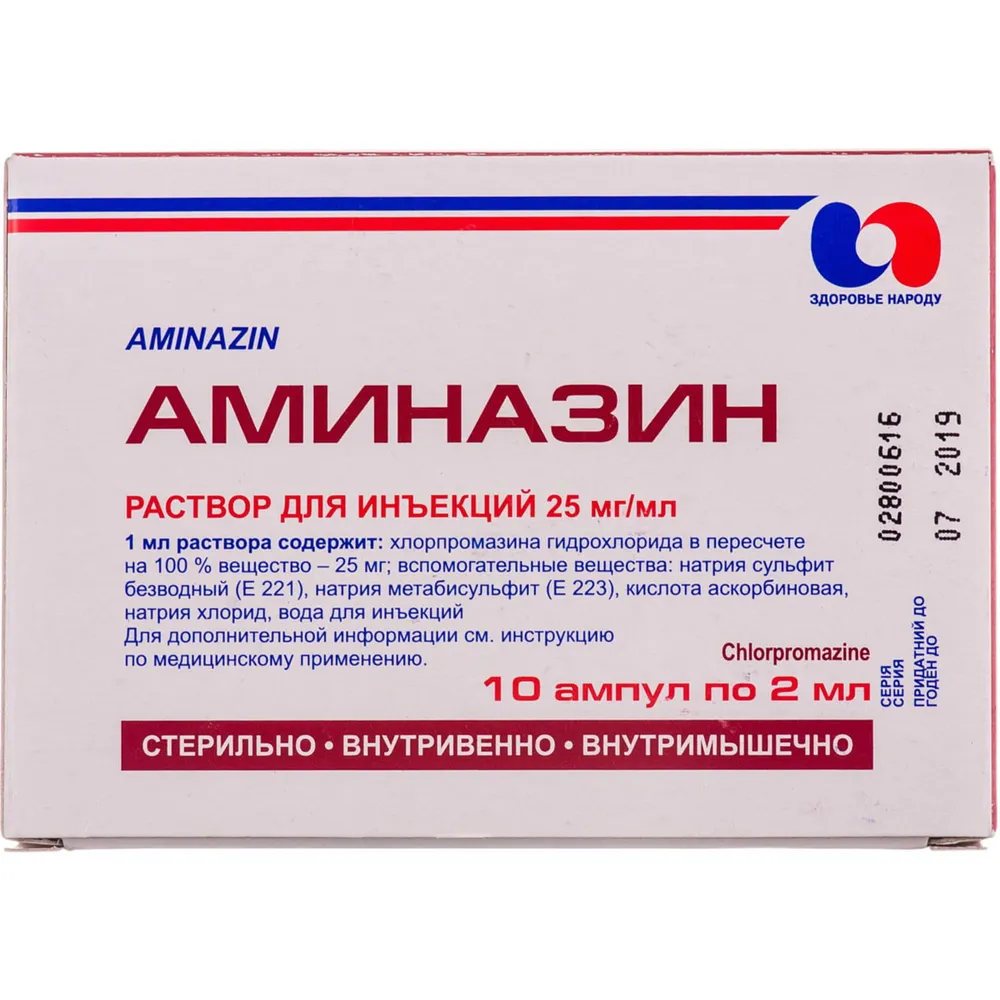
AMINAZIN
UcraniaEl medicamento se utiliza para el tratamiento de estados crónicos en la esquizofrenia (delirios, alucinaciones, agitación), psicosis alcohólica, agitación maníaca, trastornos psíquicos en la epilepsia, así como en neurosis, dolor persistente, trastornos del sueño y la enfermedad de Ménière. También se aplica en el prurito dermatológico y para la prevención de las náuseas y vómitos durante la radioterapia o la terapia antitumoral.
Preguntas frecuentes
¿Cómo se debe tomar correctamente Aminazin?
El medicamento se administra por vía intramuscular o intravenosa. La dosis y el esquema de tratamiento deben ser establecidos únicamente por un médico, dependiendo del estado del paciente. Tras la administración intravenosa, es necesario permanecer acostado durante 1–1,5 horas para evitar una caída brusca de la presión arterial.
¿Cuáles pueden ser los efectos secundarios de Aminazin?
Pueden producirse somnolencia, depresión, convulsiones, trastornos de la visión, sequedad de boca, estreñimiento, náuseas, vómitos, disminución de la presión arterial, palpitaciones, cambios en el ECG, así como alteraciones en la composición sanguínea, trastornos del ciclo menstrual, aumento de peso y reacciones alérgicas (prurito, erupción). Tras un uso prolongado, pueden producirse cambios en la función ocular y pigmentación de la piel.
¿Quién no debe utilizar este medicamento?
Las contraindicaciones incluyen la hipersensibilidad a los componentes, insuficiencia hepática o renal, enfermedades de la sangre, insuficiencia cardíaca, enfermedades cardiovasculares graves, úlcera gástrica, glaucoma, accidente cerebrovascular, traumatismos cerebrales, así como el estado de coma e infecciones agudas. No se recomienda en casos de hipotiroidismo, miastenia y feocromocitoma.
¿Se puede combinar el medicamento con alcohol u otros fármacos?
No se debe tomar el medicamento simultáneamente con alcohol, barbitúricos o narcóticos. La interacción con otros medicamentos puede potenciar el efecto de los depresores del SNC, alterar los niveles de ciertos fármacos en la sangre o intensificar los efectos secundarios. Antes de su uso, es importante informar al médico sobre todos los medicamentos que esté tomando.
¿Se puede utilizar el medicamento durante el embarazo o la lactancia?
El medicamento no se recomienda durante el embarazo. En casos de necesidad aguda, el médico puede limitar el periodo de tratamiento, pero el fármaco puede prolongar el parto. Durante la lactancia, es necesario suspender la lactancia, ya que la sustancia pasa a la leche materna.
¿Afecta el medicamento a la capacidad de conducir un vehículo?
Sí, durante el tratamiento se debe evitar la conducción de vehículos o el trabajo con mecanismos, ya que el medicamento puede reducir la atención y la velocidad de reacción.
Prospecto
INSTRUCCIONES PARA USO MÉDICO DEL MEDICAMENTO AMINAZINA (AMINAZIN)
Composición:
Principio activo: clorpromazina;
1 ml de solución contiene clorpromazina hidrocloruro, equivalente a 25 mg de sustancia al 100 %;
Excipientes: sulfito sódico anhidro (E 221), metabisulfito sódico (E 223), ácido ascórbico, cloruro sódico, agua para preparaciones inyectables.
Forma farmacéutica. Solución inyectable.
Propiedades físicas y químicas principales: líquido transparente, incoloro o ligeramente amarillento-verdoso.
Grupo farmacoterapéutico. Medicamentos antipsicóticos. Derivados de la fenotiazina con estructura alifática. Código ATC N05A A01.
Propiedades farmacológicas.
Farmacodinamia.
Neuroléptico del grupo de derivados de la fenotiazina. Presenta un marcado efecto antipsicótico, sedante y antiemético. Reduce o elimina completamente delirios y alucinaciones, suprime la excitación psicomotora, disminuye las reacciones afectivas, la ansiedad, la inquietud y reduce la actividad motora. El mecanismo de acción antipsicótica está relacionado con el bloqueo de los receptores dopaminérgicos postsinápticos en las estructuras mesolímbicas del cerebro. Asimismo, ejerce una acción bloqueante sobre los receptores α-adrenérgicos y suprime la liberación de hormonas del hipotálamo y de la hipófisis. Sin embargo, el bloqueo de los receptores dopaminérgicos aumenta la secreción de prolactina por la hipófisis. La acción antiemética central se debe a la inhibición o bloqueo de los receptores dopaminérgicos D2 en la zona desencadenante quimiorreceptora del cerebelo, mientras que la acción periférica se debe al bloqueo del nervio vago en el sistema gastrointestinal. El efecto sedante se debe al bloqueo de los receptores adrenérgicos centrales. Presenta un efecto moderado o leve sobre las estructuras extrapiramidales.
Farmacocinética.
La clorpromazina se detecta en sangre en cantidades insignificantes a los 15 minutos tras la administración de una dosis terapéutica y permanece en circulación durante 2 horas. Posee un alto grado de unión a las proteínas plasmáticas (95-98 %), se distribuye ampliamente por el organismo, atraviesa la barrera hematoencefálica, alcanzando concentraciones en el cerebro superiores a las del plasma sanguíneo. El período de semivida de eliminación del fármaco es de aproximadamente 30 horas. Se metaboliza intensamente en el hígado, formando varios metabolitos activos e inactivos. Se excreta por orina, heces y bilis.
Características clínicas.
Indicaciones.
Estados paranoides crónicos y estados alucinatorio-paranoideos, estados de excitación psicomotora en pacientes con esquizofrenia (síndromes alucinatorio-onírico, hebefrénico, catatónico), psicosis alcohólica, excitación maníaca en pacientes con psicosis maníaco-depresiva, trastornos mentales en pacientes con epilepsia, depresión agitada en pacientes con psicosis presenil o maníaco-depresiva, así como en otras enfermedades que cursen con excitación y tensión. Enfermedades neuróticas acompañadas de aumento del tono muscular. Dolor persistente, incluyendo causalgias (en combinación con analgésicos), alteraciones del sueño de carácter persistente (en combinación con hipnóticos y tranquilizantes). Enfermedad de Ménière, tratamiento y prevención de vómitos durante el tratamiento con agentes antineoplásicos y durante la radioterapia. Prurito dermatológico. Como componente de mezclas letales en anestesiología.
Contraindicaciones.
Hipersensibilidad individual al clorpromacina o a otros componentes del medicamento. Afecciones hepáticas (cirrosis, hepatitis, ictericia hemolítica, enfermedad por cálculos biliares), renales (nefritis, pionefritis aguda, amiloidosis renal, litiasis urinaria), enfermedades del sistema hematopoyético, enfermedades sistémicas progresivas del encéfalo y de la médula espinal (neuroinfecciones lentas, por ejemplo esclerosis múltiple), insuficiencia cardíaca descompensada, enfermedades cardiovasculares graves, úlcera gástrica y duodenal en fase de exacerbación, defectos cardíacos descompensados, hipotensión arterial marcada, accidente cerebrovascular, enfermedad tromboembólica, miocardiopatía severa, reumatismo cardíaco en estadios avanzados, mixedema, estadio tardío de enfermedad bronquiectásica, glaucoma de ángulo cerrado, retención urinaria debida a hiperplasia prostática, marcada depresión del sistema nervioso central, estado de coma, traumatismos cerebrales, enfermedades infecciosas agudas. No administrar simultáneamente con barbitúricos, alcohol ni narcóticos.
Interacción con otros medicamentos y otros tipos de interacciones.
El efecto sedante de la clorpromacina se potencia con el uso simultáneo de zolpidem o zopiclona; el efecto neuroléptico, con los estrógenos. Disminuyen la concentración plasmática de clorpromacina los antiácidos que contienen hidróxidos de aluminio y magnesio (interfieren con la absorción de clorpromacina en el tracto digestivo) y los barbitúricos (aumentan el metabolismo de clorpromacina en el hígado). Aumentan la concentración plasmática de clorpromacina la cloroquina y la asociación sulfadoxina/pirimetamina. La cimetidina puede disminuir o aumentar la concentración de clorpromacina en sangre. La clorpromacina puede reducir o incluso suprimir completamente el efecto antihipertensivo de la guanetidina, aumentar la concentración sanguínea de imipramina, inhibir los efectos de la levodopa, aumentar o disminuir la concentración sanguínea de fenitoína, y reducir la acción de los glucósidos cardíacos.
Al administrarse simultáneamente con otros medicamentos, es posible:
- con agentes anticolinérgicos: potenciación del efecto anticolinérgico;
- con agentes anticolinesterásicos: debilidad muscular, empeoramiento del curso de la miastenia gravis;
- con epinefrina: distorsión de sus efectos, lo que conduce a una mayor disminución de la presión arterial y al desarrollo de hipotensión arterial grave y taquicardia;
- con amitriptilina: aumento del riesgo de discinesia tardía, posible desarrollo de íleo paralítico;
- con diazóxido: marcada hiperglucemia;
- con doxepina: potenciación de la hiperpirexia;
- con carbonato de litio: síntomas extrapiramidales intensos, acción neurotóxica;
- con morfina: desarrollo de mioclonus;
- con cisaprida: prolongación aditiva del intervalo QT en el ECG;
- con nortriptilina en pacientes con esquizofrenia: posible empeoramiento del estado clínico, a pesar del aumento del nivel de clorpromacina en sangre;
- con antidepresivos tricíclicos, maprotilina e inhibidores de la monoaminooxidasa (IMAO): prolongación y potenciación de los efectos sedantes y anticolinérgicos, aumento del riesgo de síndrome neuroléptico maligno;
- con medicamentos para el tratamiento de la hipertiroides: aumento del riesgo de agranulocitosis;
- con otros medicamentos que provocan reacciones extrapiramidales: posible aumento de la frecuencia y gravedad de los trastornos extrapiramidales;
- con medicamentos que causan hipotensión arterial: posible hipotensión ortostática marcada;
- con efedrina: posible debilitamiento del efecto vasoconstrictor de la efedrina;
- con otros depresores del sistema nervioso central (SNC): derivados de la morfina (analgésicos, antitusígenos y terapia sustitutiva), barbitúricos, benzodiazepinas, otros ansiolíticos, antihipertensivos, etanol y medicamentos que contienen etanol: aumento de la depresión del SNC. Puede producirse depresión respiratoria. La disminución de la atención puede hacer peligroso conducir o manipular maquinaria.
En enfermedades neuróticas acompañadas de aumento del tono muscular, dolores persistentes, incluyendo causalgias, la clorpromacina puede combinarse con analgésicos; en insomnio persistente, con hipnóticos y tranquilizantes.
Al administrarse simultáneamente clorpromacina con medicamentos anticonvulsivos, se potencia la acción de estos últimos y puede disminuir el umbral de convulsividad; al combinarse con otros medicamentos que deprimen el sistema nervioso central, así como con etanol y medicamentos que contienen etanol, puede producirse una mayor depresión del SNC, así como depresión respiratoria.
Los barbitúricos aumentan el metabolismo de la clorpromacina al inducir enzimas microsomales hepáticas, reduciendo así su concentración en plasma sanguíneo y, en consecuencia, su efecto terapéutico.
El medicamento puede inhibir la acción de anfetaminas, levodopa, clonidina, guanetidina y adrenalina.
Características de aplicación.
No se recomienda utilizar el medicamento en pacientes con hipotiroidismo, feocromocitoma y miastenia gravis.
Con especial precaución y bajo estricto control, el medicamento debe administrarse en pacientes con alteraciones patológicas en el cuadro sanguíneo, reumatismo, reumatocarditis, intoxicación alcohólica, síndrome de Reye, así como en casos de cáncer de mama, hipertensión arterial marcada, predisposición al desarrollo de glaucoma, enfermedad de Parkinson, enfermedades crónicas de los órganos respiratorios (especialmente en niños), crisis epilépticas, enfermedades cardiovasculares de grado moderado y diabetes mellitus.
Debe administrarse con precaución en pacientes de edad avanzada (aumento del riesgo de efectos sedantes e hipotensores excesivos) y en pacientes debilitados y exhaustos.
En caso de desarrollarse hipertermia, que es uno de los síntomas del síndrome neuroléptico maligno, se debe suspender inmediatamente la administración del medicamento.
En niños, especialmente con enfermedades agudas, existe un mayor riesgo de desarrollar síntomas extrapiramidales durante el tratamiento con este medicamento.
Durante el tratamiento prolongado, es necesario controlar el hemograma, el índice de protrombina y la función hepática y renal. Tras la inyección del medicamento, el paciente debe permanecer acostado durante 1–1,5 horas (el cambio brusco a posición vertical puede provocar un colapso ortostático).
Para reducir la depresión neuroléptica, se pueden utilizar antidepresivos y estimulantes del sistema nervioso central. Durante el período de tratamiento, debido al posible riesgo de fotosensibilización cutánea, se debe evitar la exposición prolongada al sol. El medicamento no ejerce efecto antiemético cuando las náuseas son consecuencia de la estimulación vestibular o de irritación local del sistema digestivo. En pacientes con atonía del tracto digestivo y achilia, se recomienda administrar simultáneamente jugo gástrico o ácido clorhídrico (debido al efecto inhibitorio del clorpromazina sobre la motilidad y la secreción gástrica), así como vigilar la dieta y el funcionamiento intestinal.
En los pacientes que toman este medicamento puede aumentar la necesidad de riboflavina.
Los neurolépticos fenotiazínicos pueden intensificar el alargamiento del intervalo QT, lo que incrementa el riesgo de arritmias ventriculares, incluyendo la de tipo "torsades de pointes", que potencialmente podrían provocar un resultado letal súbito. Antes de prescribir el medicamento, se debe examinar al paciente (estado bioquímico, ECG) con el fin de descartar posibles factores de riesgo (por ejemplo, enfermedades cardíacas, antecedentes de alargamiento del intervalo QT; alteraciones metabólicas como hipopotasemia, hipocalcemia, hipomagnesemia; ayuno, abuso de alcohol, terapia concomitante con otros medicamentos que provocan alargamiento del intervalo QT). Es necesario realizar un control del ECG al inicio del tratamiento con el medicamento y, si es necesario, durante el curso del tratamiento.
Este medicamento contiene menos de 1 mmol (23 mg)/ml de sodio, es decir, prácticamente libre de sodio.
Este medicamento contiene sulfito sódico anhidro (E 221) y metabisulfito sódico (E 223), que rara vez pueden provocar reacciones de hipersensibilidad y broncoespasmo.
En caso de utilizar novocaína como solvente, se recomienda tener en cuenta la información sobre la seguridad de la novocaína.
Uso durante el embarazo o la lactancia.
El medicamento no se recomienda durante el embarazo. En caso de necesidad aguda de utilizar el medicamento durante el embarazo, se debe limitar el período de tratamiento, y al final del tercer trimestre, si es posible, se debe reducir la dosis. La amitriptilina prolonga el parto.
Los recién nacidos cuyas madres han utilizado medicamentos antipsicóticos (incluyendo Amitriptilina) durante el tercer trimestre del embarazo tienen riesgo de desarrollar síndrome extrapiramidal y/o síntomas de abstinencia tras el parto. Los síntomas del síndrome extrapiramidal y de abstinencia en recién nacidos pueden incluir agitación, aumento o disminución del tono muscular, temblor, somnolencia, dificultad respiratoria y problemas para alimentarse. En algunos recién nacidos, estos síntomas desaparecen en cuestión de horas o días y no requieren tratamiento especial. Otros recién nacidos pueden necesitar una hospitalización más prolongada.
Cuando Amitriptilina se utiliza en dosis altas durante el embarazo, en recién nacidos se han observado ocasionalmente trastornos digestivos relacionados con el efecto anticolinérgico, así como síndrome extrapiramidal.
Si es necesario utilizar el medicamento, se debe suspender la lactancia.
Amitriptilina y sus metabolitos atraviesan la barrera placentaria y se excretan en la leche materna.
Capacidad para afectar la velocidad de reacción al conducir vehículos o manejar maquinaria.
Durante el tratamiento con Amitriptilina, se debe abstener de conducir vehículos o manejar maquinaria.
Vía de administración y dosis.
El medicamento se administra por vía intramuscular e intravenosa. Las dosis y el esquema de tratamiento las establece el médico individualmente, según las indicaciones y el estado del paciente. En la administración intramuscular, la dosis única máxima es de 150 mg, y la dosis diaria, de 600 mg. Habitualmente, por vía intramuscular se deben administrar de 1 a 5 ml de solución, no más de 3 veces al día. La duración del tratamiento es de varios meses; en dosis altas, hasta 1,5 meses, tras lo cual se debe pasar a dosis de mantenimiento, reduciendo gradualmente la dosis en 25–75 mg por día. En casos de excitación psíquica aguda, administrar por vía intramuscular 100–150 mg (4–6 ml de solución) o por vía intravenosa 25–50 mg (1–2 ml de solución de Aminazina diluidos en 20 ml de solución de glucosa al 5 % o al 40 %); si es necesario, 100 mg (4 ml de solución en 40 ml de solución de glucosa). La administración debe realizarse lentamente. En la administración intravenosa, la dosis única máxima es de 100 mg y la dosis diaria máxima, de 250 mg.
En niños a partir de 1 año de edad, la dosis única por vía intramuscular e intravenosa es de 250–500 µg/kg de peso corporal; en niños de 5 años (peso corporal hasta 23 kg), 40 mg por día; en niños de 5 a 12 años (peso corporal de 23–46 kg), 75 mg por día.
En pacientes debilitados y en pacientes de edad avanzada, se recomienda una dosis de hasta 300 mg por día por vía intramuscular o hasta 150 mg por día por vía intravenosa.
Niños. No administrar el medicamento a niños menores de 1 año de edad.
Sobredosis.
Síntomas: habla ininteligible, marcha inestable, bradicardia, dificultad respiratoria, debilidad marcada, confusión mental, disminución de los reflejos, somnolencia, convulsiones, hipotensión persistente, hipotermia, depresión prolongada y, más tarde, hepatitis tóxica.
Tratamiento: terapia sintomática. No existe antídoto específico. No se elimina mediante hemodiálisis. En estados colapsoides, se recomienda la administración de cordiamina, cafeína o mesatón. Si aparecen dermatitis, debe suspenderse el tratamiento con Aminazina y administrarse antihistamínicos. Las complicaciones neurológicas suelen disminuir al reducir la dosis de Aminazina; también pueden reducirse mediante la administración única de ciclodol o de otros fármacos correctores.**
Tras el uso prolongado de dosis elevadas del medicamento (0,5–1,5 g por día), en casos aislados pueden observarse ictericia, aceleración de la coagulación sanguínea, linfopenia y leucopenia, anemia, agranulocitosis, pigmentación de la piel, y opacidad del cristalino y de la córnea.
Reacciones adversas.
Del sistema nervioso central: con el uso prolongado, puede desarrollarse el síndrome neuroléptico: parkinsonismo, acatisia, indiferencia psíquica y otros cambios psíquicos, respuesta retardada a los estímulos externos, visión borrosa; reacciones extrapiramidales distónicas, disquinesia tardía, depresión neuroléptica, alteraciones de la termorregulación, síndrome neuroléptico maligno; convulsiones, insomnio, excitación, delirio, somnolencia, pesadillas nocturnas, depresión.
Del sistema cardiovascular: puede presentarse hipotensión arterial (especialmente con la administración intravenosa), taquicardia; cambios en el ECG (alargamiento del intervalo QT, depresión del segmento ST, alteraciones de las ondas T y U, arritmia).
Del sistema digestivo: ictericia colestásica, náuseas, vómitos, sequedad de boca, estreñimiento.
Del sistema hematopoyético: leucopenia, agranulocitosis, alteraciones hematológicas, eosinofilia.
Del sistema urinario: dificultad para orinar, priapismo.
Del sistema endocrino: alteraciones del ciclo menstrual, impotencia, ginecomastia, aumento de peso, galactorrea, hiperprolactinemia, hiperglucemia, alteración de la tolerancia a la glucosa, hipercolesterolemia.
Del sistema inmunitario: reacciones de hipersensibilidad, incluyendo erupciones cutáneas, picazón, broncoespasmo, urticaria, angioedema, eritema multiforme, dermatitis exfoliativa, lupus eritematoso sistémico y otras reacciones alérgicas.
De la piel y membranas mucosas: al entrar en contacto con las membranas mucosas, la piel o administrado subcutáneamente, puede producir irritación tisular: reacciones en el lugar de administración, incluyendo la aparición de infiltrados dolorosos, daño endotelial y otros. Pigmentación de la piel, fotosensibilización. Para prevenir estos efectos, la solución de clorpromacina debe diluirse con soluciones de procaína, glucosa o solución al 0,9 % de cloruro de sodio.
De los órganos de la vista: con el uso prolongado en dosis altas, puede producirse depósito de clorpromacina en las estructuras anteriores del ojo (córnea y cristalino), lo que puede acelerar los procesos naturales de envejecimiento del cristalino, miosis.
Del sistema respiratorio: congestión nasal.
Generales: se han notificado casos aislados de muerte súbita asociada al consumo del medicamento.
Período de validez.
3 años.
Condiciones de almacenamiento.
Conservar en el envase original a una temperatura no superior a 25 °C.
Mantener fuera del alcance de los niños.
Incompatibilidad.
No mezclar en la misma jeringa con otros medicamentos.
Envase.
2 ml en ampolla; 10 ampollas por caja.
2 ml en ampolla; 5 ampollas en blíster, 2 blísteres por caja.
2 ml en ampolla; 10 ampollas en blíster; 1 blíster por caja.
Categoría de dispensación.
Medicamento sujeto a prescripción médica.
Fabricante.
Sociedad con responsabilidad limitada «Empresa farmacéutica jarkoviana «Salud del pueblo».
SOCIEDAD CON RESPONSABILIDAD LIMITADA «CORPORACIÓN «SALUD».
Dirección del fabricante y lugar de actividad.
Ucrania, 61002, región de Járkov, ciudad de Járkov, calle Kuikovskaia, 41.
(Sociedad con responsabilidad limitada «Empresa farmacéutica jarkoviana «Salud del pueblo»)
Ucrania, 61013, región de Járkov, ciudad de Járkov, calle Shevchenko, 22.
(SOCIEDAD CON RESPONSABILIDAD LIMITADA «CORPORACIÓN «SALUD»)
Medicamentos similares
| Nombre comercial | Forma farmacéutica | Principio activo / Dosis | Fabricante |
|---|---|---|---|
| AMINAZIN | solución para inyección |
|
S.A. «Halychpharm» |
| CLORPROMAZINA HIDROCLORURO | solución para inyección |
|
Sociedad con Responsabilidad Limitada "Empresa Farmacéutica de Járkov 'Salud del Pueblo'" (todas las etapas de producción, control de calidad, liberación del lote) |
Los datos originales están disponibles en el idioma del país de fabricación.
Fuente de datos: Registro Estatal de Medicamentos de Ucrania
Última verificación de datos: 13 de agosto de 2026