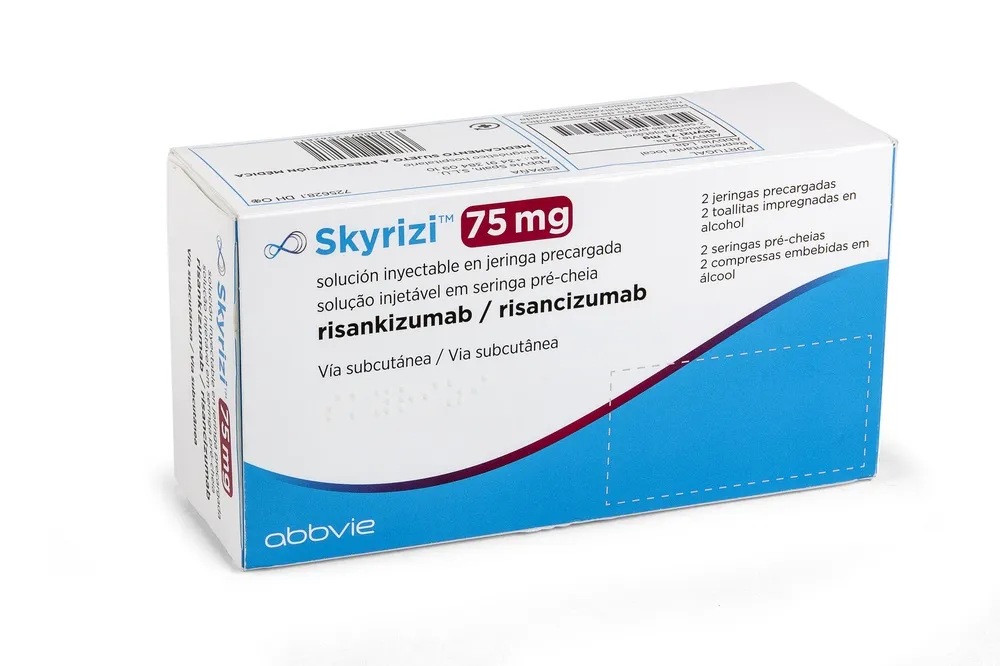
SKYRIZI
UcrainaIl medicinale è utilizzato per il trattamento di adulti con psoriasi a placche da moderata a grave, nonché per il trattamento dell'artrite psoriasica in fase attiva (da sola o in combinazione con metotrexato).
Domande frequenti
Come assumere correttamente Skyrizi?
Il medicinale viene somministrato per via sottocutanea (nell'addome o sulla parte anteriore della coscia). La dose raccomandata è di 150 mg: la prima iniezione alla settimana 0, la seconda alla settimana 4 e successivamente ogni 12 settimane.
Quali possono essere gli effetti collaterali di Skyrizi?
Le infezioni delle vie respiratorie superiori sono le più comuni. Sono inoltre frequentemente osservati mal di testa, prurito, eruzioni cutanee, affaticamento e reazioni nel sito di iniezione. Più raramente possono verificarsi infezioni fungine della pelle o reazioni anafilattiche.
Chi non deve utilizzare questo medicinale?
Il medicinale è controindicato in caso di ipersensibilità a uno dei suoi componenti o in presenza di infezioni attive (ad esempio, forme attive di tubercolosi).
È possibile assumere il medicinale insieme ad altri farmaci?
Non sono state riscontrate limitazioni specifiche riguardo l'interazione con altri farmaci (ad esempio, caffeina, warfarin o omeprazolo). Tuttavia, non è stata stabilita la sicurezza dell'uso con altri immunosoppressori o con la fototerapia.
Quali sono le precauzioni in caso di gravidanza e allattamento?
Le donne in età fertile devono utilizzare metodi contraccettivi efficaci durante il trattamento e per 21 settimane dopo la fine dello stesso. L'uso è sconsigliato durante la gravidanza. In caso di allattamento, è necessario valutare il rapporto tra i benefici per la madre e i rischi per il bambino.
Il medicinale può essere utilizzato dai bambini?
La sicurezza e l'efficacia dell'uso del medicinale in bambini e adolescenti di età compresa tra 5 e 18 anni non sono attualmente stabilite.
Foglietto illustrativo
ISTRUZIONI PER L'USO MEDICINALE DEL MEDICINALE SKYRIZI
Composizione:
principio attivo: risankizumab;
1 siringa preriempita contiene 150 mg di risankizumab in 1 ml di soluzione;
eccipienti: acetato di sodio triidrato; acido acetico; trealosio diidrato; polisorbato 20; acqua per preparazioni iniettabili.
Forma farmaceutica. Soluzione iniettabile.
Principali caratteristiche fisico-chimiche: soluzione incolore o gialla, da trasparente a leggermente opalescente.
Gruppo farmacoterapeutico.
Immunosoppressori. Inibitori dell'interleuchina. Risankizumab. Codice ATC L04AC18.
Proprietà farmacologiche.
Farmacodinamica.
Risanrizumab è un anticorpo monoclonale umanizzato, immunoglobulina G1 (IgG1), con azione selettiva contro la proteina dell'interleuchina-23 (IL-23), prodotto in cellule ovariche del criceto cinese mediante tecnologia del DNA ricombinante.
Meccanismo d'azione
Risanrizumab è un anticorpo monoclonale umanizzato, immunoglobulina G1 (IgG1), che si lega con elevata affinità alla sotto-unità p19 della citochina interleuchina-23 (IL-23) umana, senza legarsi all'IL-12, inibendone l'interazione con il complesso recettoriale dell'IL-23. L'IL-23 è una citochina coinvolta nelle risposte infiammatorie e immunitarie. Bloccando il legame dell'IL-23 con il suo recettore, risanrizumab inibisce la segnalazione cellulare dipendente dall'IL-23 e il rilascio di citochine pro-infiammatorie.
Effetti farmacodinamici
In uno studio condotto su pazienti con psoriasi, l'espressione genica associata all'asse IL-23/IL-17 è risultata ridotta nella cute dopo somministrazione di dosi singole di risanrizumab. Inoltre, nelle lesioni psoriasiche si è osservata una riduzione dello spessore dell'epidermide, dell'infiltrazione delle cellule infiammatorie e dell'espressione di marcatori della malattia psoriasica.
In uno studio condotto su pazienti con artrite psoriasica, in cui risanrizumab è stato somministrato per via sottocutanea alla dose di 150 mg alle settimane 0 e 4 e successivamente ogni 12 settimane, alla settimana 24 si è osservata una riduzione statisticamente e clinicamente significativa dei livelli di biomarcatori associati all'IL-23 e all'IL-17, in particolare IL-17A, IL-17F e IL-22 nel siero, rispetto ai valori basali.
Efficacia e sicurezza clinica
Psoriasi a placche
L'efficacia e la sicurezza di risanrizumab sono state valutate in 2109 pazienti con psoriasi a placche da moderata a grave in quattro studi multicentrici, randomizzati, in doppio cieco (ULTIMMA-1, ULTIMMA-2, IMMHANCE e IMMVENT). I pazienti inclusi in questi studi avevano un'età ≥ 18 anni, psoriasi a placche che interessava ≥ 10% della superficie corporea (BSA), un punteggio di valutazione globale statica da parte del medico (sPGA) ≥ 3 su una scala da 0 a 4 per la gravità complessiva della psoriasi (spessore delle placche/indurimento, eritema e desquamazione), un punteggio dell'Indice di Area e Gravità della Psoriasi (PASI) ≥ 12 e rappresentavano candidati alla terapia sistemica o fototerapia.
Nel complesso, al momento della valutazione basale, il punteggio mediano del PASI era di 17,8, la mediana della BSA interessata era del 20,0% e la mediana del DLQI era di 13,0. Secondo la valutazione basale con sPGA, lo stato era classificato come grave nel 19,3% dei pazienti e come moderato nell'80,7%. Nel complesso, il 9,8% dei soggetti dello studio aveva in anamnesi una diagnosi di artrite psoriasica.
Secondo i dati di tutti gli studi, il 30,9% dei pazienti non aveva ricevuto in precedenza terapia sistemica (inclusi farmaci non biologici e biologici), il 38,1% aveva ricevuto fototerapia o fotochemioterapia, il 48,3% aveva ricevuto in precedenza terapia sistemica con farmaci non biologici, il 42,1% aveva ricevuto in precedenza terapia con farmaci biologici e il 23,7% era già stato trattato con almeno un inibitore del TNF-alfa per il trattamento della psoriasi.
Farmacocinetica.
La farmacocinetica di risanrizumab è risultata simile nei pazienti con psoriasi a placche e in quelli con artrite psoriasica.
Assorbimento
Risanrizumab ha mostrato una farmacocinetica lineare con un aumento dell'esposizione proporzionale alla dose nell'intervallo da 18 a 300 mg e da 0,25 a 1 mg/kg dopo somministrazione sottocutanea, nonché da 200 a 1200 mg e da 0,01 a 5 mg/kg dopo somministrazione endovenosa.
Dopo somministrazione sottocutanea di risanrizumab, la concentrazione massima nel plasma (Cmax) è stata raggiunta tra 3 e 14 giorni dopo la dose, con una biodisponibilità assoluta calcolata pari all'89%. Con la somministrazione di risanrizumab alla dose di 150 mg alla settimana 0, settimana 4 e successivamente ogni 12 settimane, le concentrazioni calcolate di risanrizumab nel plasma al raggiungimento dello stato stazionario e le concentrazioni residue erano rispettivamente di 12 e 2 µg/ml.
È stata dimostrata la bioequivalenza tra una singola iniezione di risanrizumab 150 mg e due iniezioni da 75 mg con siringa preriempita. È stata inoltre dimostrata la bioequivalenza tra 150 mg di risanrizumab in siringa preriempita e autoiniettore.
Distribuzione
Il volume di distribuzione medio (± deviazione standard) (Vss) di risanrizumab allo stato stazionario era di 11,4 (±2,7) l negli studi di fase 3 su pazienti con psoriasi, indicando che la distribuzione di risanrizumab è prevalentemente limitata agli spazi vascolari e interstiziali.
Biotrasformazione
I farmaci terapeutici a base di anticorpi monoclonali IgG sono generalmente degradati in piccoli peptidi e aminoacidi attraverso vie cataboliche, in modo analogo agli IgG endogeni. Non si prevede che risanrizumab sia metabolizzato dagli enzimi del citocromo P450.
Eliminazione
Il clearance sistemico medio (± deviazione standard) (CL) di risanrizumab era di 0,3 (±0,1) l/giorno negli studi di fase 3 su pazienti con psoriasi. Il periodo di emivita medio di risanrizumab variava tra 28 e 29 giorni negli studi di fase 3 su pazienti con psoriasi.
Non si prevede che risanrizumab, essendo un anticorpo monoclonale IgG1, venga filtrato per mezzo della filtrazione glomerulare renale o eliminato immodificato nell'urina.
Linearità/non linearità
Risanrizumab ha mostrato una farmacocinetica lineare con un aumento approssimativamente proporzionale alla dose dell'esposizione sistemica (Cmax e AUC) negli intervalli di dose valutati da 18 a 300 mg o da 0,25 a 1 mg/kg dopo somministrazione sottocutanea in volontari sani o pazienti con psoriasi.
Interazioni
Sono stati condotti studi di interazione con farmaci in pazienti con psoriasi a placche per valutare l'effetto della somministrazione ripetuta di risanrizumab sulla farmacocinetica di substrati sensibili al citocromo P450 (CYP). L'effetto di caffeina (substrato CYP1A2), warfarina (substrato CYP2C9), omeprazolo (substrato CYP2C19), metoprololo (substrato CYP2D6) e midazolam (substrato CYP3A) dopo trattamento con risanrizumab è risultato paragonabile all'esposizione prima del trattamento con risanrizumab, indicando l'assenza di interazioni clinicamente significative attraverso questi enzimi.
Analisi farmacocinetiche popolazionali hanno mostrato che il trattamento concomitante, utilizzato da alcuni pazienti con psoriasi a placche o artrite psoriasica negli studi clinici, non ha influenzato l'esposizione a risanrizumab.
Popolazioni particolari di pazienti
Pediatria
La farmacocinetica di risanrizumab nei bambini non è stata stabilita.
Anziani
Tra i 2234 pazienti con psoriasi a placche trattati con risanrizumab, 243 avevano un'età ≥ 65 anni e 24 ≥ 75 anni. Tra i 1542 pazienti con artrite psoriasica trattati con risanrizumab, 246 avevano un'età ≥ 65 anni e 34 ≥ 75 anni. Non sono state osservate differenze generali nell'esposizione a risanrizumab tra pazienti più anziani e più giovani trattati con risanrizumab.
Pazienti con compromissione renale o epatica
Non sono stati condotti studi specifici per valutare l'effetto della compromissione renale o epatica sulla farmacocinetica di risanrizumab. Secondo i dati degli analisi farmacocinetiche popolazionali, i livelli sierici di creatinina, il clearance della creatinina o i marcatori della funzionalità epatica (ALT/AST/bilirubina) non hanno influenzato il clearance di risanrizumab in pazienti con psoriasi a placche o artrite psoriasica.
Come anticorpo monoclonale IgG1, risanrizumab è principalmente eliminato attraverso il catabolismo intracellulare e, pertanto, non si prevede che venga metabolizzato dagli enzimi epatici del citocromo P450 né eliminato dai reni.
Peso corporeo
Il clearance di risanrizumab e il volume di distribuzione aumentano con l'aumento del peso corporeo, il che potrebbe portare a una riduzione dell'efficacia in pazienti con peso corporeo elevato (> 130 kg). Tuttavia, questa osservazione si basa su dati relativi a un numero limitato di pazienti. Attualmente non è raccomandata alcuna modifica della dose in base al peso corporeo.
Sesso o razza
Negli adulti con psoriasi a placche o artrite psoriasica, sesso o razza non hanno influenzato in modo significativo il clearance di risanrizumab. In uno studio clinico farmacocinetico non sono state riscontrate differenze clinicamente significative nell'esposizione a risanrizumab tra cinesi o giapponesi rispetto a soggetti di razza caucasica.
Dati preclinici di sicurezza
Nella fase preclinica, non sono emerse particolari preoccupazioni per l'uomo dai dati degli studi di tossicità, compresi quelli di farmacologia della sicurezza e di tossicità riproduttiva in macachi giapponesi, con somministrazione ripetuta di risanrizumab fino a 50 mg/kg/settimana (che determina un'esposizione circa 70 volte superiore a quella nell'uomo alla dose massima raccomandata per l'uomo [MRDL]).
Non sono stati condotti studi di mutagenesi o cancerogenesi con risanrizumab. In uno studio di tossicità a lungo termine di 26 settimane con risanrizumab fino a 50 mg/kg/settimana (circa 70 volte l'esposizione nell'uomo alla MRDL), non sono state osservate lesioni pre-neoplastiche o neoplastiche, effetti avversi di tossicità immunitaria né effetti sul sistema cardiovascolare.
Caratteristiche cliniche.
Indicazioni.
Psoriasi a placche
Trattamento della psoriasi a placche da moderata a grave negli adulti che richiedono una terapia sistemica.
Artrite psoriasica
Il medicinale Skyrizi, da solo o in combinazione con metotrexato (MTX), è indicato per il trattamento dell’artrite psoriasica in fase attiva negli adulti che hanno mostrato intolleranza o risposta inadeguata a uno o più farmaci antireumatici modificanti la malattia (DMARD).
Controindicazioni.
Ipersensibilità all’ingrediente attivo o a uno qualsiasi degli eccipienti del medicinale.
Infezioni clinicamente significative in forma attiva (ad esempio, forma attiva di tubercolosi).
Interazioni con altri medicinali e altre forme di interazione.
Non si prevede che risankizumab sia metabolizzato dagli enzimi epatici o eliminato dai reni. Non sono previste interazioni tra risankizumab e inibitori, induttori o substrati degli enzimi coinvolti nel metabolismo dei farmaci; pertanto, non è necessaria alcuna correzione della dose.
Terapia immunosoppressiva concomitante o fototerapia
Non sono stati valutati la sicurezza e l’efficacia di risankizumab quando somministrato in associazione con immunosoppressori, in particolare medicinali biologici, o con fototerapia.
Caratteristiche particolari di impiego.
Tracciabilità
Per migliorare il tracciamento dei medicinali biologici, è necessario documentare chiaramente il nome e il numero di lotto del medicinale somministrato.
Infezioni
Risanckizumab può aumentare il rischio di infezioni.
Risanckizumab deve essere usato con cautela in pazienti con infezioni croniche, con anamnesi di infezioni ricorrenti o con noti fattori di rischio di infezione. Il trattamento con risanckizumab non deve essere iniziato in pazienti con qualsiasi infezione clinicamente significativa in forma attiva, finché questa non sia risolta o adeguatamente trattata.
I pazienti in trattamento con risanckizumab devono essere istruiti a consultare il medico in caso di comparsa di sintomi di infezione acuta o cronica clinicamente significativa. In caso di sviluppo di tale infezione o di mancata risposta al trattamento standard, lo stato del paziente deve essere attentamente monitorato e risanckizumab non deve essere somministrato finché l'infezione non sia risolta.
Tubercolosi
Prima di iniziare il trattamento con risanckizumab, lo stato dei pazienti deve essere valutato per la presenza di tubercolosi. I pazienti in trattamento con risanckizumab devono essere monitorati per la comparsa di sintomi di forma attiva di tubercolosi. Prima di iniziare il trattamento con risanckizumab, deve essere considerata l'eventuale necessità di terapia antitubercolare nei pazienti con anamnesi di tubercolosi latente o attiva, per i quali non sia documentata la corretta esecuzione di un ciclo terapeutico adeguato.
Immunizzazione
Prima di iniziare la terapia con risanckizumab, deve essere completata l'immunizzazione appropriata secondo le raccomandazioni correnti. Se un paziente ha ricevuto una vaccinazione con vaccino vivo (virale o batterico), si raccomanda di attendere almeno 4 settimane prima di iniziare il trattamento con risanckizumab. Ai pazienti in trattamento con risanckizumab non devono essere somministrati vaccini vivi durante il trattamento né per almeno 21 settimane dopo la fine del trattamento con risanckizumab (vedere la sezione «Farmacocinetica»).
Ipersensibilità
Durante l'uso di risanckizumab sono state segnalate reazioni di ipersensibilità gravi, inclusa anafilassi (vedere la sezione «Effetti indesiderati»).
In caso di reazione grave di ipersensibilità, risanckizumab deve essere immediatamente interrotto e deve essere iniziata una terapia adeguata.
Eccipienti con effetto noto
Questo medicinale contiene meno di 1 mmol di sodio (23 mg) per dose da 150 mg, cioè è praticamente privo di sodio.
Uso durante la gravidanza o l'allattamento.
Donne in età fertile
Le donne in età fertile devono usare un metodo contraccettivo efficace durante il trattamento e per almeno 21 settimane dopo il trattamento.
Gravidanza
Non ci sono dati o i dati sono limitati riguardo all'uso di risanckizumab in donne in gravidanza (meno di 300 esiti di gravidanza). Gli studi negli animali non hanno evidenziato effetti tossici diretti o indiretti in termini di tossicità riproduttiva. Come misura precauzionale, è preferibile evitare l'uso di risanckizumab durante la gravidanza.
Allattamento
Non è noto se risanckizumab passi nel latte materno. È noto che le IgG umane passano nel latte materno nei primi giorni successivi al parto e diminuiscono gradualmente fino a concentrazioni basse. Pertanto, in questo breve periodo non può essere escluso un rischio per il neonato allattato al seno. Deve essere presa una decisione riguardo all'interruzione o alla sospensione del trattamento con risanckizumab, considerando il beneficio dell'allattamento al seno per il neonato e il beneficio del trattamento con risanckizumab per la madre.
Fertilità
L'effetto di risanckizumab sulla fertilità umana non è stato valutato. Gli studi negli animali non hanno evidenziato effetti diretti o indiretti dannosi sulla fertilità.
Capacità di guidare veicoli e di usare macchinari.
Risanckizumab non ha alcun effetto oppure un effetto trascurabile sulla capacità di guidare veicoli o di usare macchinari.
Modalità di somministrazione e dosaggio
Il medicinale Skyrizi deve essere utilizzato sotto la guida e la supervisione di un medico esperto nella diagnosi e nel trattamento delle condizioni per cui Skyrizi è indicato.
Dosi
La dose raccomandata è di 150 mg, somministrata per iniezione sottocutanea alla settimana 0, alla settimana 4 e successivamente ogni 12 settimane (ovvero due iniezioni da 75 mg con siringhe preriempite oppure una singola iniezione da 150 mg con autoiniettore).
Nei pazienti che non rispondono al trattamento dopo 16 settimane di terapia, si dovrà valutare l’opportunità di interrompere il trattamento con questo medicinale. In alcuni pazienti con psoriasi a placche e con risposta parziale, un miglioramento ulteriore può manifestarsi successivamente a un trattamento superiore a 16 settimane.
Salto della dose
In caso di dimenticanza della dose, il medicinale deve essere somministrato il prima possibile. Successivamente, si procederà con la somministrazione secondo la normale pianificazione.
Popolazioni speciali
Pazienti anziani (età ≥ 65 anni)
Non è richiesta alcuna modifica della dose.
Le informazioni sull’uso di questo medicinale nei pazienti di età pari o superiore a 65 anni sono limitate.
Pazienti con compromissione epatica o renale
Non sono stati condotti studi specifici per valutare l’impatto della compromissione epatica o renale sulla farmacocinetica di Skyrizi. In generale, non si prevede che tali condizioni abbiano un effetto significativo sulla farmacocinetica degli anticorpi monoclonali; pertanto, non è considerata necessaria alcuna modifica della dose.
Bambini
La sicurezza e l’efficacia di risankizumab nei bambini e negli adolescenti di età compresa tra 5 e 18 anni non sono state ancora stabilite. I dati sono mancanti.
Non sono disponibili dati sull’uso appropriato di risankizumab nei bambini di età inferiore a 6 anni per psoriasi a placche moderata o grave, né nei bambini di età inferiore a 5 anni per artrite psoriasica.
Pazienti con sovrappeso
Non è richiesta alcuna modifica della dose.
Modalità di somministrazione
Il medicinale Skyrizi viene somministrato per iniezione sottocutanea. L’iniezione deve essere effettuata nella coscia o nell’addome. Quando si somministrano le iniezioni ai pazienti, si devono evitare aree cutanee sensibili, con ematomi, eritematose, indurite o interessate da psoriasi.
I pazienti possono autoiniettarsi Skyrizi dopo aver ricevuto un’adeguata formazione sulla tecnica di iniezione sottocutanea. I pazienti devono essere istruiti sull’importanza di leggere le istruzioni per l’autoiniezione, riportate nel foglietto illustrativo del medicinale Skyrizi.
L’iniezione di Skyrizi nella parte superiore esterna del braccio deve essere effettuata esclusivamente da un operatore sanitario o da un caregiver.
Istruzioni per l’autoiniezione
Autoiniettore
Pulsante verde di attivazione Finestra di controllo Ago Cappuccio protettivo scuro-grigio
(non rimuovere prima della somministrazione)
Appoggio per le dita grigio Guaina bianca dell’ago
Informazioni importanti da conoscere prima della somministrazione di Skyrizi
- Prima dell’iniezione, è necessario aver ricevuto un’adeguata formazione su come eseguire correttamente l’iniezione di Skyrizi. Consultare il proprio medico, farmacista o infermiere se si necessita di assistenza.
- Segnare sul calendario le date previste per la somministrazione di Skyrizi.
- Conservare il medicinale Skyrizi nella sua confezione originale di cartone per proteggerlo dalla luce fino al momento dell’uso.
- Prima dell’iniezione, rimuovere la confezione di cartone contenente l’autoiniettore dal frigorifero e lasciarlo a temperatura ambiente, al riparo dalla luce diretta del sole, per 30–90 minuti prima della somministrazione. Non rimuovere l’autoiniettore dalla confezione prima che abbia raggiunto la temperatura ambiente. Non riscaldare il medicinale Skyrizi in alcun altro modo (ad esempio, in un forno a microonde o in acqua calda).
- Non somministrare il medicinale se, attraverso la finestra di controllo, si osserva che il liquido è torbido o contiene fiocchi o particelle di grandi dimensioni. Il liquido deve apparire limpido o giallo e può contenere piccole particelle bianche o trasparenti.
- Non agitare l’autoiniettore.
- Rimuovere il cappuccio protettivo immediatamente prima della somministrazione.
Non utilizzare questo medicinale:
- se è trascorso il periodo di validità indicato sulla confezione;
- se il liquido è stato congelato (anche se successivamente scongelato);
- se l’autoiniettore è caduto o è danneggiato;
- se l’integrità della confezione di cartone è compromessa.
Seguire attentamente le istruzioni passo dopo passo ogni volta che si utilizza il medicinale Skyrizi.
| FASO 1 Posizionare su una superficie pulita e piana:
Lavarsi e asciugare le mani. |
|
| FASO 2 Zone di iniezione Zone di iniezione |
Per l'iniezione del medicinale scegliere una delle seguenti 3 zone:
Prima dell'iniezione, disinfettare la zona con la salviettina imbevuta di alcol, usando movimenti circolari.
|
| FASO 3 Controllare il liquido |
Tenere l'autoiniettore con il tappo protettivo rivolto verso l'alto, come mostrato nell'immagine.
|
| FASO 4 Coscia o addome |
Tenere l'autoiniettore per l'appoggio per le dita e orientarlo in modo che la cuffia dell'ago sia rivolta verso il sito di iniezione e che sia visibile il pulsante verde di attivazione. Con l'altra mano, prendere delicatamente tra le dita la zona di pelle pulita formando una piega e tenerla saldamente. Posizionare la cuffia dell'ago ad un angolo di 90º rispetto alla piega di pelle. |
| FASO 5 Primo "clic" 15 secondi |
Tenere l'autoiniettore in modo da poter vedere il pulsante verde di attivazione e la finestra di controllo. Appoggiare la cuffia dell'ago sulla piega di pelle nel sito di iniezione e mantenerla premuta.
Premere il pulsante verde di attivazione e mantenere l'autoiniettore premuto per 15 secondi.
|
| FASO 6 Secondo "clic" Indicatore giallo |
Continuare a premere l'autoiniettore sul sito di iniezione. L'iniezione è completata quando:
Questo richiede fino a 15 secondi. |
| FASO 7 |
Dopo il completamento dell'iniezione, estrarre lentamente l'ago dell'autoiniettore dalla pelle. L'ago si ritrae automaticamente nella cuffia e fa un ulteriore "clic". Dopo l'iniezione, applicare la pallina di cotone sulla zona di pelle interessata.
|
| FASO 8
|
|
Pediatria.
La sicurezza e l'efficacia dell'uso di risankizumab nei bambini e negli adolescenti di età compresa tra i 5 e i 18 anni non sono state stabilite. I dati sono mancanti.
Non sono disponibili dati sull'uso appropriato di risankizumab nei bambini di età inferiore a 6 anni con psoriasi a placche da moderata a grave, o nei bambini di età inferiore a 5 anni con artrite psoriasica.
Overdose.
In caso di sovradosaggio, si raccomanda di monitorare il paziente per la comparsa di eventuali sintomi di reazioni avverse e di iniziare immediatamente un trattamento sintomatico appropriato.
Effetti indesiderati.
Descrizione sintetica del profilo di sicurezza
Gli effetti indesiderati più comuni erano infezioni delle vie respiratorie superiori, osservate nel 13% dei pazienti.
Elenco degli effetti indesiderati in forma di tabella
Gli effetti indesiderati di risankizumab negli studi clinici (vedi tabella) con impiego in psoriasi e artrite psoriasica sono elencati per classi di organi secondo la terminologia MedDRA e per frequenza: molto comune (≥ 1/10), comune (≥ 1/100 e < 1/10), non comune (≥ 1/1.000 e < 1/100), raro (≥ 1/10.000 e < 1/1.000), molto raro (< 1/10.000), frequenza non nota (non può essere determinata sulla base dei dati disponibili).
Elenco degli effetti indesiderati
| Classe di organi e sistemi |
Frequenza |
Reazioni avverse |
| Infezioni e infestazioni |
Molto comune |
Infezioni delle vie respiratorie superiori a |
| Comune |
Infezioni fungine b |
|
| Non comune |
Follicolite |
|
| Patologie del sistema nervoso |
Comune |
Cefalea c |
| Patologie della cute e del tessuto sottocutaneo |
Comune |
Prurito Eruzione cutanea |
| Frequenza non nota |
Orticaria |
|
| Patologie generali e condizioni relative al sito di somministrazione |
Comune |
Affaticamento d Reazioni nel sito di iniezione e |
| Disturbi del sistema immunitario |
Raro |
Reazioni anafilattiche |
a Include infezioni delle vie respiratorie (virali, batteriche o non specificate), sinusite (inclusa quella acuta), rinite, rinite faringea, faringite (inclusa quella virale), tonsillite, laringite, tracheite.
b Include tinea pedis, tinea cruris, tinea corporis, pityriasis versicolor, tinea manuum, onicomicosi, infezioni fungine della cute.
c Include cefalea, cefalea da tensione, cefalea sinusale.
d Include affaticamento, astenia.
e Include ematomi nel sito di iniezione, eritema, ematoma, emorragia, irritazione, dolore, prurito, reazione, edema, indurimento, eruzione cutanea.
Descrizione di reazioni avverse specifiche
Infezioni
L’incidenza di infezioni è stata di 75,5 casi per 100 pazienti-anno negli studi clinici sul psoriasi e di 43,0 casi per 100 pazienti-anno negli studi clinici sull’artrite psoriasica, incluso un uso prolungato di risankizumab. La maggior parte degli episodi erano infezioni non gravi, di lieve o moderata gravità e non hanno richiesto l’interruzione del trattamento con risankizumab. L’incidenza di infezioni gravi è stata di 1,7 caso per 100 pazienti-anno negli studi sulla psoriasi e di 2,6 casi per 100 pazienti-anno negli studi sull’artrite psoriasica.
Artrite psoriasica
In generale, il profilo di sicurezza osservato nei pazienti con artrite psoriasica trattati con risankizumab corrispondeva al profilo di sicurezza osservato nei pazienti con psoriasi a placche.
Immunogenicità
Nei pazienti trattati con risankizumab alla dose clinica raccomandata fino a 52 settimane negli studi clinici su pazienti con psoriasi, anticorpi contro il farmaco e anticorpi neutralizzanti sono stati osservati rispettivamente nel 24% (263/1079) e nel 14% (150/1079) dei soggetti valutati. Nei pazienti trattati con risankizumab per periodi prolungati (fino a 204 settimane in uno studio esteso), il profilo di immunogenicità osservato è stato coerente con quello osservato nei primi 52 settimane di trattamento.
Nella maggior parte dei pazienti con psoriasi, gli anticorpi contro risankizumab, inclusi quelli neutralizzanti, non sono stati associati a modifiche della risposta clinica o dei parametri di sicurezza. In un numero ridotto di pazienti (circa l’1%; 7/1000 alla settimana 16 e 6/598 alla settimana 52) con titoli elevati di anticorpi (>128), la risposta clinica è risultata ridotta. L’incidenza di reazioni nel sito di iniezione è risultata quantitativamente più elevata nei pazienti con anticorpi contro risankizumab rispetto ai pazienti senza anticorpi, sia durante un trattamento di breve durata (16 settimane: 2,7% rispetto all’1,3%) che prolungato (>52 settimane: 5,0% rispetto al 3,3%). Le reazioni nel sito di iniezione sono state di lieve o moderata gravità. Nessuna di queste è stata grave né ha portato all’interruzione del trattamento con risankizumab.
Negli studi clinici sull’artrite psoriasica trattata con risankizumab alla dose clinica raccomandata per 28 settimane, gli anticorpi contro il farmaco e gli anticorpi neutralizzanti sviluppati durante il trattamento sono stati rilevati rispettivamente nel 12,1% (79/652) e nello 0% (0/652) dei pazienti valutati. L’insorgenza di anticorpi contro risankizumab nel trattamento dell’artrite psoriasica non è stata associata a modifiche nei parametri di risposta clinica o di sicurezza.
Pazienti anziani
Le informazioni sulla sicurezza nell’uso nei pazienti di età ≥ 65 anni sono limitate.
La segnalazione delle reazioni avverse successive all’autorizzazione all’immissione in commercio è di fondamentale importanza. Permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. I professionisti sanitari e farmaceutici, nonché i pazienti o i loro rappresentanti legali, devono segnalare qualsiasi sospetta reazione avversa o mancata efficacia del medicinale attraverso il sistema informatizzato di farmacovigilanza al seguente indirizzo: https://aisf.dec.gov.ua.
Periodo di validità. 2 anni.
Non utilizzare il medicinale dopo la data di scadenza indicata sull’imballaggio.
Condizioni di conservazione.
Conservare in un luogo fresco, al riparo dalla luce e inaccessibile ai bambini, a una temperatura compresa tra 2 e 8 °C (in frigorifero), all’interno della confezione originale in cartone. Non congelare.
Il medicinale può essere conservato fuori dal frigorifero, a una temperatura non superiore a 25 °C, per un massimo di 24 ore, all’interno della confezione originale in cartone per proteggerlo dalla luce.
Incompatibilità.
In assenza di studi di compatibilità, questo medicinale non deve essere miscelato con altri medicinali.
Confezione.
1 siringa preriempita in vetro, inserita in un autoiniettore; un autoiniettore per confezione in cartone.
Categoria di prescrizione.
Sotto prescrizione medica.
Produttore.
Lot release.
AbbVie Deutschland GmbH & Co. KG, Germania.
Sede del produttore e indirizzo del luogo di esercizio dell’attività.
Knollstraße, 67061 Ludwigshafen, Germania.
I dati originali sono disponibili nella lingua del paese di produzione.
Fonte dei dati: Registro statale dei medicinali dell'Ucraina
Ultima verifica dei dati: 13 agosto 2026