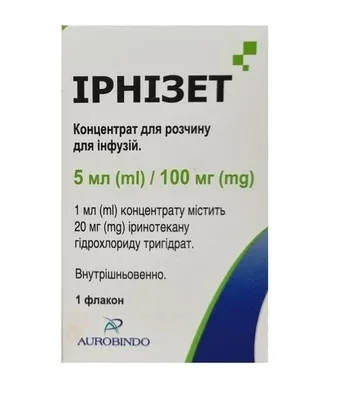
IRNIZET
UcrainaIl farmaco viene utilizzato per il trattamento dei pazienti affetti da cancro colorettale esteso. Può essere impiegato sia in monoterapia che in combinazione con altri medicinali (ad esempio, 5-fluorouracile, acido folinico, cetuximab, bevacizumab o capecitabina) a seconda dello stadio della malattia e del trattamento precedente.
Domande frequenti
Come assumere correttamente Irnizet?
Il farmaco viene somministrato per via endovenosa sotto forma di infusione, sotto la supervisione di un medico qualificato in un reparto specializzato. Il dosaggio e il regime (ad esempio, una volta ogni 2 o 3 settimane) sono stabiliti dal medico in base allo schema terapeutico e alla tolleranza del paziente al trattamento.
Quali possono essere gli effetti collaterali di Irnizet?
Le reazioni avverse più comuni sono diarrea (in particolare ritardata), nausea, vomito, nonché alterazioni dei valori ematici (neutropenia, anemia, trombocitopenia). Sono possibili anche alopecia (caduta dei capelli), riduzione dell'appetito, sindrome colinergica (sudorazione, crampi addominali, salivazione eccessiva) e aumento dei livelli di determinati enzimi epatici.
Chi non deve assumere questo farmaco?
Le controindicazioni includono l'ipersensibilità ai componenti del farmaco, malattie infiammatorie croniche o ostruzione intestinale, l'allattamento al seno, livelli molto elevati di bilirubina, grave insufficienza del midollo osseo, determinati stati di salute secondo l'indice OMS, nonché il trattamento concomitante con iperico o la somministrazione di vaccini vivi.
È possibile assumere il farmaco insieme ad altri medicinali?
Non è consentito assumere contemporaneamente il farmaco con l'iperico e con vaccini vivi attenuati. Occorre inoltre evitare l'uso con potenti induttori o inibitori dell'enzima CYP3A4 (ad esempio, rifampicina o ketoconazolo), poiché ciò potrebbe alterare l'azione del farmaco. Gli antagonisti della vitamina K devono essere utilizzati con cautela a causa del rischio di emorragie.
Quali precauzioni di sicurezza devono essere adottate durante il trattamento?
Le donne che potrebbero rimanere incinte devono utilizzare un contraccettivo efficace durante il trattamento e per un mese dopo la sua conclusione. Gli uomini in età fertile devono farlo durante il trattamento e per 3 mesi dopo la fine del ciclo. Durante l'infusione è importante monitorare il sito di iniezione per evitare la fuoriuscita della soluzione al di fuori del vaso sanguigno.
Foglietto illustrativo
ISTRUZIONI PER L'USO MEDICO DEL MEDICINALE IRNIZET (IRNIZET)
Composizione:
Principio attivo: irinotecan;
1 ml di concentrato contiene 20 mg di irinotecan cloridrato triidrato;
Eccipienti: sorbitolo (E 420), acido lattico, idrossido di sodio, acido cloridrico concentrato, acqua per preparazioni iniettabili, azoto.
Forma farmaceutica. Concentrato per soluzione per infusione.
Proprietà fisico-chimiche principali: soluzione trasparente, da incolore a giallo chiaro, generalmente priva di particelle visibili.
Gruppo farmacoterapeutico.
Agenti antineoplastici. Alcaloidi vegetali. Inibitori della topoisomerasi 1 (TOP 1). Irinotecan. Codice ATC L01 CE02.
Proprietà farmacodinamiche.
Irnizet è una sostanza semisintetica, derivata del camptotecina. È un agente antineoplastico che agisce come inibitore specifico della DNA-topoisomerasi I. Sotto l'azione delle carbossil-esterasi, nella maggior parte dei tessuti il farmaco viene metabolizzato nel composto SN-38, che rispetto all'irinotecan è più attivo nei confronti della topoisomerasi I purificata e più citotossico nei confronti di diverse linee cellulari tumorali umane e murine. L'inibizione della DNA-topoisomerasi I indotta da irinotecan o da SN-38 causa danni al DNA a singolo filamento, che bloccano la forcella replicativa del DNA e determinano l'effetto citotossico. È stato dimostrato che tale effetto citotossico è dipendente dal tempo e specifico per la fase S del ciclo cellulare.
Oltre all'attività antineoplastica, l'azione farmacologica più rilevante dell'irinotecan è l'inibizione dell'attività della colinesterasi.
Pazienti con ridotta attività di UGT1A1.
L'UDP-glucuronosiltransferasi 1A1 (UGT1A1) partecipa all'inaltivazione metabolica di SN-38, metabolita attivo dell'irinotecan, formando il glucuronide inattivo SN-38G. Il gene UGT1A1 è caratterizzato da un elevato polimorfismo, che determina la presenza di diverse varianti nell'intensità del metabolismo all'interno della popolazione. Una particolare variante del gene UGT1A1 presenta una regione polimorfa nel promotore ed è denominata UGT1A1*28. Tale variante, così come altre alterazioni ereditarie dell'espressione di UGT1A1 (come la sindrome di Gilbert o la sindrome di Crigler-Najjar), è associata a una ridotta attività di questo enzima. I risultati di un'analisi metanalitica indicano che i pazienti affetti da sindrome di Crigler-Najjar (tipo 1 e 2) o omozigoti per l'allele UGT1A1*28 (sindrome di Gilbert) appartengono a un gruppo a rischio aumentato di tossicità ematologica (gradi III e IV) dopo somministrazione di dosi medie o elevate di irinotecan (>150 mg/m²). Non è stata stabilita una correlazione tra genotipo UGT1A1 e insorgenza di diarrea indotta da irinotecan.
Ai pazienti noti omozigoti per l'allele UGT1A1*28 deve essere somministrata la dose iniziale abituale di irinotecan. Tuttavia, tali pazienti devono essere attentamente monitorati per quanto riguarda la comparsa di tossicità ematologica. Nei pazienti che hanno già manifestato tossicità ematologica durante precedenti cicli di trattamento, si deve considerare la possibilità di ridurre la dose iniziale di irinotecan. Non è stata stabilita con precisione l'entità della riduzione della dose iniziale per questo gruppo di pazienti. Eventuali ulteriori modifiche della dose devono essere effettuate in base alla tollerabilità del trattamento da parte del paziente (vedi sezioni «Speciali avvertenze e precauzioni per l’uso» e «Modalità di somministrazione e posologia»). Attualmente, i dati clinici disponibili non sono sufficienti per trarre conclusioni sull'utilità dello screening genotipico dei pazienti per gli alleli UGT1A1.
Proprietà farmacocinetiche.
Dopo somministrazione di irinotecan in dosi da 100 a 750 mg/m² mediante infusione endovenosa di 30 minuti ogni 3 settimane, si osserva un'eliminazione plasmatica bifasica o trifasica dell'irinotecan. La clearance plasmatica media è di 15 l/ora/m², il volume di distribuzione allo stato stazionario (Vss) è di 157 l/m² di superficie corporea. Il periodo di emivita medio nel plasma durante la prima fase del modello trifasico è stato di 12 minuti, durante la seconda fase di 2,5 ore e durante la terza fase di 14,2 ore. L'eliminazione plasmatica di SN-38 è bifasica, con un'emivita terminale media di 13,8 ore.
In uno studio in vitro, il legame ai proteine plasmatiche dell'irinotecan era di circa il 65%, mentre per il metabolita SN-38 era del 95%.
Oltre il 50% della dose di irinotecan somministrata per via endovenosa viene escreta in forma invariata: il 33% nelle feci, principalmente attraverso la bile, e il 22% nell'urina.
La clearance dell'irinotecan diminuisce di circa il 40% nei pazienti con bilirubinemia (concentrazione di bilirubina totale nel siero da 1,5 a 3 volte superiore al limite superiore della norma). In questi pazienti, alla dose di irinotecan di 200 mg/m², la concentrazione del farmaco nel plasma è paragonabile a quella osservata in pazienti oncologici con funzionalità epatica normale alla dose di 350 mg/m².
L'intensità degli effetti tossici più marcati dell'irinotecan (ad esempio leuconeutropenia e diarrea) è correlata all'esposizione sistemica, espressa come area sotto la curva concentrazione-tempo (AUC) dell'irinotecan invariato e del suo metabolita SN-38. È stato osservato un significativo rapporto tra tossicità ematologica (riduzione minima del numero di leucociti e neutrofili) o gravità della diarrea e l'AUC dell'irinotecan e del suo metabolita SN-38 durante la monoterapia.
Caratteristiche cliniche.
Indicazioni.
Irnizet va utilizzato per il trattamento di pazienti con carcinoma colorettale avanzato:
- in combinazione con 5-fluorouracile (5-FU) e acido folinico (AF), nei pazienti che non hanno ricevuto una precedente chemioterapia per il trattamento della malattia avanzata;
- come monoterapia, qualora un regime terapeutico a base di 5-FU si sia dimostrato inefficace.
Irnizet in combinazione con cetuximab è indicato per il trattamento di pazienti con carcinoma colorettale metastatico con tipo selvaggio del gene KRAS, caratterizzato da sovraespressione del recettore del fattore di crescita epidermico (EGFR), che non abbiano ricevuto in precedenza chemioterapia oppure dopo un trattamento citotossico fallito che abbia incluso irinotecan.
Irnizet in combinazione con 5-FU, AF e bevacizumab va utilizzato come terapia di prima linea in pazienti con carcinoma metastatico del colon o del retto.
Irnizet in combinazione con capecitabina (con o senza bevacizumab) va utilizzato come terapia di prima linea in pazienti con carcinoma colorettale metastatico.
Controindicazioni.
- Ipersensibilità alla sostanza attiva o a uno qualsiasi degli eccipienti precedentemente osservata.
- Malattie infiammatorie croniche intestinali e/o ostruzione intestinale (vedere sezione «Avvertenze speciali»).
- Allattamento (vedere sezioni «Avvertenze speciali» e «Uso in gravidanza o durante l’allattamento»).
- Livelli di bilirubina superiori a tre volte il limite superiore della norma (vedere sezione «Avvertenze speciali»).
- Grave insufficienza del midollo osseo.
- Stato di salute con indice OMS > 2.
- Trattamento concomitante con erba di San Giovanni (vedere sezione «Interazioni con altri medicinali ed altre forme di interazione»).
- Vaccini vivi attenuati.
Informazioni complete riguardo alle controindicazioni per cetuximab, bevacizumab o capecitabina sono riportate nei rispettivi fogli illustrativi di questi medicinali.
Interazioni con altri medicinali ed altre forme di interazione.
L’uso concomitante è controindicato (vedere sezione «Controindicazioni»)
Erba di San Giovanni. Riduzione del metabolita attivo dell’irinotecan, SN-38, nei livelli plasmatici. In uno studio farmacocinetico di piccole dimensioni (n = 5), in cui irinotecan 350 mg/m² è stato somministrato contemporaneamente all’erba di San Giovanni (Hypericum perforatum) 900 mg, si è osservata una riduzione del 42% della concentrazione plasmatica del metabolita attivo SN-38. Di conseguenza, l’uso concomitante di erba di San Giovanni con irinotecan è controindicato.
Vaccini vivi attenuati (ad esempio, vaccino contro la febbre gialla). Il rischio di reazione generalizzata ai vaccini può essere letale. L’uso concomitante di irinotecan durante il trattamento o entro 6 mesi dal termine della chemioterapia è controindicato. È possibile somministrare vaccini inattivati o uccisi; tuttavia, la risposta a tali vaccini potrebbe essere ridotta.
Non è raccomandato l’uso concomitante (vedere sezione «Avvertenze speciali»)
La somministrazione concomitante di irinotecan con forti inibitori o induttori del citocromo P450 3A4 (CYP3A4) può alterare il metabolismo dell’irinotecan e deve essere evitata (vedere sezione «Avvertenze speciali»).
Farmaci che sono forti induttori di CYP3A4 o UGT1A1: (ad esempio, rifampicina, carbamazepina, fenobarbitale, fenitoina o apalutamide). Rischio di riduzione dell’efficacia di irinotecan, SN-38, glucuronide di SN-38 e riduzione dell’effetto farmacodinamico. Diversi studi hanno dimostrato che l’uso concomitante di farmaci anticonvulsivanti induttori di CYP3A4 riduce l’efficacia di irinotecan, SN-38 e glucuronide di SN-38, portando a una riduzione dell’effetto farmacodinamico. Questi farmaci anticonvulsivanti hanno determinato una riduzione dell’AUC di SN-38 e del glucuronide di SN-38 superiore al 50%. Oltre all’induzione degli enzimi CYP3A, la riduzione dell’efficacia di irinotecan e dei suoi metaboliti può essere dovuta anche a un aumento della glucuronizzazione e a un’escrezione biliare più intensa.
Inoltre, quando somministrato con fenitoina, esiste il rischio di peggioramento delle convulsioni a causa della ridotta assorbimento della fenitoina da parte dei farmaci citostatici.
Forte inibitori di CYP3A4 (ad esempio, ketoconazolo, itraconazolo, voriconazolo, posaconazolo, inibitori della proteasi, claritromicina, eritromicina, telitromicina). Uno studio ha dimostrato che l’uso concomitante di ketoconazolo ha ridotto l’AUC del metabolita APC dell’87% e l’AUC del metabolita SN-38 del 109% rispetto all’uso di irinotecan come monoterapia.
Inibitori di UGT1A1 (ad esempio, atazanavir, ketoconazolo, regorafenib). Rischio di aumento dell’esposizione sistemica a SN-38, il metabolita attivo di irinotecan. I medici devono tenere conto di questo aspetto qualora l’uso concomitante non possa essere evitato.
Altri inibitori di CYP3A4 (ad esempio, crizotinib, idelalisib) — rischio di aumento della tossicità di irinotecan a causa della riduzione del suo metabolismo quando somministrato con crizotinib o idelalisib.
Medicinali da utilizzare con cautela in associazione con Irnizet:
Antagonisti della vitamina K. Aumento del rischio di complicanze emorragiche e trombotiche nelle malattie oncologiche. Se indicato l’uso di anticoagulanti antagonisti della vitamina K, è necessario monitorare più frequentemente del solito il rapporto normalizzato internazionale (INR).
Medicinali per i quali è richiesta cautela nell’uso concomitante con irinotecan:
Immunosoppressori (ad esempio, ciclosporina, tacrolimus). Eccessiva soppressione del sistema immunitario con rischio di proliferazione linfocitaria.
Bloccanti neuromuscolari. Non si può escludere un’interazione tra irinotecan e bloccanti neuromuscolari. Poiché irinotecan ha un’azione anticolinesterasica, farmaci con analogo effetto possono prolungare la durata del blocco neuromuscolare da succinilcolina e antagonizzare il blocco neuromuscolare indotto da agenti non depolarizzanti.
Altre combinazioni:
5-FU/AF. L’uso concomitante di 5-FU/AF in terapia combinata non modifica la farmacocinetica di irinotecan.
Bevacizumab. I risultati di uno studio specifico sull’interazione tra farmaci non hanno evidenziato un’influenza significativa di bevacizumab sulla farmacocinetica di irinotecan e del suo metabolita attivo SN-38. Tuttavia, ciò non esclude la possibilità di un aumento della tossicità dovuta alle proprietà farmacologiche combinate.
Cetuximab. Non sono disponibili informazioni sull’impatto di cetuximab sul profilo di sicurezza di irinotecan o su un effetto reciproco di irinotecan su cetuximab.
Agenti antineoplastici (incluso flucitosina come profarmaco del 5-fluorouracile). Gli effetti indesiderati di irinotecan (irinotecan), come la mielosoppressione, possono essere potenziati da altri farmaci antitumorali con analogo profilo di effetti indesiderati.
Caratteristiche particolari di impiego.
Il medicinale Irnizet deve essere utilizzato esclusivamente in reparti specializzati nella somministrazione di chemioterapia citotossica. Il farmaco deve essere somministrato unicamente sotto il controllo di un medico qualificato esperto in chemioterapia antitumorale.
Considerando la natura e la frequenza delle reazioni avverse, Irnizet deve essere utilizzato nei seguenti casi solo dopo un’attenta valutazione del rapporto tra beneficio atteso e rischi potenziali del trattamento:
- per il trattamento di pazienti con fattori di rischio, in particolare pazienti con stato generale pari a 2 secondo l’indice OMS;
- in rari casi specifici, quando si ritiene che i pazienti difficilmente seguiranno le raccomandazioni per il trattamento delle reazioni avverse (necessità di trattamento immediato e prolungato della diarrea in combinazione con l’assunzione di elevate quantità di liquidi all’insorgere della diarrea ritardata); a tali pazienti si raccomanda un attento monitoraggio in regime ospedaliero.
Quando Irnizet viene utilizzato come monoterapia, viene generalmente somministrato ogni 3 settimane. Tuttavia, nei pazienti che potrebbero necessitare di un monitoraggio più stretto o che presentano un particolare rischio di neutropenia grave, potrebbe rendersi necessario un regime settimanale di somministrazione.
Diarrhea ritardata.
I pazienti devono essere informati del rischio di sviluppare diarrea ritardata, che insorge più di 24 ore dopo la somministrazione del medicinale Irnizet e in qualsiasi momento prima del successivo ciclo di trattamento. Nella monoterapia, la mediana dell’insorgenza del primo episodio di evacuazioni molli è di 5 giorni dopo la somministrazione di irinotecano. I pazienti devono informare immediatamente il medico dell’insorgenza di diarrea e iniziare tempestivamente il trattamento appropriato.
I pazienti a maggior rischio di sviluppare diarrea includono coloro che hanno precedentemente ricevuto radioterapia addominale o pelvica, pazienti con leucocitosi basale, pazienti con indice di stato di salute OMS ≥ 2 e le donne. In assenza di un trattamento adeguato, la diarrea può mettere in pericolo la vita, specialmente se accompagnata da neutropenia.
Dopo il primo episodio di evacuazioni molli, il paziente deve immediatamente iniziare ad assumere grandi quantità di liquidi contenenti elettroliti e deve ricevere un trattamento antidiarroico appropriato. Il trattamento antidiarroico deve essere effettuato nel reparto in cui è stato somministrato Irnizet. Dopo la dimissione dall’ospedale, il paziente deve ricevere farmaci prescritti per poter iniziare il trattamento della diarrea immediatamente dopo la sua comparsa. Inoltre, il paziente deve informare il proprio medico o il medico del reparto in cui ha ricevuto Irnizet dell’insorgenza di diarrea.
Il trattamento antidiarroico raccomandato attualmente prevede l’uso di alte dosi di loperamide (4 mg alla prima dose, poi 2 mg ogni 2 ore). Il trattamento deve proseguire per 12 ore dopo l’ultimo episodio di evacuazioni molli. Lo schema di trattamento non deve essere modificato. La loperamide a queste dosi non deve mai essere utilizzata per più di 48 ore a causa del rischio di sviluppare ostruzione intestinale paralitica; tuttavia, la terapia non deve durare meno di 12 ore.
Nel caso in cui la diarrea sia accompagnata da neutropenia grave (numero di neutrofili inferiore a 500 cellule/mm³), oltre al trattamento antidiarroico, devono essere utilizzati antibiotici a spettro ampio a scopo profilattico.
Oltre all’uso di antibiotici per il trattamento della diarrea, si raccomanda il ricovero ospedaliero nei seguenti casi:
- diarrea accompagnata da febbre;
- diarrea di grado severo (che richiede reidratazione endovenosa);
- diarrea che persiste per 48 ore dopo l’inizio del trattamento con alte dosi di loperamide.
La loperamide non deve essere utilizzata a scopo profilattico, neppure nei pazienti che hanno sviluppato diarrea ritardata nei cicli precedenti.
Ai pazienti con diarrea di grado severo si raccomanda una riduzione della dose nei cicli successivi (vedi sezione «Modalità di somministrazione e dosi»).
Effetti sul sistema ematopoietico.
Negli studi clinici, l’incidenza di neutropenia di grado III–IV secondo la scala di valutazione dei criteri comuni di tossicità del National Cancer Institute (USA) (NCI CTC) è risultata significativamente più elevata nei pazienti precedentemente sottoposti a radioterapia pelvica/addominale rispetto ai pazienti non trattati con radioterapia. I pazienti con livelli basali di bilirubina totale sierica ≥ 1,0 mg/dl avevano anche una probabilità significativamente maggiore di sviluppare neutropenia di grado III–IV rispetto ai pazienti con livelli di bilirubina < 1,0 mg/dl.
Durante il trattamento con Irnizet, si raccomanda un controllo settimanale degli esami ematici. I pazienti devono essere avvertiti del rischio di sviluppare neutropenia e dell’importanza della febbre. La neutropenia febbrile (temperatura >38 °C e numero di neutrofili ≤1000 cellule/mm³) deve essere trattata immediatamente in regime ospedaliero con antibiotici endovenosi a spettro ampio. Ai pazienti con complicanze ematologiche di grado severo si raccomanda una riduzione della dose nei cicli successivi (vedi sezione «Modalità di somministrazione e dosi»). Nei pazienti con diarrea di grado severo aumenta il rischio di infezioni e manifestazioni di tossicità ematologica. A tali pazienti deve essere effettuato un esame emocitometrico completo.
Alterazioni epatiche.
Prima dell’inizio di ogni ciclo e a livello basale, devono essere effettuati esami epatici.
Nei pazienti con livelli di bilirubina superiori al limite superiore della norma da 1,5 a 3 volte, si raccomanda un controllo settimanale degli esami ematici a causa della riduzione del clearance di irinotecano (vedi sezione «Farmacocinetica»), che aumenta il rischio di ematotossicità. Se il livello di bilirubina supera il limite superiore della norma di oltre 3 volte, l’uso del medicinale è controindicato (vedi sezione «Controindicazioni»).
Nausea e vomito.
Prima dell’inizio di ogni ciclo di trattamento con Irnizet, si raccomanda l’uso profilattico di agenti antiemetici. Nausea e vomito sono stati frequentemente riportati con l’uso di questo farmaco. Se il vomito è accompagnato da diarrea ritardata, il paziente deve essere ricoverato immediatamente per un trattamento adeguato.
Sindrome colinergica acuta.
In assenza di controindicazioni cliniche (vedi sezione «Reazioni avverse»), in caso di comparsa di sindrome colinergica acuta (diarrea precoce in combinazione con altri sintomi come sudorazione eccessiva, crampi addominali, miosi e ipersalivazione), deve essere somministrato 0,25 mg di solfato di atropina per via sottocutanea. L’insorgenza di questi sintomi, che possono verificarsi durante o immediatamente dopo l’infusione di irinotecano, è associata all’attività anticolinesterasica della molecola iniziale di irinotecano. Si ritiene che con dosi più elevate di irinotecano la frequenza di questi sintomi aumenti.
I pazienti con asma devono essere trattati con cautela. Ai pazienti con sindrome colinergica acuta di grado severo si raccomanda un trattamento profilattico con solfato di atropina prima di ogni successiva somministrazione di Irnizet.
Alterazioni del sistema respiratorio.
Durante il trattamento con questo farmaco, possono verificarsi raramente casi di malattia interstiziale polmonare, caratterizzata dalla formazione di infiltrati polmonari, ma la malattia può portare a esito fatale. Tra i possibili fattori di rischio per lo sviluppo di malattia interstiziale polmonare vi sono l’uso di farmaci tossici per i polmoni, la radioterapia e i fattori stimolanti la colonia. I pazienti con fattori di rischio noti devono essere attentamente monitorati per la comparsa di sintomi respiratori, sia prima che durante il trattamento.
Extrafasciazione.
Anche se l’irinotecano non appartiene ai farmaci che causano necrosi tissutale, deve essere somministrato con cautela e lo stato del sito di infusione deve essere controllato per segni di infiammazione. In caso di fuoriuscita del farmaco dal vaso, si raccomanda di lavare il sito di infusione e applicare ghiaccio.
Pazienti anziani.
A causa della maggiore frequenza di riduzione delle funzioni biologiche, in particolare della funzione epatica, la dose del medicinale Irnizet deve essere scelta con cautela nei pazienti anziani (vedi sezione «Modalità di somministrazione e dosi»).
Malattie infiammatorie croniche intestinali e/o ostruzione intestinale.
I pazienti non devono assumere Irnizet fino alla risoluzione dell’ostruzione intestinale (vedi sezione «Reazioni avverse»).
Pazienti con compromissione renale.
Sono stati osservati aumenti del livello sierico di creatinina o di azotemia. Sono stati riportati casi di insufficienza renale acuta. Questi eventi sono generalmente associati a complicanze infettive o a disidratazione dovuta a nausea, vomito o diarrea. Inoltre, sono stati segnalati casi isolati di alterazione della funzione renale dovuti al sindrome da lisi tumorale.
Radiotherapia.
I pazienti precedentemente sottoposti a radioterapia pelvica o addominale appartengono a un gruppo a rischio aumentato di mielosoppressione durante il trattamento con irinotecano. I medici devono usare cautela nell’impiego di questo medicinale nei pazienti che in passato hanno ricevuto radioterapia estesa (ad esempio, irradiazione > 25% del midollo osseo entro 6 settimane dall’inizio del trattamento con irinotecano). A questo gruppo di pazienti potrebbe essere necessario un aggiustamento della dose del farmaco (vedi sezione «Modalità di somministrazione e dosi»).
Alterazioni del sistema cardiaco.
Dopo la somministrazione di irinotecano sono stati osservati casi di ischemia miocardica, prevalentemente in pazienti con patologie cardiache preesistenti, altri noti fattori di rischio per malattie cardiache e in pazienti precedentemente sottoposti a chemioterapia citotossica (vedi sezione «Reazioni avverse»). Pertanto, i pazienti con fattori di rischio devono essere attentamente monitorati. Devono essere adottate misure per ridurre al minimo tutti i fattori di rischio modificabili (ad esempio, fumo, ipertensione arteriosa e iperlipidemia).
Alterazioni del sistema vascolare.
In pazienti con multipli fattori di rischio oltre al tumore primario, l’uso di irinotecano è stato raramente associato a complicanze tromboemboliche (embolia polmonare, trombosi venosa e tromboembolia arteriosa).
Altri
Nei pazienti con disidratazione dovuta a diarrea e/o vomito, nonché in pazienti con sepsi, sono stati osservati raramente casi di insufficienza renale, ipotensione arteriosa o insufficienza circolatoria.
Alle donne in età fertile si raccomanda di adottare misure efficaci per prevenire la gravidanza durante il trattamento e per 1 mese dopo il trattamento, e agli uomini durante il trattamento e per 3 mesi dopo la fine del ciclo di trattamento.
La somministrazione contemporanea di irinotecano (irinotecan) con un forte inibitore (ad esempio, chetocanazolo) o un induttore (ad esempio, rifampicina, carbamazepina, fenobarbital, fenitoina, apalutamide) del CYP3A4 può alterare il metabolismo dell’irinotecano (irinotecan) e deve essere evitata (vedi sezione «Interazioni con altri medicinali e altre forme di interazione»).
Irnizet non deve essere somministrato a pazienti con rari problemi ereditari di intolleranza al fruttosio.
Il medicinale contiene sorbitolo. Se un paziente presenta un’insufficienza nota di alcuni zuccheri, il medico deve tenerne conto prima di prescrivere il medicinale.
Uso durante la gravidanza o l’allattamento.
Contraccezione per uomini e donne.
Alle donne in età fertile si raccomanda di adottare misure efficaci per prevenire la gravidanza durante il trattamento e per 1 mese dopo il trattamento, e agli uomini in età fertile durante il trattamento e per 3 mesi dopo il trattamento.
Gravidanza.
Non esistono dati sull’uso di irinotecano in donne in gravidanza. Negli studi sugli animali è stato dimostrato che l’irinotecano ha effetti embriotossici e teratogeni. Pertanto, considerati i risultati degli studi sugli animali e il meccanismo d’azione dell’irinotecano, questo farmaco non deve essere utilizzato durante la gravidanza, salvo in caso di assoluta necessità.
Allattamento.
L’irinotecano marcato con 14C è stato rilevato nel latte di femmine di ratto. Di conseguenza, a causa della possibilità di reazioni avverse nei neonati allattati al seno, l’allattamento deve essere sospeso durante il trattamento con irinotecano (vedi sezione «Controindicazioni»).
Effetti sulla funzione riproduttiva.
Non esistono informazioni sull’effetto dell’irinotecano sulla funzione riproduttiva umana. Negli studi sugli animali sono state documentate reazioni avverse dell’irinotecano sulla funzione riproduttiva della prole.
Capacità di guidare veicoli o utilizzare macchinari.
Irnizet ha un effetto moderato sulla capacità di guidare veicoli o utilizzare macchinari. I pazienti devono essere avvertiti della possibile insorgenza di vertigini o disturbi visivi entro 24 ore dalla somministrazione del medicinale e si raccomanda loro di non guidare veicoli né utilizzare macchinari se compaiono tali sintomi.
Modalità e dosi di somministrazione.
Il medicinale è indicato esclusivamente per gli adulti. La soluzione per infusione deve essere diluita e somministrata in una vena periferica o centrale.
Monoterapia (per pazienti precedentemente trattati).
La dose raccomandata del medicinale Irnizet è di 350 mg/m² di superficie corporea, da somministrare mediante infusione endovenosa della durata di 30–90 minuti ogni 3 settimane (vedere la sezione «Informazioni importanti sull’uso»).
Terapia combinata (per pazienti precedentemente non trattati).
L’efficacia e la sicurezza dell’irinotecano in combinazione con 5-FU e AC f sono state valutate con lo schema di dosaggio indicato di seguito (vedere la sezione «Proprietà farmacodinamiche»).
- Irinotecano + 5-FU/AC ogni 2 settimane
La dose raccomandata di irinotecano è di 180 mg/m² una volta ogni 2 settimane, sotto forma di infusione endovenosa della durata di 30–90 minuti, seguita dalla somministrazione di AC f e 5-FU. Le informazioni sulle dosi e le modalità di somministrazione concomitante del cetuximab sono disponibili nel foglio illustrativo di questo medicinale. Solitamente si utilizza la stessa dose di irinotecano precedentemente impiegata nei cicli di trattamento che includevano irinotecano. L’irinotecano deve essere somministrato non prima di 1 ora dopo la fine dell’infusione di cetuximab. Per informazioni sulle dosi e le modalità di somministrazione del bevacizumab, consultare il foglio illustrativo di questo medicinale. Per quanto riguarda la somministrazione dell’irinotecano in combinazione con capecitabina, vedere la sezione «Proprietà farmacologiche» e le sezioni corrispondenti del foglio illustrativo della capecitabina.
Adattamento del dosaggio.
Irnizet deve essere somministrato solo dopo la scomparsa di tutti gli effetti indesiderati fino al grado 0 o 1 secondo la scala NCI CTC [Criteri comuni di valutazione della tossicità del National Cancer Institute (USA)] e dopo la completa cessazione della diarrea correlata al trattamento.
All’inizio del ciclo successivo, la dose del medicinale Irnizet e del 5-FU, se utilizzato, deve essere ridotta in base al grado più elevato di effetti indesiderati osservati durante l’infusione precedente. Si raccomanda di ritardare l’inizio del trattamento da 1 a 2 settimane per consentire la scomparsa degli effetti indesiderati correlati al trattamento.
In caso di comparsa degli effetti indesiderati elencati di seguito, la dose del medicinale Irnizet e/o del 5-FU, se utilizzato, deve essere ridotta del 15–20 %:
- tossicità ematologica [neutropenia di grado IV, neutropenia febbrile (neutropenia di grado III–IV associata a febbre di grado II–IV), trombocitopenia e leucopenia (grado IV)];
- tossicità non ematologica (grado III–IV).
È necessario seguire le raccomandazioni per la modifica della dose di cetuximab quando somministrato in combinazione con irinotecano, come indicato nel foglio illustrativo del cetuximab.
Ai pazienti di età pari o superiore a 65 anni, in caso di trattamento con irinotecano e capecitabina, si raccomanda di ridurre la dose di capecitabina a 800 mg/m² di superficie corporea due volte al giorno. Per informazioni sull’adattamento della dose in caso di terapia combinata, consultare il foglio illustrativo della capecitabina.
Durata del trattamento.
Il trattamento con Irnizet deve proseguire fino alla progressione oggettiva della malattia o fino all’insorgenza di tossicità inaccettabile.
Pazienti con compromissione della funzionalità epatica.
Monoterapia.
- Ai pazienti con stato generale ≤ 2 secondo la scala OMS, la dose iniziale del medicinale Irnizet deve essere determinata in base al livello di bilirubina ematica (in caso di aumento della bilirubina ematica fino a 3 volte il limite superiore della norma). In questi pazienti con iperbilirubinemia e tempo di protrombina superiore del 50 %, la clearance dell’irinotecano è ridotta (vedere la sezione «Farmacocinetica»), con conseguente aumento del rischio di epatotossicità. Pertanto, in questa categoria di pazienti, si raccomanda il controllo settimanale degli esami ematici.
- Per i pazienti con livello di bilirubina ematica superiore al limite superiore della norma fino a 1,5 volte, la dose raccomandata del medicinale è di 350 mg/m² di superficie corporea.
- Per i pazienti con livello di bilirubina ematica superiore al limite superiore della norma da 1,5 a 3 volte, la dose raccomandata è di 200 mg/m² di superficie corporea.
- L’irinotecano non deve essere somministrato ai pazienti con livello di bilirubina ematica superiore al limite superiore della norma di oltre 3 volte (vedere le sezioni «Controindicazioni» e «Informazioni importanti sull’uso»).
Non sono disponibili dati sull’uso dell’irinotecano in combinazione con altri medicinali nei pazienti con compromissione epatica.
Pazienti con compromissione della funzionalità renale.
Non si raccomanda l’uso di Irnizet nei pazienti con compromissione renale, poiché studi clinici sull’uso del medicinale in questa categoria di pazienti non sono stati condotti (vedere le sezioni «Farmacocinetica» e «Informazioni importanti sull’uso»).
Pazienti anziani.
Non sono stati condotti studi farmacocinetici specifici su pazienti anziani. Tuttavia, in questa categoria di pazienti è necessario un’attenta titolazione della dose, poiché si riscontra più frequentemente una riduzione delle funzioni biologiche. Questi pazienti richiedono un monitoraggio più intensivo (vedere la sezione «Informazioni importanti sull’uso»).
Popolazione pediatrica.
La sicurezza e l’efficacia dell’irinotecano nei bambini non sono state ancora stabilite. I dati sono mancanti.
Preparazione della soluzione.
Come per tutti i medicinali antineoplastici, Irnizet deve essere preparato e somministrato con cautela. È obbligatorio l’uso di occhiali protettivi, maschera e guanti.
In caso di contatto del concentrato o della soluzione per infusione con la pelle, lavare immediatamente la zona interessata con abbondante acqua e sapone; in caso di contatto con le mucose, risciacquare immediatamente con acqua.
Come per tutti i medicinali somministrati per via iniettiva, la soluzione del medicinale Irnizet deve essere preparata in condizioni asettiche. Se nel concentrato o nella soluzione preparata è presente un precipitato visibile, il medicinale deve essere smaltito seguendo le procedure standard per lo smaltimento dei farmaci citotossici.
Rispettando le norme di asepsi, prelevare con una siringa calibrata la quantità necessaria di medicinale Irnizet dal flacone e trasferirla in un sacchetto o una fiala da 250 ml contenente soluzione di sodio cloruro 0,9 % o soluzione di glucosio 5 %. Mescolare accuratamente ruotando manualmente il contenitore.
Smaltimento.
Tutti i materiali utilizzati per la ricostituzione e la somministrazione del medicinale devono essere smaltiti secondo le procedure standard dell’istituto sanitario previste per i farmaci citotossici.
Bambini.
Il medicinale è indicato esclusivamente per gli adulti. La sicurezza e l’efficacia dell’irinotecano nei bambini non sono state ancora stabilite. I dati sull’uso del medicinale nei bambini sono mancanti.
Sovradosaggio.
Sintomi. Sono stati riportati casi di sovradosaggio potenzialmente letale con dosi del medicinale circa doppie rispetto alla dose terapeutica raccomandata. Gli effetti indesiderati più rilevanti sono stati neutropenia grave e diarrea grave.
Trattamento. Non esiste un antidoto specifico per l’irinotecano. È necessario un trattamento di supporto intensivo per prevenire la disidratazione dovuta alla diarrea e per trattare eventuali complicanze infettive.
Reazioni avverse
Studi clinici
I dati sulle reazioni avverse sono stati accuratamente raccolti durante gli studi sul carcinoma colorettale metastatico; la frequenza di comparsa è riportata di seguito. Quando il medicinale viene utilizzato per indicazioni diverse dal carcinoma colorettale, ci si attende che si verifichino reazioni avverse simili.
Le reazioni avverse dose-limitanti più comuni (≥1/10) dell'irinotecan sono la diarrea ritardata (che si verifica più di 24 ore dopo la somministrazione del farmaco) e i disturbi ematici, compresi neutropenia, anemia e trombocitopenia.
La neutropenia rappresenta l'effetto tossico dose-limitante. Essa è di carattere reversibile e non cumulativo; durante la monoterapia o la terapia combinata, il tempo medio per raggiungere il livello minimo di neutrofili è stato di 8 giorni.
È stato molto frequentemente osservato un sindrome colinergico acuto transitorio di grado grave.
I sintomi principali comprendevano diarrea precoce e altri sintomi vari, come dolore addominale, sudorazione aumentata, miosi e ipersalivazione, che si manifestavano durante l'infusione di irinotecan o entro le prime 24 ore successivamente. Questi sintomi scomparivano dopo la somministrazione di atropina (vedere la sezione «Indicazioni per l'uso»).
Monoterapia
Le reazioni avverse elencate di seguito, considerate possibili o probabili correlazioni con l'uso del medicinale Irnizet, sono state osservate in 765 pazienti trattati con la dose raccomandata di 350 mg/m² in monoterapia. All'interno di ciascuna categoria per frequenza, le reazioni avverse sono elencate in ordine decrescente di gravità. La frequenza delle reazioni avverse è classificata come segue: molto frequente (≥1/10); frequente (da ≥1/100 a <1/10); non frequente (da ≥1/1000 a <1/100); rara (da ≥1/10000 a <1/1000); molto rara (<1/10000); frequenza sconosciuta (non può essere stimata dai dati disponibili).
| Reazioni avverse riportate durante la monoterapia con irinotecan (schema 350 mg/m2 ogni 3 settimane) |
||
| Sistemi organi (MedDRA) |
Frequenza |
Reazione avversa |
| Infezioni e infestazioni |
Comune |
Infezioni |
| Patologie del sistema emolinfopoietico |
Molto comune |
Neutropenia, anemia |
| Comune |
Trombocitopenia, neutropenia febbrile |
|
| Patologie del metabolismo e della nutrizione |
Molto comune |
Diminuzione dell'appetito |
| Patologie del sistema nervoso |
Molto comune |
Sindrome colinergica |
| Patologie gastrointestinali |
Molto comune |
Diarrea, vomito, nausea, dolore addominale |
| Comune |
Stipsi |
|
| Patologie della cute e del tessuto sottocutaneo |
Molto comune |
Alopecia (reversibile) |
| Condizioni generali e reazioni nel sito di somministrazione |
Molto comune |
Stomatite, febbre, astenia |
| Esami di laboratorio |
Comune |
Aumento della creatinina ematica, aumento delle transaminasi [alanina aminotransferasi (ALT) e aspartato aminotransferasi (AST)], aumento della bilirubina, aumento della fosfatasi alcalina ematica |
Descrizione delle singole reazioni avverse (in monoterapia).
Diarrea grave è stata osservata nel 20% dei pazienti che seguivano le raccomandazioni per il controllo della diarrea. Nei cicli di terapia valutati, la diarrea grave si è verificata nel 14%. Il tempo medio di insorgenza delle feci liquide dopo l'infusione di irinotecan è stato di 5 giorni.
Nausea e vomito sono stati gravi in circa il 10% dei pazienti che ricevevano farmaci antiemetici.
Stipsi è stata osservata in meno del 10% dei pazienti.
Neutropenia è stata osservata nel 78,7% dei pazienti, di cui il 22,6% ha presentato un grado grave (numero di neutrofili <500 cellule/mm³). Nei cicli di terapia valutati, nel 18% il numero di neutrofili era inferiore a 1000 cellule/mm³, compreso il 7,6% con numero di neutrofili <500 cellule/mm³. Il recupero completo dei valori è avvenuto generalmente entro 22 giorni.
Febbre con neutropenia grave è stata osservata nel 6,2% dei pazienti e nell'1,7% di tutti i cicli di terapia.
Episodi di infezioni si sono verificati in circa il 10,3% dei pazienti (2,5% di tutti i cicli di terapia) ed erano associati a neutropenia grave in circa il 5,3% dei pazienti (1,1% di tutti i cicli di terapia); in due casi questa complicanza ha portato a esito fatale.
Anemia si è verificata in circa il 58,7% dei pazienti (8% con emoglobina <8 g/dl e 0,9% con emoglobina <6,5 g/dl).
Trombocitopenia (<100000 cellule/mm³) è stata osservata nel 7,4% dei pazienti (1,8% di tutti i cicli di terapia), di cui lo 0,9% dei pazienti (0,2% dei cicli di terapia) aveva un numero di piastrine ≤50000 cellule/mm³. Nel quasi totale dei pazienti, il recupero dei valori è avvenuto entro 22 giorni.
Sindrome colinergica acuta.
Sindrome colinergica acuta transitoria di grado grave è stata osservata nel 9% dei pazienti in trattamento con monoterapia.
Astenia ha avuto un decorso grave in meno del 10% dei pazienti in monoterapia. Il nesso causale tra questo evento e l'uso di irinotecan non è stato chiaramente stabilito.
Febbre in assenza di infezione o neutropenia grave concomitante è stata osservata nel 12% dei pazienti in monoterapia.
Parametri di laboratorio
Un lieve o moderato aumento transitorio dei livelli sierici di transaminasi, fosfatasi alcalina o bilirubina è stato osservato rispettivamente nel 9,2%, 8,1% e 1,8% dei pazienti in assenza di metastasi epatiche in progressione. Un lieve o moderato aumento transitorio del livello sierico di creatinina è stato osservato nel 7,3% dei pazienti.
Terapia combinata.
Le reazioni avverse descritte in questa sezione si riferiscono all'irinotecan.
Non vi sono prove che cetuximab influenzi il profilo di sicurezza dell'irinotecan o viceversa. Durante la terapia combinata con cetuximab sono stati segnalati ulteriori effetti avversi attesi con cetuximab (ad esempio, rash acneiforme nell'88% dei casi). Informazioni riguardo alle reazioni avverse dell'associazione di irinotecan e cetuximab sono riportate anche nel foglio illustrativo dei rispettivi medicinali.
Di seguito sono riportate le reazioni avverse osservate con l'associazione di capecitabina e irinotecan, in aggiunta a quelle osservate con la monoterapia con capecitabina o con una frequenza maggiore rispetto alla monoterapia con capecitabina.
Molto frequenti, tutti i gradi di gravità delle reazioni avverse: trombosi/embolia.
Frequenti, tutti i gradi di gravità delle reazioni avverse: reazioni di ipersensibilità, ischemia/infarto miocardico.
Frequenti, reazioni avverse di grado III e IV: neutropenia febbrile.
Informazioni complete sulle reazioni avverse della capecitabina sono riportate nel foglio illustrativo di questo medicinale.
Di seguito sono riportate le reazioni avverse di grado III e IV osservate con l'associazione di capecitabina, irinotecan e bevacizumab, in aggiunta a quelle osservate con la monoterapia con capecitabina o con una frequenza maggiore rispetto alla monoterapia con capecitabina.
Frequenti, reazioni avverse di grado III e IV: neutropenia, trombosi/embolia, ipertensione arteriosa, ischemia/infarto miocardico.
Informazioni complete sulle reazioni avverse della capecitabina e del bevacizumab sono riportate nel foglio illustrativo di questi medicinali.
Lo sviluppo di ipertensione arteriosa di grado III è stato il principale rischio significativo associato all'aggiunta di bevacizumab alla terapia combinata irinotecan/5-FU/FA in regime bolus. Inoltre, con questo schema terapeutico è stata osservata una lieve aumento della frequenza di reazioni avverse da chemioterapia di grado III/IV — diarrea e leucopenia — rispetto ai pazienti che ricevevano solo la terapia combinata irinotecan/5-FU/FA in regime bolus. Altre informazioni sulle reazioni avverse della terapia combinata con bevacizumab sono riportate nel foglio illustrativo di questo medicinale.
Sono stati condotti studi sull'uso di irinotecan in combinazione con 5-FU e FA per il trattamento del carcinoma colorettale metastatico.
Negli studi clinici sono state osservate molto frequentemente reazioni avverse di grado III o IV secondo la scala del National Cancer Institute (Stati Uniti), possibili o probabili correlate al trattamento, a carico dei seguenti sistemi/organi: sangue e sistema linfatico, apparato gastrointestinale, cute e tessuto sottocutaneo.
Di seguito sono riportate le reazioni avverse possibili o probabili correlate all'uso di irinotecan e osservate in 145 pazienti che hanno ricevuto irinotecan alla dose raccomandata di 180 mg/m² in terapia combinata con 5-FU/FA ogni 2 settimane.
| Reazioni avverse riportate durante la terapia combinata con irinotecan (schema 180 mg/m2 ogni 2 settimane) |
||
| Classi di organi (MedDRA) |
Frequenza |
Reazione avversa |
| Infezioni e infestazioni |
Comune |
Infezioni |
| Patologie del sistema emolinfopoietico |
Molto comune |
Trombocitopenia, neutropenia, anemia |
| Comune |
Neutropenia febbrile |
|
| Patologie del metabolismo e della nutrizione |
Molto comune |
Diminuzione dell'appetito |
| Patologie del sistema nervoso |
Molto comune |
Sindrome colinergica |
| Patologie gastrointestinali |
Molto comune |
Diarrhea, vomito, nausea |
| Comune |
Dolore addominale, costipazione |
|
| Patologie della cute e del tessuto sottocutaneo |
Molto comune |
Alopecia (reversibile) |
| Patologie generali e condizioni relative alla sede di somministrazione |
Molto comune |
Infiammazione delle mucose, astenia |
| Comune |
Febbre |
|
| Esami di laboratorio |
Molto comune |
Aumento dei livelli di transaminasi (ALT e AST), aumento dei livelli di bilirubina, aumento dei livelli di fosfatasi alcalina nel sangue |
Descrizione di singole reazioni avverse (con terapia combinata).
Diarrea grave si è verificata nel 13,1% dei pazienti che hanno seguito le raccomandazioni per il controllo della diarrea. Nei cicli di terapia valutabili, la diarrea grave si è verificata nel 3,9%.
Nausea e vomito di grado grave si sono verificati con frequenza inferiore (rispettivamente nel 2,1% e nel 2,8% dei pazienti).
Stitichezza dovuta all’uso di irinotecan e/o loperamide si è verificata nel 3,4% dei pazienti.
Neutropenia si è verificata nell’82,5% dei pazienti, di cui il 9,8% con grado grave (numero di neutrofili <500 cellule/mm³). Nei cicli di terapia valutabili, nel 67,3% dei pazienti il numero di neutrofili era inferiore a 1000 cellule/mm³, compreso il 2,7% con numero di neutrofili <500 cellule/mm³. Il completo recupero dei valori richiedeva in genere da 7 a 8 giorni.
Febbre con neutropenia grave si è verificata nel 3,4% dei pazienti e nello 0,9% di tutti i cicli di terapia.
Episodi di infezione si sono verificati in circa il 2% dei pazienti (0,5% di tutti i cicli di terapia) ed erano associati a neutropenia grave in circa il 2,1% dei pazienti (0,5% di tutti i cicli di terapia); in un caso questa complicanza ha portato a esito letale.
Anemia si è verificata nel 97,2% dei pazienti (2,1% con livello di emoglobina <8 g/dL).
Trombocitopenia (<100000 cellule/mm³) si è verificata nel 32,6% dei pazienti e nel 21,8% di tutti i cicli di terapia. Non sono stati osservati casi di trombocitopenia di grado grave (<50000 cellule/mm³).
Sindrome colinergica acuta.
Sindrome colinergica acuta transitoria di grado grave si è verificata nell’1,4% dei pazienti sottoposti a terapia combinata.
Astenia ha avuto decorso grave nel 6,2% dei pazienti sottoposti a terapia combinata. Il nesso causale tra questo evento e l’uso di irinotecan non è stato chiaramente stabilito.
Febbre in assenza di infezione o neutropenia grave concomitante si è verificata nel 6,2% dei pazienti sottoposti a terapia combinata.
Parametri di laboratorio.
Un aumento transitorio (gradi I e II di gravità) dei livelli sierici di AST, ALT, fosfatasi alcalina o bilirubina si è verificato rispettivamente nel 15%, 11%, 11% e 10% dei pazienti in assenza di metastasi epatiche in progressione. Un aumento transitorio di questi parametri di grado III si è verificato rispettivamente nello 0%, 0%, 0% e 1% dei pazienti. Non sono stati osservati casi di reazione avversa di grado IV.
Sono state segnalate molto raramente segnalazioni di aumento dei livelli di amilasi e/o lipasi.
Sono stati riportati casi rari di ipokaliemia e iponatriemia, la cui comparsa era prevalentemente associata a diarrea e vomito.
Altre reazioni avverse riportate negli studi clinici con somministrazione di irinotecan secondo schema settimanale.
Negli studi clinici con irinotecan sono state riportate le seguenti reazioni avverse associate all’uso del farmaco: dolore, sepsi, disturbi del retto, candidiasi gastrointestinale, ipomagnesemia, eruzioni cutanee, sintomi cutanei, disturbi della deambulazione, confusione mentale, cefalea, perdita di coscienza, vampate di calore, bradicardia, infezioni delle vie urinarie, dolore toracico, aumento dei livelli di gamma-glutamil transferasi, emorragie, sindrome da lisi tumorale, malattie cardiovascolari (angina, arresto cardiaco, infarto miocardico, ischemia miocardica, disturbi dei vasi periferici, malattie vascolari) e fenomeni tromboembolici (trombosi arteriosa, ictus ischemico, alterazioni della circolazione cerebrale, tromboflebite profonda, embolia degli arti inferiori, embolia polmonare, tromboflebite, trombosi e morte improvvisa) (vedere sezione «Informazioni importanti sull’uso del medicinale»).
Monitoraggio post-commercializzazione.
L’incidenza delle reazioni avverse identificate durante il monitoraggio post-commercializzazione è sconosciuta (non può essere determinata sulla base dei dati disponibili).
| Organi (MedDRA) |
Reazione avversa |
| Infezioni e infestazioni |
Colite pseudomembranosa, un caso documentato con esame batteriologico (Clostridium difficile); sepsi; infezione fungina*; infezione virale** |
| Sistema emolinfopoietico |
Trombocitopenia del sangue periferico con formazione di anticorpi antitrombocitari |
| Apparato digerente e metabolismo |
Disidratazione (a causa di diarrea e vomito); ipovolemia |
| Sistema immunitario |
Reazioni di ipersensibilità; reazioni anafilattiche |
| Sistema nervoso |
Disturbi del linguaggio, prevalentemente reversibili e in alcuni casi associati al sindrome colinergico osservato durante o immediatamente dopo l'infusione di irinotecan; parestesia; contrazioni muscolari involontarie |
| Apparato cardiaco |
Ipertensione arteriosa (durante o dopo l'infusione); insufficienza cardiocircolatoria*** |
| Apparato vascolare |
Ipotensione*** |
| Apparato respiratorio, torace e mediastino |
Malattie interstiziali polmonari, manifestate da infiltrati polmonari, osservate raramente durante il trattamento con irinotecan; dispnea (vedi sezione «Informazioni importanti sull’uso del medicinale»); singhiozzo |
| Apparato gastrointestinale |
Ostruzione intestinale; ileo: sono stati riportati anche casi di ileo senza precedente insorgenza di colite; megacolon; emorragia gastrointestinale; colite, in singoli casi complicata da ulcere, emorragia, ileo o infezione; tiflite; colite ischemica; colite ulcerosa; emorragia gastrointestinale; aumento asintomatico o sintomatico degli enzimi pancreatici; perforazione intestinale |
| Alterazioni epatobiliari |
Steatoepatosi, epatosi grassa |
| Pelle e tessuto sottocutaneo |
Reazioni cutanee |
| Sistema muscoloscheletrico e tessuto connettivo |
Crampi |
| Apparato renale e urinario |
Alterazioni della funzionalità renale e insufficienza renale acuta, osservate generalmente in pazienti con infezione e/o ipovolemia sviluppatesi a seguito di tossicità gastrointestinale grave***; insufficienza renale*** |
| Disturbi generali e condizioni in sede di somministrazione |
Reazioni in sede di infusione |
| Esami di laboratorio |
Aumento del livello di amilasi nel sangue; aumento del livello di lipasi; ipokaliemia; iponatriemia, prevalentemente associata a diarrea e vomito; molto raramente sono stati segnalati casi di aumento dei livelli sierici delle transaminasi (AST e ALT) in assenza di metastasi epatiche in progressione |
*Ad esempio, polmonite da Pneumocystis, aspergillosi broncopolmonare, candidosi sistemica.
**Herpes zoster, influenza, riattivazione dell'epatite B, colite da citomegalovirus.
***Casi rari di insufficienza renale, ipotensione o insufficienza cardiovascolare sono stati osservati in pazienti che hanno sviluppato disidratazione a causa di diarrea e/o vomito o sepsi.
Periodo di validità.
3 anni.
Condizioni di conservazione.
Conservare a una temperatura non superiore a 25 °C, nell'imballaggio originale per proteggere dallo splendore della luce. Non congelare. Conservare in un luogo inaccessibile ai bambini.
Incompatibilità.
Questo medicinale non deve essere miscelato con altri medicinali, eccetto quelli indicati nella sezione «Precauzioni particolari di sicurezza».
Confezione.
2 ml / 40 mg oppure 5 ml / 100 mg, oppure 15 ml / 300 mg, oppure 25 ml / 500 mg in flacone; 1 flacone per scatola di cartone.
Categoria farmaceutica.
Sotto prescrizione medica.
Produttore.
Eugia Pharma Specialities Limited.
Sede del produttore e indirizzo del luogo di esercizio dell'attività.
Survey no. 550, 551 & 552, Kolthur Village, Shameerpet Mandal, Medchal-Malkajgiri, District Medchal, Telangana, 500101, India.
Farmaci simili
| Nome commerciale | Forma farmaceutica | Principio attivo / Dosaggio | Produttore |
|---|---|---|---|
| IRINOSINDAN | soluzione per infusione, concentrato |
|
Actavis Italia S.p.A. |
| IRINOTECAN AMAKSA | soluzione per infusione, concentrato |
|
AkVida GmbH (controllo del lotto e rilascio del lotto; produzione in bulk, confezionamento primario e secondario, controllo del lotto) |
| IRINOTECAN MEDAC | soluzione per infusione, concentrato |
|
Medak Gesellschaft fuer klinische Spezialpraeparete mbH (Produttore responsabile per l'etichettatura della confezione primaria, imballaggio secondario, applicazione del film protettivo (opzionale), controllo/prova del lotto e per il rilascio del lotto) |
| IRINOTECANO ACCORD | soluzione per infusione, concentrato |
|
Akkoord Healthcare Polska Sp. z o.o. Deposito Importatore (responsabile del rilascio del lotto) |
| IRINOTECANO-AAR | soluzione per infusione, concentrato |
|
Venus Remedies Limited |
| IRITERO | soluzione per infusione, concentrato |
|
Hetero Labs Limited |
I dati originali sono disponibili nella lingua del paese di produzione.
Fonte dei dati: Registro statale dei medicinali dell'Ucraina
Ultima verifica dei dati: 13 agosto 2026