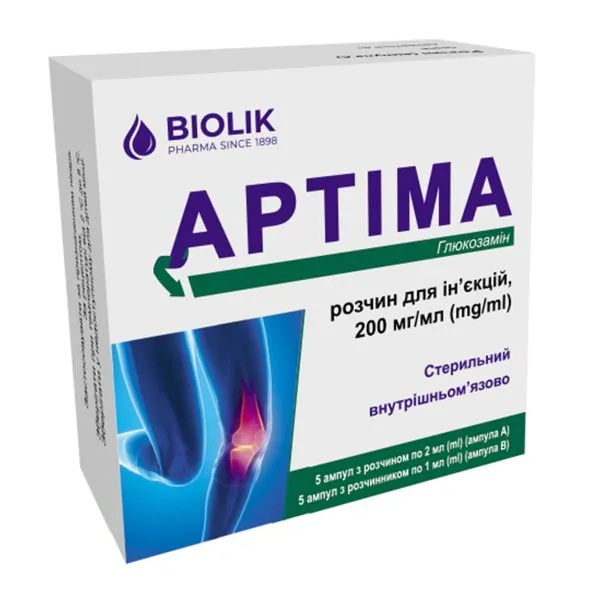
ARTIMA
UcrainaIl medicinale è prescritto per alleviare i sintomi dell'osteoartrite lieve e moderata del ginocchio.
Domande frequenti
Come assumere correttamente Artima?
Il medicinale viene somministrato per via intramuscolare. Prima dell'uso, è necessario mescolare il contenuto dell'ampolla A (2 ml) con il contenuto dell'ampolla B (1 ml) in un'unica siringa. Per gli adulti e gli anziani, si raccomanda di iniettare 3 ml o 6 ml di soluzione pronta 3 volte a settimana per un periodo di 4–6 settimane.
Quando non si deve utilizzare questo medicinale?
Le controindicazioni includono l'ipersensibilità individuale ai componenti, la predisposizione al sanguinamento e l'allergia ai molluschi. A causa della presenza di lidocaina nella formulazione, il medicinale non deve essere utilizzato in caso di gravi malattie cardiache, aritmie, pressione arteriosa bassa, storia di convulsioni, nonché durante la gravidanza e l'allattamento.
Quali possono essere gli effetti collaterali di Artima?
Possono verificarsi reazioni quali mal di testa, sonnolenza, vertigini, disturbi della vista, nausea, dolore addominale, diarrea o stitichezza, eruzioni cutanee e affaticamento. Sono possibili anche reazioni allergiche, alterazioni dei livelli di zucchero nel sangue e del ritmo cardiaco.
Si può assumere il medicinale insieme ad altri farmaci?
Si deve evitare di mescolare il prodotto con altri medicinali iniettabili. È possibile un'interazione con gli antagonisti della vitamina K (che possono alterare l'INR), le tetracicline, i farmaci antiaritmici e alcuni sedativi. In caso di uso con inibitori delle monoamino ossidasi (IMAO), aumenta il rischio di riduzione della pressione arteriosa.
Il medicinale influisce sulla capacità di guidare un veicolo?
Durante l'uso possono verificarsi vertigini, sonnolenza o disturbi della vista; pertanto, è necessario evitare la guida di veicoli e l'uso di macchinari.
Foglietto illustrativo
ISTRUZIONI PER L'USO MEDICINALE DEL FARMACO ARTIMA
Composizione:
fiala A
principio attivo: solfato di glucosamina cloruro di sodio;
1 ml di soluzione contiene solfato di glucosamina cloruro di sodio 251,25 mg, corrispondente a 200 mg di solfato di glucosamina e a 51,25 mg di cloruro di sodio;
eccipienti: cloridrato di lidocaina, soluzione 1 M di acido solforico, acqua per preparazioni iniettabili;
fiala B (solvente)
eccipienti: dietanolammina, acqua per preparazioni iniettabili.
Forma farmaceutica. Soluzione iniettabile.
Principali caratteristiche fisico-chimiche: la fiala A in vetro scuro trasparente contiene un liquido limpido incolore o da giallo chiaro a marrone chiaro;
la fiala B (solvente) in vetro incolore trasparente contiene un liquido limpido incolore;
fiala A + B (soluzione per iniezione): soluzione limpida incolore o da giallo chiaro a marrone chiaro.
Gruppo farmacoterapeutico.
Farmaci antinfiammatori non steroidei e antireumatici. Codice ATC M01AX05.
Proprietà farmacologiche.
Farmacodinamica.
Il principio attivo, solfato di glucosamina, è un sale dell'amminomonosaccaride glucosamina, presente fisiologicamente nell'organismo umano e utilizzato insieme ai solfati per la biosintesi dell'acido ialuronico del liquido sinoviale e dei glicozaminoglicani della sostanza fondamentale della cartilagine articolare.
Pertanto, il meccanismo d'azione del solfato di glucosamina consiste nello stimolare la sintesi dei glicozaminoglicani e, di conseguenza, dei proteoglicani articolari. Inoltre, la glucosamina esercita un'azione antiinfiammatoria e inibisce il processo di degradazione della cartilagine articolare, principalmente grazie alle proprie proprietà metaboliche e alla capacità di inibire l'attività dell'interleuchina 1 (IL-1), con un effetto sui sintomi dell'artrosi da un lato e un potenziale ritardo dei danni strutturali articolari dall'altro, come dimostrato dai dati di studi clinici a lungo termine.
Studi iniziali in vitro e in vivo hanno mostrato che l'assunzione esogena di solfato di glucosamina stimola la biosintesi dei proteoglicani, che risulta insufficiente nell'artrosi, favorisce il fissaggio degli ioni solfato durante la sintesi dei glicozaminoglicani e migliora la trofia della cartilagine articolare.
Studi successivi hanno dimostrato che il solfato di glucosamina inibisce la sintesi di sostanze degradanti i tessuti, come i radicali superossido, nonché l'attività degli enzimi lisosomiali e di altri enzimi capaci di degradare la cartilagine articolare, come le collagenasi e le fosfolipasi A2. Questo effetto si traduce in un moderato effetto antiinfiammatorio osservato in modelli animali in vivo, compresi alcuni casi di artrosi sperimentale, anche in assenza di inibizione della cicloossigenasi, a differenza dell'azione dei farmaci antiinfiammatori non steroidei (FANS).
Studi più recenti hanno mostrato che molti degli effetti metabolici e antiinfiammatori sopra descritti possono essere attribuiti all'inibizione della trasduzione del segnale intracellulare stimolato dall'IL-1, una delle citochine coinvolte nella patogenesi dell'artrosi, con conseguente inibizione della trascrizione genica indotta dalla citochina. Il solfato di glucosamina, alle concentrazioni plasmatiche e nel liquido sinoviale riscontrate nei pazienti con artrosi, può effettivamente inibire l'espressione genica indotta dall'IL-1 di una serie di enzimi proinfiammatori nei tessuti articolari, nonché di enzimi degenerativi nella cartilagine, come alcune metalloproteasi, comprese le aggrecanasi. L'eventuale influenza degli ioni solfato su queste proprietà farmacodinamiche della glucosamina non è ancora stata completamente chiarita.
Tutte le proprietà sopra elencate esercitano un effetto benefico sui processi degenerativi della cartilagine alla base della patogenesi dell'artrosi, nonché sulla sintomatologia clinica della malattia.
Studi a breve e medio termine hanno mostrato che l'efficacia del solfato di glucosamina sui sintomi dell'artrosi si manifesta già dopo 2-3 settimane dall'inizio del trattamento.
D'altro canto, l'efficacia del trattamento con solfato di glucosamina rispetto alla sintomatologia, in confronto con analgesici comuni e FANS, risulta ottimale dopo un trattamento continuo di 6 mesi oppure dopo un ciclo di trattamento di 3 mesi con un evidente effetto post-trattamento che persiste per 2 mesi dopo l'interruzione.
I risultati di studi clinici con trattamento continuo giornaliero per 3 anni indicano un incremento progressivo dell'efficacia, sia in termini di sintomi che di rallentamento del danno strutturale articolare, confermato mediante radiografia.
Il solfato di glucosamina ha dimostrato una buona tollerabilità. Non sono stati osservati effetti significativi del solfato di glucosamina sul sistema cardiovascolare, respiratorio, autonomo o sul sistema nervoso centrale.
Farmacocinetica.
Studi effettuati su esseri umani e su animali hanno mostrato che dopo somministrazione orale di glucosamina marcata con 14C, gli elementi radioattivi vengono rapidamente e quasi completamente assorbiti a livello sistemico. Nell'uomo viene assorbita circa il 90% della dose marcata. La biodisponibilità assoluta della glucosamina nei ratti dopo somministrazione orale di solfato di glucosamina è risultata pari al 26%, a causa dell'effetto di primo passaggio epatico. La biodisponibilità assoluta nell'uomo non è nota, ma secondo calcoli allometrici risulta simile a quella osservata nei ratti, ovvero tra il 20% e il 30%.
In volontari sani, dopo somministrazione orale ripetuta di solfato di glucosamina alla dose di 1500 mg al giorno, la concentrazione plasmatica massima allo stato stazionario (Cmax,ss) è risultata pari a 1602 ± 425 ng/ml (8,9 µM). Tale concentrazione viene raggiunta dopo 1,5-4 ore (mediana: 3 ore) dall'assunzione (tmax). Allo stato stazionario, l'AUC delle concentrazioni plasmatiche nel tempo è risultata pari a 14564 ± 4138 ng×h/ml. Questi parametri sono stati ottenuti somministrando il medicinale a digiuno; pertanto non è noto se l'assunzione di cibo possa influenzare in modo significativo l'assorbimento del farmaco.
Dopo somministrazione orale, la glucosamina, una volta assorbita, si distribuisce principalmente nell'ambiente extravascolare (incluso il liquido sinoviale), con un volume di distribuzione approssimativamente 37 volte superiore rispetto alla quantità totale di acqua corporea. Non è stato osservato alcun legame con le proteine plasmatiche.
Il profilo metabolico della glucosamina non è stato studiato, poiché questo medicinale, essendo una sostanza naturale presente nell'organismo umano, viene utilizzato per la biosintesi di alcuni componenti della cartilagine articolare.
È stato determinato soltanto il periodo di emivita terminale di eliminazione della glucosamina dal plasma umano, in base ai livelli di glucosamina misurati nel plasma fino a 48 ore dopo la somministrazione orale del farmaco. Il valore calcolato è di circa 15 ore.
Dopo somministrazione orale di glucosamina marcata con 14C, l'escrezione urinaria di elementi marcati radioattivi nell'uomo è risultata pari al 10 ± 9% della dose somministrata, mentre l'escrezione fecale è stata pari all'11,3 ± 0,1%. Il livello di escrezione di glucosamina invariata nelle urine nell'uomo dopo somministrazione orale è stato mediamente basso (circa l'1% della dose somministrata). Questi risultati indicano che i reni non svolgono un ruolo significativo nell'eliminazione della glucosamina e dei suoi metaboliti o prodotti di degradazione.
Con somministrazioni ripetute alla dose di 750-1500 mg una volta al giorno, la farmacocinetica della glucosamina è risultata lineare, mentre alla dose di 3000 mg le concentrazioni plasmatiche di glucosamina sono risultate inferiori a quelle previste in base all'aumento della dose. La farmacocinetica della glucosamina allo stato stazionario non dipende dal tempo, non evidenzia cumulo né riduzione della biodisponibilità del farmaco rispetto al profilo farmacocinetico osservato dopo somministrazione singola.
La farmacocinetica della glucosamina è analoga negli uomini e nelle donne; non sono state osservate differenze tra volontari sani e pazienti con artrosi del ginocchio. In questi ultimi, la concentrazione media nel plasma a 3 ore dopo l'assunzione dell'ultima dose di 1500 mg con somministrazione ripetuta una volta al giorno è risultata pari a 7,2 µM, simile a quella riscontrata nei volontari sani, mentre la concentrazione media nel liquido sinoviale era solo del 25% inferiore e quindi anch'essa compresa nell'intervallo di 10 µM. La farmacocinetica della glucosamina non è stata studiata in pazienti con insufficienza renale o epatica; tuttavia, considerando il profilo di sicurezza del farmaco e il ruolo minimo dei reni nell'eliminazione della glucosamina, non è prevista alcuna riduzione della dose per questi gruppi di pazienti.
Le concentrazioni allo stato stazionario di glucosamina nel plasma e nel liquido sinoviale dopo somministrazione ripetuta una volta al giorno alla dose di 1500 mg si attestano intorno ai 10 μM e pertanto corrispondono a quelle per cui è stata dimostrata l'attività farmacologica negli studi sperimentali in vitro, confermando il meccanismo d'azione e l'effetto clinico del medicinale.
Caratteristiche cliniche.
Indicazioni.
Per alleviare i sintomi nelle forme lievi e moderate di osteoartrosi del ginocchio.
Controindicazioni.
Ipersensibilità individuale alla sostanza attiva o a uno qualsiasi degli eccipienti, predisposizione alle emorragie.
Il medicinale Artima non deve essere utilizzato nei pazienti con allergia ai molluschi, poiché la sostanza attiva è ottenuta dai gusci dei molluschi. Tali pazienti sono più predisposti allo sviluppo di reazioni allergiche al glucosamina, con possibile peggioramento dei sintomi della malattia.
La formulazione iniettabile del medicinale contiene l’eccipiente lidocaina, che presenta le seguenti controindicazioni: shock cardiogeno, ipotensione arteriosa marcata, insufficienza cardiaca acuta, forme gravi di insufficienza cardiaca cronica, ridotta funzione del ventricolo sinistro, patologie del sistema di conduzione cardiaca, blocco atrioventricolare (AV) di II–III grado, bradicardia grave, disturbi della coagulazione, sindrome di Wolff-Parkinson-White, sindrome di Adams-Stokes, convulsioni in anamnesi indotte dall’uso di lidocaina, sindrome del seno, gravi alterazioni della funzionalità epatica, ipovolemia, miastenia, infezioni nel sito di iniezione, ipersensibilità alla lidocaina e ipersensibilità ad altri anestetici di tipo amidico (poiché esiste un rischio aumentato di reazioni crociate di ipersensibilità).
Interazioni con altri medicinali ed altre forme di interazione.
Si deve evitare di mescolare il contenuto delle fiale del medicinale con altri farmaci iniettabili.
Non sono stati condotti studi specifici sulle interazioni farmacologiche. Tuttavia, considerate le proprietà fisico-chimiche e farmacocinetiche del solfato di glucosamina, si può presumere un basso potenziale di interazioni. Inoltre, si è dimostrato che il solfato di glucosamina non determina né inibizione né induzione dell’attività dei principali enzimi CYP450 umani.
In pratica, il farmaco non compete per i meccanismi di assorbimento; dopo l’assorbimento, non si lega alle proteine plasmatiche e viene metabolizzato incorporandosi come sostanza endogena nei proteoglicani oppure degradato senza il coinvolgimento degli enzimi del sistema citocromo, rendendo quindi improbabile la sua interazione con altri medicinali.
I dati riguardo a possibili interazioni tra medicinali e glucosamina sono limitati, tuttavia è stato osservato un aumento del valore dell’INR (rapporto normalizzato internazionale) con l’uso di antagonisti orali della vitamina K. Pertanto, i pazienti in trattamento con antagonisti orali della vitamina K devono essere attentamente monitorati durante l’avvio o l’interruzione della terapia con glucosamina. Il trattamento concomitante con glucosamina può aumentare l’assorbimento e, di conseguenza, la concentrazione nel siero dei tetraciclini. Tuttavia, l’importanza clinica di questa interazione è probabilmente limitata.
Il farmaco è compatibile con i farmaci antiinfiammatori non steroidei e con i glucocorticosteroidi.
La formulazione iniettabile del medicinale contiene l’eccipiente lidocaina. Cimetidina, petidina, bupivacaina, propranololo, chinidina, disopiramide, amitriptilina, nortriptilina, clorpromazina, imipramina aumentano il livello di lidocaina nel siero, riducendone il metabolismo epatico. La noradrenalina esercita un effetto sinergico in associazione con la lidocaina.
Gli inibitori della monoamino ossidasi (MAO) devono essere utilizzati con cautela, poiché aumentano il rischio di ipotensione arteriosa e prolungano l’azione anestetica locale di quest’ultima.
L’associazione con farmaci antiaritmici di classe IA (in particolare con chinidina, procainamide, disopiramide) prolunga l’intervallo QT; in rari casi, può verificarsi lo sviluppo di blocco AV o fibrillazione ventricolare.
Viene ridotto l’effetto cardiotonico dei glicosidi cardiaci.
L’associazione con farmaci sedativi potenzia gli effetti calmanti.
La fenitoina potenzia l’azione cardiodepressiva della lidocaina.
L’associazione con procainamide può causare delirio e allucinazioni.
La lidocaina può potenziare l’effetto di farmaci che determinano un blocco della trasmissione neuromuscolare, poiché questi ultimi riducono la conduzione degli impulsi nervosi. L’etanolo potenzia l’effetto depressivo della lidocaina sulla respirazione.
Caratteristiche particolari di impiego.
L’assunzione del medicinale deve essere effettuata esclusivamente da personale medico qualificato.
Nei pazienti con noti fattori di rischio di malattie cardiovascolari si raccomanda il monitoraggio dei livelli lipidici ematici, poiché in alcuni casi sono stati osservati episodi di ipercolesterolemia in pazienti che assumevano glucosamina.
Il medicinale deve essere somministrato con cautela nei pazienti con intolleranza al glucosio. All’inizio del trattamento, nei pazienti con diabete mellito è opportuno effettuare un controllo del livello di glucosio nel sangue.
Sono stati riportati casi di peggioramento dei sintomi asmatici dopo l’inizio dell’assunzione di glucosamina (i sintomi si sono risolti dopo l’interruzione del trattamento). Pertanto, il medicinale deve essere utilizzato con cautela nei pazienti affetti da asma bronchiale, poiché tali pazienti sono più predisposti a sviluppare reazioni allergiche alla glucosamina con possibile peggioramento dei sintomi della malattia. Non sono stati effettuati studi specifici in pazienti con insufficienza renale o epatica. Tuttavia, l’uso di glucosamina in pazienti con grave insufficienza epatica o renale deve essere attentamente monitorato.
Una dose del medicinale contiene 40,3 mg di sodio. Tale quantità deve essere tenuta in considerazione quando si prescrive il medicinale a pazienti sottoposti a dieta rigorosamente priva di sale.
Per evitare un’eventuale somministrazione intravasale accidentale del medicinale, si raccomanda di effettuare una prova di aspirazione.
L’uso di anestetici del gruppo della lidocaina in pazienti predisposti all’ipertermia maligna è considerato a rischio; pertanto tale impiego deve essere evitato.
Prima di somministrare lidocaina in pazienti con patologie cardiache (l’ipokaliemia riduce l’efficacia della lidocaina), è necessario normalizzare i livelli ematici di potassio e effettuare un monitoraggio ECG.
L’attività della creatinfosfocinasi nel siero ematico può aumentare dopo un’iniezione intramuscolare del medicinale, il che potrebbe portare a un errore diagnostico nel caso di sospetto infarto miocardico acuto.
In caso di alterazioni della funzione del nodo senoatriale, allungamento dell’intervallo P–Q, allargamento del complesso QRS o insorgenza o peggioramento di aritmie, la dose deve essere ridotta o il trattamento deve essere interrotto.
È necessario prestare particolare cautela nell’uso del medicinale in pazienti con insufficienza circolatoria, ipotensione arteriosa, anamnesi di aritmie, alterazioni della funzionalità epatica e/o renale di grado moderato. A causa della presenza di lidocaina nel medicinale, è inoltre necessario usare cautela nella somministrazione a pazienti anziani, a pazienti con epilessia, con alterazioni della conduzione cardiaca o con insufficienza respiratoria.
Uso durante la gravidanza o l’allattamento.
Non sono disponibili dati sull’uso del medicinale durante la gravidanza o l’allattamento; pertanto, l’uso del medicinale è controindicato in questa categoria di pazienti.
Capacità di influire sulla capacità di guidare veicoli o utilizzare macchinari.
Non sono stati condotti studi sull’impatto del medicinale sulla capacità di guidare veicoli o utilizzare macchinari. Durante l’assunzione di glucosamina possono manifestarsi capogiri, sonnolenza, affaticamento, cefalea o disturbi visivi; pertanto si raccomanda di evitare la guida di autoveicoli e l’uso di macchinari.
Modalità e dosaggio di somministrazione.
Solo per somministrazione intramuscolare! Il medicinale non è destinato alla somministrazione endovenosa.
Pazienti adulti e pazienti anziani.
Prima dell’uso, mescolare il contenuto dell’ampolla B (solvente 1 ml) con il contenuto dell’ampolla A (soluzione del medicinale 2 ml) in una stessa siringa.
La soluzione preparata deve essere somministrata per via intramuscolare in dosi da 3 ml o 6 ml (ampolla A + B) 3 volte alla settimana per 4–6 settimane.
La presenza di un colore giallastro della soluzione nell’ampolla A non influenza l’efficacia né la tollerabilità del medicinale.
Le iniezioni del medicinale possono essere combinate con l’assunzione orale del prodotto in forma di polvere per preparare una soluzione.
Il glucosamina non è indicata per il trattamento del dolore acuto.
Il miglioramento dei sintomi (in particolare la riduzione del dolore) può verificarsi solo dopo diverse settimane di trattamento e, in alcuni casi, addirittura dopo un periodo più lungo.
Se non si verifica alcun miglioramento dei sintomi dopo 2–3 mesi di trattamento, è necessario rivedere la terapia.
Uso nei pazienti anziani. Non sono stati condotti studi sulla farmacocinetica del medicinale nei pazienti anziani.
Uso nei pazienti con insufficienza renale e/o epatica. Non sono stati condotti studi sulla farmacocinetica del medicinale in questa popolazione (vedere la sezione «Avvertenze speciali e precauzioni di impiego»).
Pediatria.
Non utilizzare nei bambini e negli adolescenti poiché la sicurezza ed efficacia del medicinale in questi pazienti non sono state stabilite.
Sovradosaggio.
Non sono stati riportati casi di sovradosaggio (accidentali o intenzionali). In caso di sovradosaggio, si deve interrompere l’assunzione del medicinale e, se necessario, si deve attuare un trattamento sintomatico mirato al ripristino dell’equilibrio idro-elettrolitico.
La formulazione iniettabile del medicinale contiene lidocaina come eccipiente. I primi sintomi di sovradosaggio da cloridrato di lidocaina a carico del sistema nervoso centrale possono includere intorpidimento della lingua e delle labbra, stato di eccitazione, euforia, ansia, ronzio alle orecchie, capogiri, visione offuscata, nistagmo, tremore, depressione, sonnolenza, perdita di coscienza fino al coma e convulsioni tonico-cloniche. I sintomi di sovradosaggio da cloridrato di lidocaina a carico del sistema cardiovascolare e della funzione respiratoria possono includere ipotensione, collasso, blocco AV e depressione della funzione respiratoria. È necessario monitorare attentamente la funzione cardiovascolare e respiratoria del paziente. Eventuali alterazioni di tali parametri possono indicare un sovradosaggio del medicinale; pertanto, al paziente deve essere immediatamente garantito l’accesso all’ossigeno. Tutte le complicazioni richiedono un trattamento sintomatico.
Effetti indesiderati.
Criteri di valut inflammazione della frequenza degli effetti indesiderati del medicinale:
| Molto comune: |
≥ 1/10. |
| Comune: |
≥ 1/100 — < 1/10. |
| Non comune: |
≥ 1/1000 — < 1/100. |
| Raro: |
≥ 1/10000 — < 1/1000. |
| Molto raro: |
< 1/10000. |
| Frequenza non nota: |
non è possibile stimare la frequenza sulla base dei dati disponibili. |
Effetti sull'apparato immunitario: frequenza non nota – reazioni allergiche (ipersensibilità);
Disturbi del metabolismo e della nutrizione: frequenza non nota – effetto negativo sul monitoraggio del glucosio ematico, iperglicemia in pazienti con alterata tolleranza al glucosio;
Disturbi psichici: frequenza non nota – insonnia;
Effetti sull'apparato nervoso: comune – cefalea (mal di testa), sonnolenza; frequenza non nota – capogiri;
Effetti sull'organo della vista: frequenza non nota – disturbi della vista;
Effetti sul cuore: frequenza non nota – aritmia cardiaca, ad esempio tachicardia;
Effetti sull'apparato vascolare: non comune – arrossamento;
Effetti sull'apparato gastrointestinale: comune – nausea, dolore addominale, disturbi digestivi, diarrea, stitichezza, meteorismo, pesantezza e dolore allo stomaco, dispepsia;
Effetti sulla cute e sul tessuto sottocutaneo: non comune – eritema, eruzione cutanea, prurito; frequenza non nota – perdita di capelli, angioedema, orticaria;
Effetti sull'apparato respiratorio, torace e mediastino: frequenza non nota – asma, peggioramento dell'asma;
Effetti sul sistema epatobiliare: frequenza non nota – ittero;
Disturbi generali e condizioni in sede di somministrazione: comune – affaticamento; frequenza non nota – edema, edema periferico, reazione in sede di somministrazione;
Risultati degli esami: frequenza non nota – aumento dei livelli degli enzimi epatici, aumento del glucosio ematico, aumento della pressione arteriosa, variazioni dell'INR (rapporto normalizzato internazionale).
Sono stati segnalati singoli casi spontanei di ipercolesterolemia, tuttavia non è stato stabilito un rapporto di causalità.
La forma iniettabile del medicinale contiene lidocaina. In casi eccezionali possono verificarsi reazioni avverse tipiche di questo componente:
Effetti sull'apparato gastrointestinale: nausea, molto raramente – vomito;
Effetti sull'apparato nervoso: intorpidimento della lingua e delle labbra, fotofobia, diplopia, cefalea, confusione mentale, scosse muscolari; con l'uso ad alte dosi – ronzio nelle orecchie, stato di agitazione, ansia, parestesie, convulsioni, perdita di coscienza, coma, iperacusia;
Effetti sull'organo della vista: disturbi della vista, congiuntivite; con l'uso ad alte dosi – nistagmo;
Disturbi psichici: frequenza non nota – disturbi del sonno;
Effetti sul sistema cardiocircolatorio: ipotensione arteriosa, blocco atrioventricolare; frequenza non nota – aumento della pressione arteriosa; con l'uso ad alte dosi – aritmia, bradicardia, rallentamento della conduzione cardiaca, arresto cardiaco, vasodilatazione periferica, collasso, tachicardia, dolore toracico;
Effetti sull'apparato immunitario: depressione del sistema immunitario, reazioni allergiche, compresi edema, reazioni cutanee, prurito; molto raramente – orticaria, reazioni di ipersensibilità, comprese reazioni anafilattoidi (in particolare shock anafilattico), dermatite esfoliativa generalizzata;
Effetti sull'apparato respiratorio: depressione respiratoria o arresto respiratorio, dispnea;
Altri: sensazione di calore, freddo o intorpidimento agli arti; ipertermia maligna; con l'uso ad alte dosi – rinite;
Reazioni locali: formicolio cutaneo in sede di iniezione, ascesso, sensazione di lieve bruciore (che scompare con lo sviluppo dell'effetto anestetico entro 1 minuto), tromboflebite.
Segnalazione delle reazioni avverse.
La segnalazione delle reazioni avverse dopo la commercializzazione del medicinale è di fondamentale importanza. Permette di monitorare il rapporto rischio/beneficio del medicinale. Il personale medico e farmaceutico, nonché i pazienti o i loro rappresentanti legali, devono segnalare tutti i casi sospetti di reazioni avverse e l'assenza di efficacia del medicinale attraverso il Sistema informatizzato automatizzato di farmacovigilanza al seguente indirizzo: https://aisf.dec.gov.ua/
Periodo di validità. 2 anni.
Il periodo di validità indicato è valido a condizione che l'imballaggio sia integro e che siano rispettate le condizioni di conservazione. Non utilizzare il medicinale dopo la data di scadenza.
Condizioni di conservazione. Conservare a una temperatura compresa tra 2 °C e 8 °C.
Conservare in un luogo inaccessibile ai bambini.
Confezione.
2 ml di soluzione in una fiala di vetro trasparente colorato (fiala A), in combinazione con 1 ml di solvente in una fiala di vetro trasparente incolore (fiala B).
5 fiale A e 5 fiale B per confezione; oppure 5 fiale A e 5 fiale B in blister, 1 blister con fiale A e 1 blister con fiale B per confezione.
Categoria di rilascio. Medicinale soggetto a prescrizione medica.
Produttore.
Società a responsabilità limitata «BIOLIK FARMА».
Sede del produttore e indirizzo del luogo di esercizio dell'attività.
Sede legale:
Ucraina, 61070, oblast' di Kharkiv, città di Kharkiv, Pomirky, casa 70.
Indirizzo del luogo di esercizio dell'attività:
Ucraina, 61070, oblast' di Kharkiv, città di Kharkiv, Pomirky-70, casa s/n.
Farmaci simili
| Nome commerciale | Forma farmaceutica | Principio attivo / Dosaggio | Produttore |
|---|---|---|---|
| DONÀ | soluzione per iniezione |
|
Biologici Italia Laboratories S.r.l. |
| GLUCOSAT | soluzione per iniezione |
|
S.r.l. Farmaceutico Stada |
| JAJV® | soluzione per iniezione |
|
S.r.l. NVF "MIKROKHIM" (unità produttiva (tutte le fasi del processo produttivo); responsabile del rilascio del lotto, esclusi controllo/test del lotto) |
| SINARTA® | soluzione per iniezione |
|
S.p.A. Farmak |
I dati originali sono disponibili nella lingua del paese di produzione.
Fonte dei dati: Registro statale dei medicinali dell'Ucraina
Ultima verifica dei dati: 13 agosto 2026