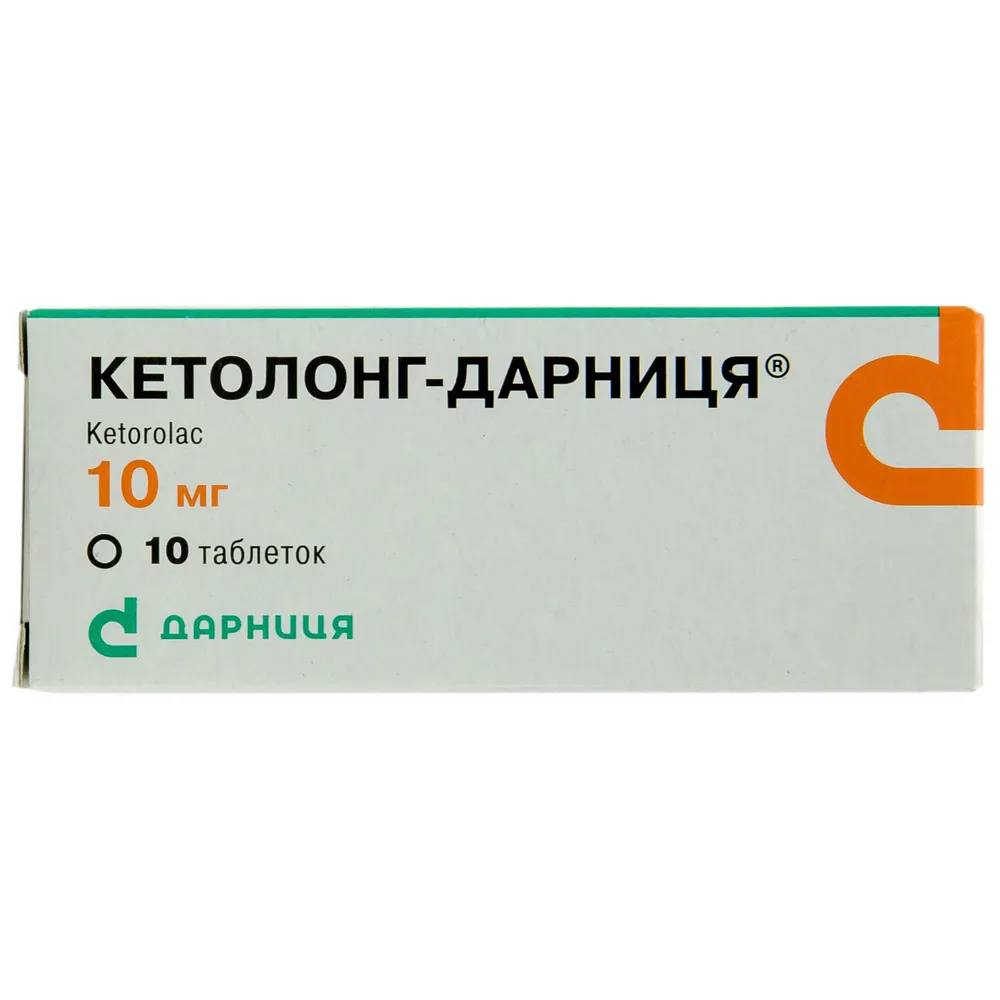
KETOLONG-DARNITSA®
UcraniaEl medicamento se utiliza para el tratamiento a corto plazo del dolor de intensidad moderada, en particular el dolor posoperatorio.
Preguntas frecuentes
¿Cómo se debe tomar correctamente Ketolong-Darnitsa®?
Se recomienda tomar las tabletas con alimentos o después de comer. La dosis suele ser de 10 mg cada 4–6 horas según sea necesario, pero la dosis diaria total no debe exceder los 40 mg.
¿Cuáles son las contraindicaciones para su uso?
El medicamento no debe administrarse en caso de hipersensibilidad a sus componentes u otros antiinflamatorios, presencia de úlcera gástrica, hemorragias gastrointestinales, asma bronquial, insuficiencia cardíaca grave, trastornos de la coagulación sanguínea, así como durante el embarazo, la lactancia y en niños menores de 16 años.
¿Cuáles pueden ser los efectos secundarios de la toma de Ketolong-Darnitsa®?
Pueden producirse náuseas, dolor abdominal, diarrea o estreñimiento, alteraciones de la visión o la audición, mareos, somnolencia, edemas, aumento de la presión arterial, así como riesgo de hemorragias gastrointestinales y úlceras.
¿Se puede combinar este medicamento con otros fármacos?
No debe tomarse simultáneamente con otros antiinflamatorios no esteroideos (AINE) o ácido acetilsalicílico. Debe combinarse con precaución con corticosteroides, anticoagulantes, antidepresivos (ISRS) y otros medicamentos debido al mayor riesgo de hemorragias o reacciones adversas.
¿Cómo afecta el medicamento a la conducción de vehículos?
Dado que en algunos pacientes pueden producirse somnolencia, mareos, alteraciones de la visión o insomnio, no se recomienda conducir vehículos motorizados ni trabajar con maquinaria si experimenta tales efectos.
Prospecto
INSTRUCCIONES DE USO MÉDICO DEL MEDICAMENTO KETOLONG – DARNITSA® (ketolong – Darnitsa)
Composición:
Principio activo: ketorolac trometamina;
1 tableta contiene 10 mg de ketorolac trometamina;
Excipientes: lactosa monohidrato, celulosa microcristalina, crospovidona, estearato de magnesio.
Forma farmacéutica. Tabletas.
Propiedades fisicoquímicas principales: tabletas redondas de color blanco con un ligero matiz amarillento, forma plano-cilíndrica, con ranura.
Grupo farmacoterapéutico. Antiinflamatorios y antirreumáticos no esteroideos. Ketorolac. Código ATC M01AB15.
Propiedades farmacológicas.
Farmacodinamia.
El trometamina de ketorolaco es un analgésico no narcótico. Es un medicamento antiinflamatorio no esteroideo (a partir de ahora, AINE) que presenta actividad antiinflamatoria y una leve acción antipirética. El trometamina de ketorolaco inhibe la síntesis de prostaglandinas y se considera un analgésico de acción periférica. No tiene efecto conocido sobre los receptores opioides. En estudios clínicos controlados con trometamina de ketorolaco no se han observado fenómenos que indiquen supresión respiratoria. El trometamina de ketorolaco no provoca miosis.
Farmacocinética.
El trometamina de ketorolaco se absorbe rápida y completamente tras la administración oral, alcanzando una concentración máxima en plasma de 0,87 mg/kg a los 45 minutos tras una dosis única de 10 mg. El ketorolaco penetra muy débilmente en el tejido cerebral. Se puede detectar una cantidad insignificante en la leche materna. En el organismo humano sano, menos del 50 % de la dosis administrada se metaboliza. Los metabolitos importantes son el conjugado con glucurónido y el 4-hidroxi-ketorolaco, cuyos metabolitos ya no son farmacológicamente activos. En humanos, tras la administración de dosis únicas o múltiples, la farmacocinética del ketorolaco es lineal. Se alcanzan concentraciones plasmáticas en estado de equilibrio al cabo de 1 día con una administración de 4 veces al día. No se han observado cambios con la administración prolongada. En voluntarios sanos, el período terminal de semivida en plasma es de 4 a 6 horas (en promedio, 5,4 horas). La semivida en plasma aumenta en pacientes con insuficiencia renal y en pacientes de edad avanzada. En personas de edad avanzada (edad media de 72 años), la semivida es de 6,2 horas. Tras la administración intravenosa de una dosis única, el volumen de distribución es de 0,25 l/kg, el período de semivida es de 5 horas y el aclaramiento es de 0,55 ml/min/kg. La principal vía de eliminación del ketorolaco y sus metabolitos (conjugados y metabolitos β-hidroximetabólicos) es la orina (90 %), mientras que el resto se excreta en las heces. Los alimentos ricos en grasas y difíciles de digerir reducen la velocidad de absorción, pero no la extensión; por otro lado, los antiácidos no afectan la absorción del ketorolaco.
Características clínicas.
Indicaciones.
Tratamiento a corto plazo del dolor de intensidad moderada, incluido el dolor postoperatorio.
Contraindicaciones.
- Hipersensibilidad al ketorolaco o a otros AINEs o a cualquiera de los componentes del medicamento;
- pacientes con úlcera péptica activa y/o recurrente, con hemorragia gastrointestinal reciente o perforación en la historia clínica relacionada con el uso de AINEs, con enfermedad ulcerosa o hemorragia gastrointestinal (dos o más episodios) en fase de exacerbación o en la historia clínica;
- manifestaciones de hipersensibilidad, tales como asma bronquial, rinitis, angioedema o urticaria, provocadas por el uso de ácido acetilsalicílico u otros AINEs (por el riesgo de reacciones anafilácticas graves);
- asma bronquial en la historia clínica;
- no utilizar como analgésico antes, durante y después de intervenciones quirúrgicas y procedimientos en vasos coronarios debido a la inhibición de la agregación plaquetaria, que puede provocar hemorragia;
- insuficiencia cardíaca grave;
- síndrome completo o parcial de pólipos nasales, edema de Quincke o broncoespasmo;
- no utilizar en pacientes sometidos a cirugía con alto riesgo de hemorragia o con hemostasia incompleta, ni en pacientes que reciben anticoagulantes, incluida la heparina en dosis bajas (2500–5000 unidades cada 12 horas);
- insuficiencia hepática o insuficiencia renal moderada/grave (depuración de creatinina sérica superior a 160 μmol/l);
- sospecha o confirmación de hemorragia cerebrovascular, diatesis hemorrágica, incluidos trastornos de la coagulación y alto riesgo de hemorragia;
- tratamiento concomitante con otros AINEs (incluidos inhibidores selectivos de la ciclooxigenasa), ácido acetilsalicílico, warfarina, pentoxifilina, probenecid o sales de litio;
- alteraciones de la hematopoyesis de etiología desconocida;
- hipovolemia, deshidratación;
- riesgo de insuficiencia renal debido a la reducción del volumen de líquido;
- el medicamento está contraindicado durante el embarazo, el parto y la lactancia;
- niños y adolescentes menores de 16 años.
Interacción con otros medicamentos y otros tipos de interacciones.
El ketorolaco se une fácilmente a las proteínas plasmáticas (valor medio del 99,2 %), y el grado de unión depende de la concentración.
No se debe administrar simultáneamente con ketorolaco.
Debido al riesgo de efectos adversos, el ketorolaco no debe administrarse junto con otros AINEs, incluidos los inhibidores selectivos de la ciclooxigenasa-2, ni a pacientes que reciben ácido acetilsalicílico, por el riesgo de reacciones adversas graves.
Tromboxano. El ketorolaco inhibe la agregación plaquetaria, disminuye la concentración de tromboxano y prolonga el tiempo de sangrado. A diferencia de los efectos prolongados del ácido acetilsalicílico, la función plaquetaria se recupera en un plazo de 24–48 horas tras la interrupción del ketorolaco.
Anticoagulantes. Aunque los estudios no han demostrado una interacción significativa entre el ketorolaco y la warfarina o la heparina, la administración concomitante de ketorolaco y tratamientos que afectan la hemostasia, incluidos anticoagulantes terapéuticos (warfarina), heparina en dosis profilácticas bajas (2500–5000 unidades cada 12 horas) y dextranos, puede aumentar el riesgo de hemorragia. La administración concomitante con anticoagulantes (como la warfarina) está contraindicada.
Sales de litio. Es posible que algunos medicamentos que inhiben la síntesis de prostaglandinas reduzcan el aclaramiento renal del litio, lo que provoca un aumento de la concentración plasmática de litio. Se han notificado casos de aumento de la concentración de litio en plasma durante el tratamiento con ketorolaco.
Probenecid. No debe administrarse simultáneamente con ketorolaco debido a la reducción del aclaramiento plasmático y del volumen de distribución del ketorolaco, lo que provoca un aumento de la concentración plasmática de ketorolaco y un alargamiento de su semivida.
Mifepristona. Los AINEs no deben administrarse durante 8–12 días tras la administración de mifepristona, ya que los AINEs pueden reducir el efecto de la mifepristona.
Pentoxifilina (oxpentifilina). No se recomienda debido al aumento del riesgo de hemorragias.
Los medicamentos combinados con ketorolaco deben administrarse con precaución.
Glucocorticosteroides. Como con todos los AINEs, se debe tener precaución al administrar simultáneamente corticosteroides debido al mayor riesgo de úlceras gastrointestinales o hemorragias.
Medicamentos antiagregantes plaquetarios e inhibidores selectivos de la recaptación de serotonina (ISRS). Existe un mayor riesgo de hemorragia gastrointestinal cuando los AINEs se administran en combinación con antiagregantes y con inhibidores selectivos de la recaptación de serotonina (ISRS).
Metotrexato. Se recomienda precaución al administrar metotrexato simultáneamente, ya que se ha informado que algunos inhibidores de la síntesis de prostaglandinas reducen el aclaramiento del metotrexato y, por lo tanto, podrían aumentar su toxicidad.
Diuréticos. En personas sanas con normovolemia, el ketorolaco reduce el efecto diurético de la furosemida aproximadamente en un 20 %; por lo tanto, debe administrarse con especial precaución en pacientes con descompensación cardíaca.
Glucósidos cardíacos. Los AINEs pueden agravar la insuficiencia cardíaca, disminuir la velocidad de filtración glomerular y aumentar los niveles plasmáticos de glucósidos cardíacos cuando se administran conjuntamente con estos.
La administración concomitante con diuréticos puede reducir el efecto diurético y aumentar el riesgo de nefrotoxicidad por AINEs.
Antibióticos del grupo de la ciclosporina. Se recomienda administrar el ketorolaco con precaución simultáneamente con ciclosporina debido al mayor riesgo de nefrotoxicidad.
Tacrolimus. Existe un posible riesgo de nefrotoxicidad cuando los AINEs se administran junto con tacrolimus.
Inhibidores de la ECA, bloqueadores de los receptores de la angiotensina (BRA). El ketorolaco y otros AINEs pueden reducir el efecto de los medicamentos hipotensores. Cuando se administra ketorolaco junto con inhibidores de la ECA o antagonistas de los receptores de la angiotensina (BRA), existe un mayor riesgo de alteración de la función renal, especialmente en pacientes con volumen sanguíneo reducido o en pacientes de edad avanzada. En caso de utilizar esta combinación, se requiere un seguimiento cuidadoso de la función renal al inicio del tratamiento y periódicamente durante la terapia.
Analgésicos opioides. Los analgésicos opioides (por ejemplo, morfina, meperidina) pueden administrarse simultáneamente; el ketorolaco no afecta la unión de los medicamentos opioides ni potencia la depresión respiratoria o el efecto sedante provocado por los opioides. Se ha demostrado que en casos de dolor postoperatorio, la administración concomitante de ketorolaco con analgésicos opioides reduce la necesidad de estos últimos.
La administración de tabletas de ketorolaco tras una comida rica en grasas provoca una disminución de la concentración máxima de ketorolaco en plasma y un aumento del tiempo hasta alcanzar dicha concentración máxima en aproximadamente 1 hora. Los antiácidos no afectan el grado de absorción.
Quinolonas. Los pacientes que toman AINEs y quinolonas pueden tener un mayor riesgo de convulsiones.
La administración concomitante de AINEs con zidovudina aumenta el riesgo de toxicidad hematológica. Existe un mayor riesgo de hemartrosis y hematomas en pacientes con VIH que padecen hemofilia y que reciben tratamiento simultáneamente con zidovudina e ibuprofeno.
Medicamentos que contienen ajo, cebolla, ginkgo biloba, pueden potenciar el efecto del ketorolaco y aumentar el riesgo de complicaciones hemorrágicas.
Efecto sobre los resultados de los análisis de laboratorio. El ketorolaco inhibe la agregación plaquetaria y puede prolongar el tiempo de sangrado.
Es poco probable que los siguientes medicamentos interactúen con el ketorolaco.
El ketorolaco no afecta la unión del digoxino a las proteínas plasmáticas. Los estudios in vitro indican que, a concentraciones terapéuticas de salicilato (300 μg/ml) o superiores, la unión del ketorolaco disminuye aproximadamente del 99,2 % al 97,5 %. Las concentraciones terapéuticas de digoxina, warfarina, ibuprofeno, naproxeno, piroxicam, paracetamol, acetaminofén, fenitoína y tolbutamida no afectan la unión del ketorolaco a las proteínas plasmáticas. Dado que el ketorolaco es un medicamento altamente potente y su concentración plasmática es baja, no se espera que desplace significativamente a otros medicamentos unidos a proteínas plasmáticas.
En estudios en animales y humanos no se ha encontrado evidencia de que el ketorolaco induzca o inhiba enzimas hepáticas capaces de metabolizarlo o a otros medicamentos. Por lo tanto, no se espera que el ketorolaco modifique la farmacocinética de otros medicamentos mediante mecanismos de inducción o inhibición enzimática.
Medicamentos antiepilépticos. Se han notificado casos aislados de aparición de convulsiones durante la administración concomitante de ketorolaco y medicamentos antiepilépticos (fenitoína, carbamazepina).
Medicamentos psicotrópicos. Durante la administración concomitante de ketorolaco y medicamentos psicotrópicos (fluoxetina, tiotixeno, alprazolam), se han notificado casos de alucinaciones.
Características de uso.
Para reducir el riesgo de efectos adversos, el tratamiento con ketorolaco debe administrarse durante el período más corto posible y en las dosis más bajas necesarias para controlar el dolor. La duración máxima del tratamiento no debe exceder los 5 días.
Sangrado gastrointestinal, formación de úlceras y perforación.
Se han notificado casos de sangrado gastrointestinal, formación de úlceras o perforación, que pueden ser fatales, durante el tratamiento con AINEs (incluyendo el ketorolaco), en cualquier momento del tratamiento, con o sin síntomas precursores, o en pacientes con antecedentes de trastornos gastrointestinales graves. El riesgo de desarrollar sangrados gastrointestinales graves, úlceras o perforación depende de la dosis y aumenta con dosis más altas, especialmente en pacientes con antecedentes de úlcera, particularmente si ha habido complicaciones como sangrado o perforación, y en pacientes de edad avanzada. Por lo tanto, estos pacientes deben comenzar el tratamiento con la dosis más baja disponible, especialmente aquellos de edad avanzada o debilitados que toman ketorolaco en dosis diarias medias superiores a 60 mg. La mayor parte de los casos fatales relacionados con efectos adversos gastrointestinales asociados con el uso de AINEs se han observado en pacientes ancianos o debilitados. Debe advertirse a estos pacientes sobre la necesidad de informar cualquier síntoma gastrointestinal inusual (especialmente sangrado gastrointestinal), especialmente en las primeras etapas del tratamiento. Para estos pacientes, así como para aquellos que toman simultáneamente dosis bajas de ácido acetilsalicílico u otros medicamentos que puedan aumentar el riesgo gastrointestinal, debe considerarse la posibilidad de un tratamiento combinado con agentes protectores (por ejemplo, misoprostol o inhibidores de la bomba de protones). Ketolong-Darnitsya® debe usarse con precaución en pacientes que reciben tratamiento concomitante con medicamentos que pueden aumentar el riesgo de úlceras o sangrado, como corticosteroides orales, ISRS o agentes antiagregantes plaquetarios, tales como ácido acetilsalicílico. Si ocurre sangrado gastrointestinal o formación de úlceras en pacientes que reciben Ketolong-Darnitsya®, el tratamiento debe suspenderse.
Los AINEs, incluyendo el ketorolaco, pueden estar asociados con un mayor riesgo de ruptura del anastomosis gastrointestinal. Se recomienda una vigilancia médica cuidadosa y precaución al usar ketorolaco tras cirugía gastrointestinal.
Los AINEs deben usarse con precaución en pacientes con enfermedades inflamatorias intestinales (enfermedad de Crohn, colitis ulcerosa).
Efectos hematológicos.
No se debe administrar Ketolong-Darnitsya® a pacientes con trastornos de la coagulación. En pacientes que reciben terapia anticoagulante, puede aumentar el riesgo de sangrado si se administra ketorolaco simultáneamente. El estado de los pacientes que reciben otros medicamentos que puedan afectar la velocidad de detención del sangrado debe vigilarse cuidadosamente cuando se prescribe ketorolaco. En estudios clínicos controlados, la frecuencia de sangrado posoperatorio significativo fue inferior al 1 %. El ketorolaco inhibe la agregación plaquetaria y prolonga el tiempo de sangrado. En pacientes con tiempo de sangrado normal, la duración del sangrado aumentó, pero no excedió los valores normales de 2 a 11 minutos. A diferencia del efecto prolongado tras el uso de ácido acetilsalicílico, la función plaquetaria vuelve a la normalidad dentro de las 24-48 horas tras la suspensión del ketorolaco. No se debe administrar ketorolaco a pacientes que han sido sometidos a cirugías con alto riesgo de sangrado o con detención incompleta del sangrado. Debe tenerse precaución si la detención obligatoria del sangrado es crítica.
Alteraciones de la función respiratoria.
Debe tenerse precaución al administrar el medicamento a pacientes con asma bronquial (o antecedentes de asma), ya que se ha notificado que los AINEs pueden precipitar broncoespasmo en estos pacientes.
Efecto sobre los riñones.
Se ha notificado que los inhibidores de la biosíntesis de prostaglandinas (incluyendo los AINEs) pueden tener efectos nefrotóxicos. Debe administrarse el medicamento con precaución a pacientes con alteraciones de la función renal, cardíaca o hepática, y en aquellos con antecedentes de enfermedad renal, ya que el uso de AINEs puede provocar un deterioro de la función renal debido a la inhibición de la síntesis de prostaglandinas (ver más arriba). Dado que el trometamol de ketorolaco y sus metabolitos se excretan principalmente por los riñones, los pacientes con insuficiencia renal moderada o grave (creatinina sérica > 160 µmol/l) no deben tomar Ketolong-Darnitsya®. En pacientes con alteraciones leves de la función renal, se deben administrar dosis más bajas de ketorolaco (no superiores a 60 mg por día por vía intramuscular o intravenosa), y debe vigilarse cuidadosamente la función renal en estos pacientes. Como con otros medicamentos que inhiben la síntesis de prostaglandinas, se han notificado casos de aumento de urea, creatinina y potasio en suero durante el tratamiento con ketorolaco, que pueden ocurrir tras una sola dosis. La suspensión del medicamento generalmente conduce a la recuperación de la función renal.
Alteraciones del sistema cardiovascular, renal y hepático.
El medicamento debe administrarse con precaución a pacientes con condiciones que causen disminución del volumen sanguíneo y/o del flujo sanguíneo renal, donde las prostaglandinas renales desempeñan un papel de soporte en la perfusión renal. En estos pacientes debe vigilarse la función renal. La disminución del volumen debe corregirse y debe controlarse cuidadosamente los niveles séricos de urea y creatinina, así como el volumen de orina excretada, hasta que el paciente alcance normovolemia, ya que existe riesgo de insuficiencia renal si no se siguen estas recomendaciones.
En pacientes sometidos a diálisis renal, el aclaramiento de creatinina fue aproximadamente la mitad del normal, y el tiempo de semivida final se incrementó aproximadamente tres veces.
El ketorolaco debe administrarse con precaución a pacientes con alteraciones de la función hepática o con antecedentes de enfermedad hepática. En estudios clínicos controlados, se observó un aumento significativo (más de tres veces el valor normal) de ALT y AST en suero en menos del 1 % de los pacientes. Además, se han notificado casos aislados de reacciones hepáticas graves, incluyendo ictericia, hepatitis fulminante fatal, necrosis hepática e insuficiencia hepática, en algunos casos fatales.
Los pacientes con alteración de la función hepática debido a cirrosis no mostraron cambios clínicamente relevantes en el aclaramiento de ketorolaco o en el periodo final de semivida. Pueden observarse aumentos leves en uno o más pruebas funcionales hepáticas (ALT/AST). Estas desviaciones de la normalidad pueden ser temporales, permanecer sin cambios o progresar con el tratamiento continuado. Si los signos y síntomas clínicos indican el desarrollo de enfermedad hepática o si hay manifestaciones sistémicas, Ketolong-Darnitsya® debe suspenderse.
Ketolong-Darnitsya® debe administrarse con precaución a pacientes con antecedentes de alteraciones cardiovasculares.
Retención de líquidos y edemas.
Se ha notificado retención de líquidos, hipertensión y edema durante el uso de ketorolaco; por lo tanto, debe administrarse con precaución a pacientes con insuficiencia cardíaca leve o moderada, hipertensión arterial u otras condiciones similares.
Efectos cardiovasculares y cerebrovasculares.
Actualmente no hay suficiente información para evaluar este riesgo con el trometamol de ketorolaco. Los pacientes con hipertensión arterial no controlada, insuficiencia cardíaca congestiva, enfermedad arterial coronaria diagnosticada, enfermedades arteriales periféricas y/o enfermedades cerebrovasculares deben estar bajo vigilancia médica, ya que el uso del medicamento puede estar asociado con un ligero aumento del riesgo de eventos trombóticos arteriales (por ejemplo: infarto de miocardio o accidente cerebrovascular). Estudios clínicos y datos epidemiológicos indican que el uso de coxibs y algunos AINEs (principalmente en dosis altas) puede estar asociado con un ligero aumento del riesgo de eventos trombóticos arteriales (por ejemplo: infarto de miocardio o accidente cerebrovascular). Aunque el tratamiento con ketorolaco no ha demostrado un aumento en la frecuencia de eventos trombóticos como el infarto de miocardio, los datos son insuficientes para excluir tal riesgo con ketorolaco.
Lupus eritematoso sistémico y enfermedades mixtas del tejido conectivo.
En pacientes con lupus eritematoso sistémico y diversas enfermedades mixtas del tejido conectivo, aumenta el riesgo de meningitis aséptica.
Reacciones anafilácticas.
Se han producido reacciones anafilácticas/anafilactoides (incluyendo, pero no limitado a anafilaxia, broncoespasmo, enrojecimiento, erupción cutánea, hipotensión, edema laríngeo y angioedema) en pacientes con hipersensibilidad al ácido acetilsalicílico o a cualquier otro AINE, o con antecedentes de administración intravenosa de ketorolaco. También pueden ocurrir en personas con angioedema, broncoespasmo (por ejemplo, asma) y adenoides. Las reacciones anafilactoides, como la anafilaxia, pueden desarrollarse lentamente. Por lo tanto, el ketorolaco está contraindicado en pacientes con antecedentes de asma, así como en aquellos con síndrome de poliposis nasal completa o parcial, angioedema y broncoespasmo.
Efectos dermatológicos.
Muy raramente se han notificado reacciones cutáneas graves, a veces con desenlace fatal, incluyendo dermatitis exfoliativa, síndrome de Stevens-Johnson y necrólisis epidérmica tóxica, asociadas con el uso de AINEs (ver Reacciones adversas). El riesgo de tales reacciones es mayor al inicio del tratamiento.
Ketolong-Darnitsya® debe suspenderse ante los primeros signos de erupción cutánea, lesiones de las membranas mucosas o cualquier otro signo de hipersensibilidad.
Otra información importante.
Ketolong-Darnitsya® no es un agente anestésico ni tiene propiedades sedantes o ansiolíticas; por lo tanto, no se recomienda como medicación preoperatoria para el mantenimiento de la anestesia.
La hipovolemia debe corregirse antes de iniciar el uso de ketorolaco.
Aumentar la dosis de ketorolaco por encima de 40 mg diarios en tabletas no incrementa su eficacia, pero aumenta el riesgo de reacciones adversas.
Ketolong-Darnitsya® no produce dependencia, y no se ha observado síndrome de abstinencia tras la interrupción del tratamiento.
Información importante sobre excipientes.
Este medicamento contiene monohidrato de lactosa. Si usted tiene intolerancia a ciertos azúcares, consulte con su médico antes de tomar este medicamento.
Uso durante el embarazo o la lactancia.
Embarazo.
La seguridad del ketorolaco durante el embarazo no está establecida. Aproximadamente el 10 % del ketorolaco atraviesa la placenta.
Debido al efecto conocido de los AINEs sobre el sistema cardiovascular fetal (riesgo de cierre prematuro del conducto arterioso), el medicamento está contraindicado durante el embarazo, el parto y el puerperio. El inicio del parto puede retrasarse y su duración prolongarse debido a la supresión de la contractilidad uterina. Aumenta el riesgo de sangrado tanto en la madre como en el niño.
Tras la administración de AINEs, la inhibición de la síntesis de prostaglandinas en las primeras etapas del embarazo puede provocar malformaciones del embrión/feto; malformaciones cardíacas y gastrosquisis, alteraciones del sistema urinario con desarrollo de oligohidramnios. A partir de la semana 20 de embarazo, el uso del medicamento Ketolong-Darnitsya® puede causar oligohidramnios debido a la disfunción renal fetal. Este trastorno puede aparecer poco después del inicio del tratamiento y generalmente es reversible tras la suspensión del mismo. Además, se han notificado casos de estenosis del conducto arterioso tras el tratamiento en el segundo trimestre del embarazo, que en la mayoría de los casos desaparecieron tras suspender el tratamiento. Puede ser conveniente realizar un monitoreo prenatal para detectar oligohidramnios y estenosis del conducto arterioso tras la exposición al ketorolaco durante varios días, a partir de la semana 20 de gestación.
El riesgo absoluto de malformaciones cardiovasculares con el uso de AINEs aumenta de menos del 1 % a aproximadamente 1,5 %. Se considera que el riesgo aumenta con la dosis y la duración del tratamiento. Los datos epidemiológicos indican un mayor riesgo de aborto espontáneo (aborto espontáneo).
Durante el tercer trimestre del embarazo, todos los inhibidores de la síntesis de prostaglandinas pueden afectar al feto de la siguiente manera:
- toxicidad cardio-pulmonar (estrechamiento o cierre prematuro del conducto arterioso e hipertensión pulmonar);
- alteración de la función renal con posible desarrollo posterior de insuficiencia renal con oligohidramnios (ver más arriba).
Al final del embarazo, los inhibidores de la síntesis de prostaglandinas pueden afectar a la mujer y al feto de la siguiente manera:
- prolongación del tiempo de sangrado, efecto antiagregante, incluso tras dosis muy bajas, sangrado aumentado tanto en la madre como en el niño;
- inhibición de las contracciones uterinas, lo que puede provocar retraso o prolongación del parto.
Aproximadamente el 10 % del ketorolaco atraviesa la placenta.
Lactancia.
El ketorolaco pasa en pequeñas cantidades a la leche materna; por lo tanto, el medicamento está contraindicado durante la lactancia.
Efecto sobre la fertilidad.
El uso de ketorolaco, como cualquier otro medicamento que inhiba la síntesis de ciclooxigenasa/prostaglandina, puede reducir la fertilidad y no se recomienda para mujeres que intentan concebir. En mujeres con infertilidad o que se someten a pruebas de fertilidad, debe considerarse la suspensión del ketorolaco.
Capacidad para afectar la velocidad de reacción al conducir vehículos o manejar mecanismos.
En algunos pacientes, el uso de ketorolaco puede provocar somnolencia, mareo, vértigo, insomnio, fatiga, alteraciones visuales, cefalea o depresión. Si los pacientes experimentan estos o efectos similares, no deben conducir vehículos ni operar maquinaria.
Vía de administración y dosis.
Se recomienda tomar los comprimidos durante o después de las comidas. El medicamento está indicado únicamente para uso de corta duración. La duración total del tratamiento (administración parenteral seguida de la vía oral) no debe exceder los 5 días.
Con el fin de minimizar los efectos adversos, el medicamento debe administrarse en la dosis más baja eficaz durante el período más breve necesario para controlar los síntomas. Antes de iniciar el tratamiento, se debe alcanzar la normovolemia.
Ketolong-Darnitsa®: administrar 10 mg cada 4–6 horas según sea necesario. No se recomienda utilizar el medicamento en dosis superiores a 40 mg por día.
Si el tratamiento constituye la continuación de un tratamiento inyectable:
- En pacientes de 16 a 64 años de edad, con peso corporal igual o superior a 50 kg y función renal normal: inicialmente administrar una dosis única de 20 mg, seguida de 10 mg hasta un máximo de 4 veces al día, con intervalos de 4 a 6 horas según sea necesario, pero sin exceder los 40 mg diarios;
- En pacientes de edad avanzada o con alteración de la función renal, así como en pacientes con peso inferior a 50 kg: administrar 10 mg hasta un máximo de 4 veces al día, con intervalos de 4 a 6 horas según sea necesario, pero sin exceder los 40 mg diarios.
En pacientes que han recibido ketorolaco por vía parenteral y que ahora deben continuar con ketorolaco por vía oral en forma de comprimidos, la dosis diaria combinada total no debe exceder los 90 mg en adultos, ni los 60 mg en pacientes de edad avanzada, pacientes con alteración de la función renal o con peso corporal inferior a 50 kg. La dosis de la forma oral del medicamento no debe superar los 40 mg por día, incluso si se modifica la forma de administración del medicamento. Los pacientes deben pasar a la administración oral del medicamento tan pronto como sea posible.
Pacientes de edad avanzada.
Los pacientes de edad avanzada tienen un mayor riesgo de desarrollar complicaciones graves, especialmente a nivel del tracto gastrointestinal. Durante el tratamiento con AINEs, se debe observar cuidadosamente al paciente. Habitualmente se recomienda un intervalo mayor entre las dosis, por ejemplo, cada 6–8 horas.
Niños.
La eficacia y seguridad del medicamento en niños menores de 16 años no han sido establecidas, por lo que no debe administrarse a esta categoría de pacientes.
Sobredosis.
Síntomas: dolor de cabeza, náuseas, vómitos, dolor epigástrico, úlceras pépticas, gastritis erosiva, hemorragia gastrointestinal, hiperventilación, hipertensión; raramente: diarrea, desorientación, excitación, depresión respiratoria, coma, somnolencia, estado de inhibición, mareo, tinnitus, pérdida de conciencia, convulsiones. En casos graves de intoxicación, puede presentarse insuficiencia renal aguda y daño hepático. Se han notificado reacciones anafilactoides, que pueden ocurrir incluso en caso de sobredosis.
Tratamiento: lavado gástrico, administración de carbón activado. Es necesario asegurar un adecuado diuresis. Se debe controlar cuidadosamente la función renal y hepática. Los pacientes deben ser observados durante al menos 4 horas tras la ingestión de una cantidad potencialmente tóxica. Las convulsiones frecuentes o prolongadas deben tratarse mediante administración intravenosa de diazepam. Otras medidas pueden ser indicadas según el estado clínico del paciente. El tratamiento es sintomático. No existe antídoto específico. La diálisis no elimina el ketorolaco de la circulación sanguínea.
Reacciones adversas.
Desde el punto de vista de los órganos de la visión: neuritis del nervio óptico, alteraciones visuales, visión borrosa.
Desde el punto de vista de los órganos de la audición y del aparato vestibular: pérdida auditiva, tinnitus, posible sordera.
Desde el punto de vista del sistema respiratorio, órganos torácicos y mediastino: disnea, asma bronquial, edema pulmonar.
Desde el punto de vista del tracto gastrointestinal: úlcera péptica, perforación o hemorragia gastrointestinal, a veces letal (especialmente en personas de edad avanzada), náuseas, dispepsia, dolor gastrointestinal, sensación de malestar abdominal, sequedad bucal, vómitos, vómitos con sangre, gastritis, esofagitis, diarrea, estreñimiento, eructos, meteorismo, sensación de plenitud gástrica, melena, sangrado rectal, estomatitis, estomatitis ulcerosa, hemorragias, perforación, pancreatitis, exacerbación de colitis y enfermedad de Crohn, dolor, espasmos o ardor en la región epigástrica.
Desde el punto de vista del hígado y de las vías biliares: alteraciones de la función hepática, hepatitis, ictericia e insuficiencia hepática, hepatomegalia, alteraciones de los parámetros funcionales de laboratorio.
Desde el punto de vista de los riñones y del sistema urinario: aumento de la frecuencia urinaria, oliguria, insuficiencia renal (incluida la aguda), hiponatremia, hiperkalemia, síndrome urémico hemolítico, dolor lumbar (con o sin hematuria), aumento de la urea y la creatinina en suero, nefritis intersticial, retención urinaria, síndrome nefrótico.
Desde el punto de vista del metabolismo y las alteraciones metabólicas: anorexia.
Desde el punto de vista del sistema nervioso: somnolencia, mareo, estado de inconsciencia, cefalea, sequedad bucal, sed intensificada, nerviosismo, parestesia, alteraciones funcionales, depresión, euforia, convulsiones, dificultad de concentración, alteraciones del sueño, insomnio, sueños inusuales, malestar general, fatiga excesiva, debilidad, excitación, vértigo, confusión mental, alucinaciones, hiperquinesia, meningitis aséptica con sintomatología correspondiente (rigidez de nuca, cefalea, náuseas, vómitos, fiebre o desorientación).
Desde el punto de vista psíquico: hiperactividad (cambios de estado de ánimo, inquietud), ansiedad, reacciones psicóticas, alteraciones del pensamiento.
Desde el punto de vista del sistema cardiovascular: palpitaciones, sofocos, bradicardia, palidez, hipertensión arterial, hipotensión arterial, taquicardia, dolor en el pecho, aparición de edemas, insuficiencia cardíaca.
Los datos de estudios clínicos y epidemiológicos indican que el uso de ciertos AINE, especialmente en dosis altas y durante períodos prolongados, puede asociarse con un mayor riesgo de complicaciones tromboembólicas arteriales (infarto de miocardio o accidente cerebrovascular). Aunque tales reacciones no se han observado con el uso de cetorolaco, no puede descartarse el riesgo de su aparición.
Desde el punto de vista de la sangre y del sistema linfático: púrpura, trombocitopenia, leucopenia, neutropenia, eosinofilia, agranulocitosis, anemia aplásica y hemolítica, hemorragia postoperatoria de la herida, hematoma, epistaxis, prolongación del tiempo de sangrado.
Desde el punto de vista del sistema inmunitario: se han notificado reacciones de hipersensibilidad, incluyendo reacciones alérgicas inespecíficas y anafilaxia, reactividad de las vías respiratorias, incluyendo asma bronquial, empeoramiento del asma bronquial, broncoespasmo, edema de glotis o disnea, así como diversas alteraciones cutáneas, incluyendo erupciones de diferentes tipos, prurito, urticaria, púrpura, angioedema y, en casos aislados, dermatitis exfoliativa y bullosa (incluyendo necrólisis epidérmica tóxica y eritema multiforme).
Dichas reacciones pueden presentarse en pacientes con o sin antecedentes conocidos de hipersensibilidad al cetorolaco u otros AINE. También pueden ocurrir en personas con antecedentes de angioedema o reactividad broncoespástica (por ejemplo, asma bronquial y pólipos nasales). Las reacciones anafilactoides, como la anafilaxia, pueden tener consecuencias letales.
Desde el punto de vista de la piel y del tejido subcutáneo: hiperemia, prurito, urticaria, fotosensibilización cutánea, síndrome de Lyell, reacciones bullosas, incluyendo el síndrome de Stevens-Johnson y necrólisis epidérmica tóxica (muy raro), dermatitis exfoliativa, erupciones cutáneas (incluyendo maculopapulares y exudativas), cambio del color de la piel facial.
Desde el punto de vista del sistema musculoesquelético y del tejido conjuntivo: mialgia, trastornos funcionales.
Desde el punto de vista del sistema reproductivo y de la función de las glándulas mamarias: infertilidad femenina.
Alteraciones generales: astenia, malestar general, edema facial, de tobillos, dedos, pies, edema lingual, alteraciones del gusto, aumento de peso, sudoración excesiva, fiebre.
Notificación de reacciones adversas sospechadas.
La notificación de reacciones adversas sospechadas tras la comercialización del medicamento es un procedimiento importante. Permite continuar con el seguimiento de la relación beneficio-riesgo del medicamento. Los profesionales sanitarios deben informar sobre cualquier reacción adversa sospechada a través del sistema nacional de notificación.
Período de validez. 2 años.
Condiciones de almacenamiento.
Conservar en el envase original a una temperatura no superior a 25 °C. Mantener en un lugar fuera del alcance de los niños.
Envase.
10 comprimidos en blíster; 1 blíster por envase.
Categoría de dispensación. Bajo receta médica.
Fabricante. S.A. «Farmacéutica Darница».
Dirección del fabricante y lugar de actividad.
Ucrania, 02093, Kiev, calle Borispilska, 13.
Medicamentos similares
| Nombre comercial | Forma farmacéutica | Principio activo / Dosis | Fabricante |
|---|---|---|---|
| KETANOV® | comprimidos |
|
Sociedad Anónima Privada "Lekhim - Járkov" |
| KETOLAC | comprimidos |
|
S.A. «Fábrica de Kiev de Vitaminas» |
| KETOROLAC - ZDOROVYA | comprimidos |
|
Sociedad con Responsabilidad Limitada "Corporación "Zdorovia" (todas las etapas de producción, control de calidad, lanzamiento de lote) |
Los datos originales están disponibles en el idioma del país de fabricación.
Fuente de datos: Registro Estatal de Medicamentos de Ucrania
Última verificación de datos: 13 de agosto de 2026