ILARIS
UcraniaEl medicamento se prescribe para el tratamiento de los síndromes febriles periódicos (síndrome CAP, síndrome TRAP, síndrome HID/MKD, fiebre mediterránea familiar), la enfermedad de Still (en adultos y niños) y para el tratamiento sintomático de los ataques frecuentes de artritis gotosa en adultos.
Preguntas frecuentes
¿Cómo se debe administrar correctamente Ilaris?
El medicamento se administra por vía subcutánea. La dosis depende del diagnóstico, la edad y el peso corporal del paciente. Por ejemplo, en los síndromes periódicos, los adultos y los niños mayores de 4 años suelen recibir 150 mg o 2 mg/kg cada 8 semanas. En la enfermedad de Still, la dosis es de 4 mg/kg cada 4 semanas. En la artritis gotosa, se utiliza una dosis única de 150 mg durante el ataque.
¿Cuáles pueden ser los efectos secundarios de Ilaris?
Los efectos más frecuentes son infecciones (por ejemplo, infecciones de las vías respiratorias, del oído, de las vías urinarias), dolor abdominal, reacciones en el lugar de la inyección, dolor articular y muscular, fatiga y mareos. También pueden producirse cambios en los parámetros sanguíneos (disminución de los niveles de leucocitos, neutrófilos o plaquetas).
¿Quién no debe utilizar este medicamento?
El medicamento está contraindicado en caso de hipersensibilidad al principio activo o a los excipientes, así como en presencia de infecciones graves activas.
¿Se puede combinar el medicamento con otros fármacos?
No se recomienda administrar Ilaris junto con inhibidores del factor de necrosis tumoral (TNF), ya que esto aumenta el riesgo de infecciones graves. También se debe tener precaución con los medicamentos que afectan a las enzimas CYP450 y con las vacunas de virus vivos (estas no deben administrarse simultáneamente con el medicamento).
¿Es necesario realizar pruebas antes de comenzar el tratamiento?
Sí, antes de iniciar la terapia es necesario comprobar la presencia de tuberculosis activa o latente (por ejemplo, mediante la prueba de tuberculina o una radiografía). También es importante evaluar el recuento de glóbulos blancos antes de comenzar y a los 1 y 2 meses después de iniciar el tratamiento.
¿Cómo afecta el medicamento al embarazo y a la planificación familiar?
Las mujeres en edad reproductiva deben utilizar métodos anticonceptivos eficaces durante el tratamiento y durante los 3 meses posteriores a la última inyección. Los datos sobre el uso del medicamento durante el embarazo son limitados, por lo que la decisión de su uso debe ser tomada por un médico tras evaluar los riesgos y beneficios.
Prospecto
INSTRUCCIONES PARA USO MÉDICO DEL MEDICAMENTO ILARIS® (ILARIS®)
Composición:
Principio activo: canakinumab;
1 vial contiene 150 mg de canakinumab;
Excipientes: manitol, L-histidina, clorhidrato de L-histidina monohidrato, polisorbato 80, agua para inyección.
Forma farmacéutica. Solución inyectable.
Propiedades fisicoquímicas principales: solución incolora a ligeramente amarillo pardusco.
Grupo farmacoterapéutico. Agentes antineoplásicos e inmunomoduladores. Inmunosupresores. Inhibidores de interleucina. Código ATC L04A C08.
Propiedades farmacológicas.
Farmacodinámica.
Mecanismo de acción
Canacínumab es un anticuerpo monoclonal completamente humano de isotipo IgG1/κ frente a la interleucina-1 beta (IL-1 beta). Canacínumab se une específicamente con alta afinidad a la IL-1 beta humana y neutraliza su actividad biológica, bloqueando su interacción con los receptores de IL-1, previniendo así la activación del gen inducida por IL-1 beta y la producción de mediadores inflamatorios.
Efectos farmacodinámicos
Síndromes periódicos asociados a criopirina (CAP), síndrome periódico asociado al receptor del factor de necrosis tumoral (TRAP), síndrome de hiperinmunoglobulinemia D (HID) / deficiencia de mevalonatoquinasa (MKD), fiebre mediterránea familiar (FMF)
En estudios clínicos realizados en pacientes con síndromes periódicos asociados a criopirina (CAP), síndrome periódico asociado al receptor del factor de necrosis tumoral (TRAP), síndrome de hiperinmunoglobulinemia D (HID) / deficiencia de mevalonatoquinasa (MKD) y fiebre mediterránea familiar (FMF), en los que se produce una liberación descontrolada de IL-1 beta, se observó una rápida respuesta al tratamiento con canacínumab, es decir, parámetros de laboratorio como niveles elevados de proteína C reactiva (PCR) y amiloide sérico A (ASA), leucocitosis, niveles elevados de neutrófilos y plaquetas, se normalizaron rápidamente.
Enfermedad de Still (incluyendo la enfermedad de Still del adulto (AOSD) y la artritis idiopática juvenil sistémica (AIJS))
La enfermedad de Still del adulto y la artritis idiopática juvenil sistémica son enfermedades autoinflamatorias congénitas graves, provocadas por citocinas proinflamatorias, siendo la IL-1 beta una de las principales.
Las manifestaciones principales de la artritis idiopática juvenil sistémica incluyen fiebre, erupción cutánea, hepatosplenomegalia, linfadenopatía, politiserositis y artritis.
El tratamiento con canacínumab provocó una reducción rápida y sostenida tanto de las manifestaciones articulares como sistémicas de la artritis idiopática juvenil sistémica, con una reducción significativa del número de articulaciones inflamadas, disminución de la fiebre y reducción de los marcadores de fase aguda en la mayoría de los pacientes.
Artritis gotosa
La causa del ataque de artritis gotosa son los cristales de urato (urato monosódico monohidratado) en las articulaciones y tejidos circundantes, que activan los macrófagos residentes para producir IL-1 beta a través del complejo inflamasoma NALP3. La activación de macrófagos y el consiguiente aumento en la liberación de IL-1 beta provocan una reacción inflamatoria aguda y dolorosa. Otros activadores del sistema inmune innato, como agonistas endógenos de receptores tipo Toll, pueden contribuir a la activación transcripcional del gen de IL-1 beta, iniciando así un ataque de artritis gotosa. Tras el tratamiento con canacínumab, los marcadores inflamatorios como la proteína C reactiva (PCR) y el amiloide sérico A (ASA), junto con signos de inflamación aguda (por ejemplo, dolor, hinchazón, enrojecimiento) en la articulación afectada, desaparecen rápidamente.
Eficacia y seguridad clínicas
Síndromes periódicos asociados a criopirina (CAP)
La eficacia y seguridad del medicamento Ilaris se han demostrado en pacientes con diferentes grados de gravedad de la enfermedad y distintos fenotipos (incluyendo formas graves del síndrome autoinflamatorio familiar por frío / urticaria familiar por frío, síndrome de Muckle-Wells y enfermedad inflamatoria multisistémica neonatal / síndrome neurológico cutáneo-articular crónico infantil). Solo se incluyeron pacientes con mutación NLRP3 confirmada en el estudio clave.
En la fase I/II del estudio, Ilaris mostró un inicio rápido de acción: los síntomas desaparecieron o disminuyeron significativamente en un día. Los parámetros de laboratorio, como los niveles de PCR y ASA, así como los recuentos de neutrófilos y plaquetas, se normalizaron rápidamente en cuestión de días tras la administración de Ilaris.
El estudio clave multicéntrico de 48 semanas constó de tres partes: un período abierto de 8 semanas (parte I), un período aleatorizado, doble ciego, controlado con placebo de 24 semanas de retirada (parte II) y un período abierto de 16 semanas (parte III). El objetivo del estudio fue evaluar la eficacia, seguridad y tolerabilidad de Ilaris (150 mg o 2 mg/kg cada 8 semanas) en pacientes con síndromes periódicos asociados a criopirina.
- Parte I: respuesta clínica completa y respuesta de biomarcadores a Ilaris (definida como evaluación global del médico sobre la enfermedad autoinflamatoria y la enfermedad cutánea ≤ al mínimo y valores de PCR o ASA < 10 mg/l) se observó en el 97 % de los pacientes, alcanzándose en 7 días desde el inicio del tratamiento. Se observó una mejora significativa en la evaluación clínica del médico sobre la actividad de la inflamación: evaluación global de la actividad de la enfermedad autoinflamatoria, evaluación de la enfermedad cutánea (urticaria, erupción cutánea), dolor articular, mialgia, cefalea/migraña, conjuntivitis, fatiga/malestar, evaluación de otros síntomas relacionados, evaluación de los síntomas por el paciente.
- Parte II: durante el período de retirada del estudio principal, el criterio principal de valoración fue la proporción de pacientes con recidiva de la enfermedad/ reagudización: 0 % de pacientes con recidiva en el grupo tratado con Ilaris frente al 81 % de pacientes aleatorizados al grupo placebo.
- Parte III: los pacientes que recibieron placebo en la parte II y que tuvieron recidiva, mantuvieron respuesta clínica y serológica tras ingresar en la parte abierta de extensión del estudio con Ilaris.
Tabla 1. Eficacia en la fase III del estudio clave controlado con placebo durante el período de retirada (parte II)
| Indicador |
Canakinumab N = 15 n (%) |
Placebo N = 16 n (%) |
p -valor |
| Punto final primario (exacerbación) Número de pacientes con recaída de la enfermedad en la parte II |
0 (0 %) |
13 (81 %) |
< 0,001 |
| Indicadores de inflamación* Proteína C reactiva, mg/l Amiloide sérico A, mg/l |
1,10 (0,40) 2,27 (-0,20) |
19,93 (10,50) 71,09 (14,35) |
< 0,001 0,002 |
| *Cambio medio desde el inicio de la parte II |
|||
Se realizaron dos estudios abiertos, no controlados y de larga duración de Fase III. En uno de ellos se evaluó la seguridad, tolerabilidad y eficacia de canakinumab en pacientes con síndromes periódicos asociados a criopirina. La duración total del tratamiento fue de entre 6 meses y 2 años. El otro estudio fue un ensayo abierto de canakinumab para evaluar la eficacia y seguridad en pacientes japoneses con síndromes periódicos asociados a criopirina, con una duración de 24 semanas y una fase de extensión hasta las 48 semanas. El objetivo principal fue evaluar la proporción de pacientes sin recidiva en la semana 24, incluidos aquellos a quienes se aumentó la dosis.
Según el análisis combinado de eficacia de estos dos estudios, el 65,6 % de los pacientes que previamente no habían sido tratados con canakinumab alcanzaron respuesta completa con una dosis de 150 mg o 2 mg/kg, mientras que el 85,2 % de los pacientes alcanzaron remisión completa con cualquier dosis. Entre los pacientes que recibieron 600 mg o 8 mg/kg (o incluso dosis superiores), el 43,8 % alcanzaron respuesta completa. La proporción de pacientes entre 2 y 4 años que alcanzaron respuesta completa (57,1 %) fue menor en comparación con niños mayores y adultos. Entre los pacientes que alcanzaron respuesta completa, el 89,3 % mantuvieron la respuesta sin recidiva.
La experiencia clínica en pacientes individuales que alcanzaron respuesta completa tras aumentar la dosis a 600 mg (8 mg/kg) cada 8 semanas indica que una dosis más alta puede ser útil para pacientes que no alcanzaron respuesta completa o que no mantuvieron respuesta completa con las dosis recomendadas (150 mg o 2 mg/kg para pacientes con peso corporal ≥ 15 kg y ≤ 40 kg). La dosis aumentada se administró más frecuentemente a pacientes de 2 a 4 años de edad y a pacientes con síntomas de NOMID/CINCA en comparación con FCAS o MWS.
Se realizó un estudio de registro observacional de 6 años con el fin de obtener datos sobre la seguridad y eficacia a largo plazo del tratamiento con canakinumab en pacientes pediátricos y adultos con síndromes periódicos asociados a criopirina en la práctica clínica habitual. El estudio incluyó a 243 pacientes con síndromes periódicos asociados a criopirina (incluyendo 85 pacientes menores de 18 años). La actividad de la enfermedad se evaluó como ausente o leve/moderada en más del 90 % de los pacientes en todos los períodos tras el período inicial del estudio, y los marcadores serológicos medios de inflamación (PCR y SAP) fueron normales (< 10 mg/litro) en todos los momentos posteriores al período basal. Aunque aproximadamente el 22 % de los pacientes que recibieron canakinumab requirieron ajuste de dosis, solo un pequeño porcentaje de pacientes (1,2 %) interrumpió el tratamiento con canakinumab por falta de efecto terapéutico.
Población pediátrica
En los estudios sobre síndromes periódicos asociados a criopirina participaron un total de 80 pacientes pediátricos de entre 2 y 17 años de edad (a aproximadamente la mitad de ellos se les administró una dosis ajustada según el peso corporal). En general, no se observaron diferencias clínicamente relevantes en eficacia, seguridad ni perfil de tolerabilidad de Ilaris en pacientes pediátricos en comparación con la población general. La mayoría de los pacientes pediátricos lograron mejoría en los síntomas clínicos y en los marcadores objetivos de inflamación (por ejemplo, SAP y PCR).
La eficacia, seguridad y tolerabilidad del medicamento Ilaris se evaluaron en un estudio abierto de 56 semanas con participación de pacientes de edad infantil (≤ 4 años) con síndromes periódicos asociados a criopirina. Se evaluaron diecisiete pacientes (incluyendo 6 pacientes menores de 2 años), utilizando dosis iniciales ajustadas según el peso corporal (2–8 mg/kg). El estudio también evaluó el impacto de canakinumab sobre la formación de anticuerpos frente a vacunas infantiles estándar. No se observaron diferencias en seguridad ni eficacia en pacientes menores de 2 años en comparación con pacientes de 2 años o más. Todos los pacientes que recibieron vacunas infantiles estándar inactivadas (N = 7) presentaron niveles protectores de anticuerpos.
Síndrome periódico asociado al receptor del factor de necrosis tumoral (TRAPS), síndrome de hiperinmunoglobulinemia D (HIDS) / deficiencia de mevalonato quinasa (MKD), fiebre mediterránea familiar (FMF)
La eficacia y seguridad de canakinumab para el tratamiento del síndrome periódico asociado al receptor del factor de necrosis tumoral (TRAPS), síndrome de hiperinmunoglobulinemia D (HIDS) / deficiencia de mevalonato quinasa (MKD) y fiebre mediterránea familiar (FMF) se demostraron en un estudio clave de Fase III que constaba de cuatro partes (N2301) e incluía tres cohortes independientes de enfermedades.
- Parte I: Los participantes de cada grupo de pacientes mayores de 2 años fueron incluidos en un período de cribado de 12 semanas, durante el cual se evaluó la presencia de brotes de la enfermedad.
- Parte II: Los pacientes con brotes de la enfermedad fueron aleatorizados para un período de tratamiento doble ciego controlado con placebo de 16 semanas, durante el cual recibieron 150 mg de canakinumab (2 mg/kg para pacientes con peso corporal ≤ 40 kg) subcutáneamente o placebo cada 4 semanas. Se permitió la participación de pacientes desde 28 días de edad hasta menores de 2 años en la parte abierta de la parte II como pacientes no aleatorizados (fueron excluidos del análisis primario de eficacia).
- Parte III: Los pacientes que completaron el tratamiento de 16 semanas y fueron clasificados como respondedores (aquellos que respondieron al tratamiento) fueron nuevamente aleatorizados para un período doble ciego de retirada de 24 semanas, durante el cual recibieron 150 mg de canakinumab (2 mg/kg para pacientes con peso corporal ≤ 40 kg) subcutáneamente o placebo cada 8 semanas.
- Parte IV: Todos los pacientes de la parte III que recibieron canakinumab tuvieron derecho a participar en un período de tratamiento abierto de continuación de 72 semanas.
En total, se incluyeron 185 pacientes desde 28 días de edad, y 181 pacientes con al menos 2 años de edad fueron aleatorizados en la parte II del estudio.
El criterio primario de eficacia del período aleatorizado de tratamiento (parte II) fue la proporción de respondedores en cada grupo que mostraron reducción del índice de brote de la enfermedad en el día 15 y no experimentaron un nuevo brote durante el resto del período de tratamiento de 16 semanas (definido como respuesta completa). La reducción del índice de brote de la enfermedad se definió como una evaluación global del médico (PGA) en la escala de actividad de la enfermedad < 2 ("enfermedad mínima o ausente") y niveles de PCR dentro de lo normal (≤ 10 mg/l) o una reducción ≥ 70 % respecto al valor basal. Un nuevo brote se definió como un valor de PGA ≥ 2 ("enfermedad leve, moderada o grave") y niveles de PCR ≥ 30 mg/l. Los criterios secundarios basados en los resultados de la semana 16 (final de la parte II) incluyeron la proporción de pacientes que alcanzaron PGA < 2, la proporción de pacientes con remisión serológica (definida como PCR ≤ 10 mg/l) y la proporción de pacientes con niveles normalizados de SAP (definida como SAP ≤ 10 mg/l).
Respecto al criterio primario de eficacia, canakinumab fue superior al placebo en los tres grupos de enfermedades. Canakinumab también demostró mayor eficacia que el placebo en los criterios secundarios de PGA < 2 y PCR ≤ 10 mg/l en los tres grupos. Una mayor proporción de pacientes normalizó los niveles de SAP (≤ 10 mg/l) en la semana 16 con tratamiento con canakinumab en comparación con placebo en los tres grupos, con una diferencia estadísticamente significativa observada en los pacientes con TRAPS.
Tabla 2. Eficacia en el estudio clave aleatorizado controlado con placebo de Fase III durante el período de tratamiento (parte II)
| Indicador |
Canakinumab, n/N (%) |
Placebo, n/N (%) |
p-nivel |
| Punto final primario (exacerbación) Número de pacientes con índice de exacerbación de la enfermedad detectado en el día 15 y que no experimentaron una nueva exacerbación durante el resto del período de tratamiento de 16 semanas |
|||
| FMF Síndrome HID/MKD Síndrome TRAP |
19/31 (61,29) 13/37 (35,14) 10/22 (45,45) |
2/32 (6,25) 2/35 (5,71) 2/24 (8,33) |
< 0,0001* 0,0020* 0,0050* |
| Punto final secundario (enfermedad y marcadores de inflamación) |
|||
| Evaluación global del médico < 2 FMF Síndrome HID/MKD Síndrome TRAP |
20/31 (64,52) 17/37 (45,95) 10/22 (45,45) |
3/32 (9,38) 2/35 (5,71) 1/24 (4,17) |
<0,0001** 0,0006** 0,0028** |
| Proteína C reactiva ≤ 10 mg/l FMF Síndrome HID/MKD Síndrome TRAP |
21/31 (67,74) 15/37 (40,54) 8/22 (36,36) |
2/32 (6,25) 2/35 (5,71) 2/24 (8,33) |
<0,0001** 0,0010** 0,0149** |
| Apolipoproteína sérica A ≤ 10 mg/l FMF Síndrome HID/MKD Síndrome TRAP |
8/31 (25,81) 5/37 (13,51) 6/22 (27,27) |
0/32 (0,00) 1/35 (2,86) 0/24 (0,00) |
0,0286 0,0778 0,0235* |
| n – número de pacientes respondedores; N – número de pacientes evaluados. *Indica significación estadística (unilateral) al nivel de 0,025 basado en la prueba exacta de Fisher. **Indica significación estadística (unilateral) al nivel de 0,025 basado en un modelo de regresión logística con el grupo de tratamiento y la PGA basal, PCR o ASA respectivamente como variables explicativas para cada grupo. |
|||
Titulación de la dosis
En la parte II del estudio, los pacientes que recibían canakinumab y que presentaban actividad persistente de la enfermedad recibieron una dosis adicional de 150 mg (o 2 mg/kg para pacientes con peso corporal ≤ 40 kg) durante el primer mes. Esta dosis adicional podía administrarse ya a los 7 días tras la primera dosis del tratamiento. Todos los pacientes con ajuste de dosis permanecieron en el grupo de dosis aumentada de 300 mg (o 4 mg/kg para pacientes con peso corporal ≤ 40 kg) cada 4 semanas.
Durante el análisis investigacional del punto final primario, se observó que en los pacientes con respuesta inadecuada tras la primera dosis, el aumento de la dosis durante el primer mes hasta 300 mg (o 4 mg/kg) cada 4 semanas mejoró adicionalmente el control de la exacerbación, la reducción de la actividad de la enfermedad y la normalización de los niveles de PCR y SAP.
Pacientes pediátricos
Dos pacientes no aleatorizados con síndrome HID/MKD de edades comprendidas entre > 28 días y < 2 años fueron incluidos en el estudio y recibieron canakinumab. Un paciente logró la resolución del índice de exacerbación hasta el día 15 tras recibir una dosis única de canakinumab de 2 mg/kg, pero interrumpió el tratamiento tras esa primera dosis debido a reacciones adversas graves (pancitopenia e insuficiencia hepática). Antes de la inclusión en el estudio, este paciente había referido antecedentes de púrpura trombocitopénica inmune y un estado clínico activo con alteraciones de la función hepática. El segundo paciente recibió una dosis inicial de canakinumab de 2 mg/kg y una dosis adicional de 2 mg/kg en la semana 3, y en la semana 5 recibió un ajuste de dosis hasta 4 mg/kg, que se administró cada 4 semanas hasta el final de la parte II del estudio. La resolución de la exacerbación de la enfermedad se logró antes de la semana 5, y el paciente no presentó nuevas exacerbaciones hasta el final de la parte II del estudio (semana 16).
Enfermedad de Still (enfermedad de Still del adulto (AOSD) y artritis idiopática juvenil sistémica (SJIA))
Artritis idiopática juvenil sistémica
La eficacia de Ilaris en el tratamiento de la artritis idiopática juvenil sistémica activa fue evaluada en dos estudios principales (G2305 y G2301). Los pacientes incluidos en los estudios tenían edades comprendidas entre 2 y 20 años (edad media de 8,5 años y duración media de la enfermedad de 3,5 años al inicio del estudio) y presentaban enfermedad activa definida por la presencia de ≥ 2 articulaciones con artritis activa, fiebre y aumento de la PCR.
Estudio G2305
G2305 fue un estudio aleatorizado, doble ciego, controlado con placebo, de 4 semanas de duración. En este estudio se evaluó la eficacia a corto plazo de Ilaris en 84 pacientes, aleatorizados para recibir una única dosis de 4 mg/kg (hasta un máximo de 300 mg) de Ilaris o placebo. El objetivo principal fue determinar la proporción de pacientes que alcanzaron una mejora mínima del 30 % según los criterios pediátricos de la American College of Rheumatology (ACR). Estos criterios fueron adaptados para permitir la inclusión de pacientes sin fiebre. El tratamiento con Ilaris mejoró todos los parámetros ACR en comparación con placebo en los días 15 y 29 (tabla 3).
Tabla 3. Parámetros pediátricos ACR y estado de la enfermedad en los días 15 y 29
| Indicador |
Día 15 |
Día 29 |
||
| Ilaris N=43 |
Placebo N=41 |
Ilaris N=43 |
Placebo N=41 |
|
| ACR30 |
84 % |
10 % |
81 % |
10 % |
| ACR50 |
67 % |
5 % |
79 % |
5 % |
| ACR70 |
61 % |
2 % |
67 % |
2 % |
| ACR90 |
42 % |
0 % |
47 % |
2 % |
| ACR100 |
33 % |
0 % |
33 % |
2 % |
| Enfermedad inactiva |
33 % |
0 % |
30 % |
0 % |
| La diferencia en el tratamiento para todos los indicadores ACR fue significativa (p ≤ 0,0001) |
||||
Los resultados de los criterios adaptados pediátricos ACR, que incluían componentes sistémicos y artríticos, fueron coherentes con los resultados generales de los criterios ACR. Al día 15, el cambio promedio desde el valor basal en el número de articulaciones con artritis activa y rango de movimiento limitado fue de −67 % y −73 %, respectivamente, para Ilaris (N = 43), en comparación con una mediana de cambio del 0 % y 0 % en el grupo placebo (N = 41). El cambio promedio en la escala de dolor del paciente (escala visual analógica de 0–100 mm) al día 15 fue de −50,0 mm para Ilaris (N = 43) frente a +4,5 mm para placebo (N = 25). El cambio promedio en la puntuación del dolor del paciente fue coherente al día 29.
Estudio G2301
G2301 fue un estudio aleatorizado, doble ciego, controlado con placebo, para evaluar la prevención de brotes con el tratamiento con Ilaris. El estudio constó de dos partes con dos puntos finales primarios independientes (reducción exitosa de corticosteroides y tiempo hasta la inflamación). En la parte I (abierta), se incluyeron 177 pacientes que recibieron 4 mg/kg (hasta 300 mg) de Ilaris administrado cada 4 semanas durante un período de hasta 32 semanas. Los pacientes en la parte II (doble ciego) recibieron Ilaris 4 mg/kg o placebo cada 4 semanas hasta la observación de 37 brotes.
Reducción de la dosis de corticosteroides
De los 128 pacientes que tomaban corticosteroides y participaron en la parte I del estudio, 92 intentaron reducir la dosis de corticosteroides. Cincuenta y siete (62 %) lograron reducir significativamente la dosis de corticosteroides, y 42 (46 %) lograron suspender completamente su uso.
Tiempo hasta el primer brote
En los pacientes que recibieron Ilaris en la parte II del estudio, se observó una reducción del 64 % en el riesgo de brote de la enfermedad en comparación con el grupo placebo (razón de riesgos 0,36; IC del 95 %: 0,17–0,75; p = 0,0032). En 63 de los 100 pacientes que participaron en la parte II del estudio en el grupo placebo o canakinumab, no se observó brote de la enfermedad durante el período de seguimiento (hasta 80 semanas como máximo).
Resultados de los estudios G2305 y G2301 relacionados con la salud y la calidad de vida
Durante el tratamiento con Ilaris, se observó una mejora clínicamente significativa en la función física y la calidad de vida de los pacientes. Durante el estudio G2305, según la encuesta de evaluación del estado de salud infantil, la mejora fue de 0,69 en el grupo Ilaris en comparación con el grupo placebo, lo que supera en 3,6 veces la diferencia mínima clínicamente significativa de 0,19 (p = 0,0002). La mejora promedio en comparación con el valor basal al final de la segunda parte del estudio G2301 fue de 0,88 (79 %). Se observaron mejoras estadísticamente significativas en los índices de la encuesta de evaluación del estado de salud infantil PF50 en el grupo Ilaris en comparación con el grupo placebo en el estudio G2305 (estado físico p = 0,0012; bienestar psicosocial p = 0,0017).
Análisis combinado de eficacia
Se combinaron los datos de las primeras 12 semanas de tratamiento con Ilaris procedentes de los estudios G2305, G2301 y un estudio ampliado para evaluar la eficacia. Estos datos indican mejoras similares respecto al valor basal en los criterios pediátricos adaptados ACR y sus componentes ya a las 12 semanas, en comparación con lo observado en el estudio controlado con placebo (G2305). Al cabo de 12 semanas, los criterios pediátricos adaptados ACR30, 50, 70, 90 y 100 fueron del 70 %, 69 %, 61 %, 49 % y 30 %, respectivamente, mientras que el 28 % de los pacientes presentaban enfermedad inactiva (N = 178).
Aunque los datos son limitados, los estudios clínicos indican que los pacientes que no responden al tratamiento con tocilizumab o anakinra pueden responder al tratamiento con canakinumab.
Estudio G2306
El estudio G2306 fue un estudio abierto para evaluar el mantenimiento de la respuesta al reducir la dosis de canakinumab (2 mg/kg cada 4 semanas) o alargar el intervalo (4 mg/kg cada 8 semanas) en pacientes con artritis idiopática juvenil sistémica que recibían canakinumab 4 mg/kg cada 4 semanas. Setenta y cinco pacientes de 2 a 22 años de edad que mantuvieron un estado inactivo de la enfermedad durante al menos 6 meses consecutivos (remisión clínica) con monoterapia de canakinumab, incluyendo pacientes que lograron mantener el estado inactivo tras suspender el uso concomitante de corticosteroides y/o metotrexato durante al menos 4 semanas, fueron aleatorizados para recibir canakinumab 2 mg/kg cada 4 semanas (N = 38) o canakinumab 4 mg/kg cada 8 semanas (N = 37). Tras 24 semanas, el 71 % (27/38) de los pacientes que recibieron la dosis reducida (2 mg/kg cada 4 semanas) y el 84 % (31/37) de los pacientes con intervalo de dosificación alargado (4 mg/kg cada 8 semanas) lograron mantener el estado inactivo de la enfermedad durante 6 meses. De los pacientes que estaban en remisión clínica y continuaron con una reducción adicional de la dosis (1 mg/kg cada 4 semanas) o alargamiento del intervalo de dosificación (4 mg/kg cada 12 semanas), el 93 % (26/28) y el 91 % (30/33), respectivamente, lograron mantener el estado inactivo de la enfermedad durante 6 meses. A los pacientes que mantuvieron un estado inactivo de la enfermedad durante 6 meses adicionales con esta dosis mínima se les permitió suspender el tratamiento con canakinumab. En total, el 33 % (25/75) de los pacientes aleatorizados para reducir la dosis o alargar el intervalo de dosificación lograron suspender el tratamiento con canakinumab y mantener el estado inactivo de la enfermedad durante 6 meses. La tasa de eventos adversos en ambos grupos de tratamiento fue similar a la observada en pacientes que recibieron canakinumab 4 mg/kg cada 4 semanas.
Enfermedad de Still del adulto (AOSD)
La eficacia del uso de canakinumab a una dosis de 4 mg/kg (máximo de 300 mg), administrado cada 4 semanas a pacientes con AOSD, en un estudio aleatorizado, doble ciego, controlado con placebo con 36 pacientes (de 22 a 70 años) fue similar a la observada en pacientes con SJIA. En el estudio GDE01T, una mayor proporción de pacientes (12/18, 66,7 %) en el grupo que recibió canakinumab, en comparación con el grupo placebo (7/17, 41,2 %), mostró una mejora respecto al valor basal en la actividad de la enfermedad medida por el DAS28-ESR > 1,2 en la semana 12, aunque no alcanzó significación estadística (razón de odds 2,86, diferencia en el tratamiento [%] 25,49 [IC del 95 %: 9,43, 55,80]). A la semana 4, 7 de 18 pacientes (38,9 %) que recibieron canakinumab ya habían alcanzado remisión según el DAS28-ESR, frente a 2 de 17 pacientes (11,8 %) que recibieron placebo.
Estos datos son coherentes con los resultados del análisis combinado de eficacia en 418 pacientes con SJIA, que mostró que la eficacia de canakinumab en el subgrupo de pacientes con SJIA de 16 a < 20 años (n = 34) fue comparable con la observada en pacientes menores de 16 años (n = 384).
Artritis gotosa
La eficacia de Ilaris para el tratamiento de los brotes agudos de artritis gotosa se demostró en dos estudios multicéntricos, aleatorizados, doble ciego, controlados activamente, en pacientes con episodios frecuentes de artritis gotosa (3 o más brotes en los últimos 12 meses) y con imposibilidad de usar AINE o colchicina (debido a contraindicaciones, intolerancia o falta de eficacia). Los estudios duraron 12 semanas con una extensión doble ciego adicional de 12 semanas. En total, 225 pacientes recibieron Ilaris subcutáneamente a una dosis de 150 mg y 229 pacientes recibieron triamcinolona acetonida (TA) intramuscular a una dosis de 40 mg al inicio del estudio y tras la recurrencia de un brote. El número medio de brotes de artritis gotosa en los últimos 12 meses fue de 6,5. Más del 85 % de los pacientes tenían enfermedades concomitantes, incluyendo hipertensión arterial (60 %), diabetes mellitus (15 %), enfermedad isquémica del corazón (12 %) y enfermedad renal crónica grado ≥ 3 (25 %). Aproximadamente un tercio de los pacientes incluidos en el estudio (76 [33,8 %] en el grupo Ilaris y 84 [36,7 %] en el grupo triamcinolona) no podían usar AINE ni colchicina (intolerancia, contraindicaciones o falta de respuesta). La terapia concomitante para la reducción de uratos (ULT) se utilizó en el 42 % de los pacientes al inicio del estudio.
Los puntos finales primarios combinados fueron: (I) intensidad del dolor en la artritis gotosa (según la escala visual analógica, VAS) a las 72 horas tras la administración de la dosis y (II) tiempo hasta el primer nuevo brote de artritis gotosa.
En la población general del estudio, la intensidad del dolor fue estadísticamente significativamente menor con Ilaris 150 mg en comparación con triamcinolona acetonida a las 72 horas. Ilaris también reduce el riesgo de brotes posteriores (véase la tabla 4).
Los resultados de eficacia en el subgrupo de pacientes que no pueden usar AINE ni colchicina, y aquellos que usaron ULT, no respondieron a ULT o tenían contraindicaciones para ULT (N = 101), fueron coherentes con el estudio en la población general, con diferencias estadísticamente significativas en comparación con triamcinolona acetonida respecto a la intensidad del dolor a las 72 horas (−10,2 mm, p = 0,0208) y reducción del riesgo de brotes posteriores (razón de riesgos 0,39, p = 0,0047 en la semana 24).
Los resultados de eficacia para el subgrupo reducido, limitado a pacientes que usaron ULT (N = 62), se presentan en la tabla 4. El tratamiento con Ilaris favoreció la reducción del dolor y el riesgo de brotes posteriores en pacientes que reciben ULT y que no pueden usar AINE ni colchicina, aunque la diferencia en el tratamiento en comparación con triamcinolona acetonida fue menos pronunciada que en la población general del estudio.
Tabla 4. Eficacia en la población general del estudio y en el subgrupo de pacientes que reciben ULT y no pueden usar AINE o colchicina
| Punto final de eficacia |
Población total del estudio N = 454 |
Pacientes que no pueden usar AINE ni colchicina y que reciben ULT N = 62 |
| Tratamiento de los ataques de artritis gotosa (intensidad del dolor en la escala VAS a las 72 horas) |
||
| Diferencia media estimada mediante el método de mínimos cuadrados para el acetonido de triamcinolona IC p-valor, unilateral |
−10,7 (−15,4; −6,0) p < 0,0001* |
−3,8 (−16,7; 9,1) p = 0,2798 |
| Riesgo de reducción de futuros ataques de artritis gotosa evaluado según el tiempo hasta la primera exacerbación (24 semanas) |
||
| Relación de riesgos para el acetonido de triamcinolona IC p-valor, unilateral |
0,44 (0,32; 0,60) p < 0,0001* |
0,71 (0,29; 1,77) p = 0,2337 |
| *Indica un nivel de significación p ≤ 0,025. |
||
Los resultados del estudio de seguridad mostraron un mayor número de eventos adversos tras la administración de canakinumab en comparación con triamcinolona acetonida: 66 % frente a 53 % de pacientes con cualquier evento adverso, y 20 % frente a 10 % de pacientes con casos de infección durante 24 semanas.
Pacientes de edad avanzada
En general, la eficacia, seguridad y perfil de tolerabilidad de Ilaris en pacientes de edad avanzada (≥ 65 años) fueron comparables a los observados en pacientes menores de 65 años.
Pacientes en tratamiento para la reducción de uratos (ULT)
En estudios clínicos, Ilaris se administró de forma segura junto con ULT. En la población general del estudio, los pacientes en tratamiento con ULT mostraron una reducción menos pronunciada del dolor y una disminución del riesgo de futuros brotes de artritis gotosa en comparación con los pacientes que no recibieron ULT.
Inmunogenicidad
No se observaron reacciones anafilácticas en pacientes que recibieron Ilaris.
Se detectaron anticuerpos frente al medicamento Ilaris en aproximadamente el 1,5 %, 3 % y 2 % de los pacientes que recibieron Ilaris para el tratamiento de los síndromes periódicos asociados a criopirina, artritis idiopática juvenil sistémica (SJIA) y artritis gotosa, respectivamente.
No se detectaron anticuerpos frente a canakinumab en pacientes con síndrome TRAP, síndrome HID/MKD y FMF que recibieron dosis de 150 mg y 300 mg durante 16 semanas de tratamiento.
Población pediátrica
El solicitante ha completado cuatro planes pediátricos de investigación sobre canakinumab (para el síndrome CAP, SJIA, FMF – síndrome HID/MKD y síndrome TRAP, respectivamente). Esta información del medicamento se ha actualizado para incluir los resultados de los estudios sobre el uso de canakinumab en la población pediátrica.
La Agencia Europea de Medicamentos ha eximido la obligación de presentar los resultados de estudios de Ilaris en todas las subcategorías de la población pediátrica con artritis gotosa.
Farmacocinética.
Síndromes periódicos asociados a criopirina (CAPS)
Absorción
La concentración máxima en suero de canakinumab (Cmax) se observó aproximadamente a los 7 días tras una administración subcutánea única de 150 mg en adultos con CAPS. La semivida media fue de 26 días. Los valores medios de Cmax y AUCinf tras una dosis subcutánea única de 150 mg en un paciente adulto típico con CAPS (70 kg) fueron de 15,9 µg/ml y 708 µg*d/ml, respectivamente. La biodisponibilidad absoluta tras la administración subcutánea de canakinumab se estima en un 66 %. Los parámetros de exposición (por ejemplo, AUC y Cmax) aumentaron proporcionalmente con la dosis en un rango de dosis de 0,30 a 10,0 mg/kg administradas como infusión intravenosa, o de 150 a 600 mg como inyección subcutánea. Los valores previstos de exposición en estado de equilibrio (Cmin,ss, Cmax,ss, AUC,ss,8w) tras la administración subcutánea de 150 mg (o 2 mg/kg) cada 8 semanas fueron ligeramente superiores en pacientes con un peso corporal de 40–70 kg (6,6 µg/ml, 24,3 µg/ml, 767 µg*d/ml) en comparación con pacientes con un peso corporal < 40 kg (4,0 µg/ml, 19,9 µg/ml, 566 µg*d/ml) y > 70 kg (4,6 µg/ml, 17,8 µg/ml, 545 µg*d/ml). El coeficiente de acumulación previsto fue de 1,3 tras 6 meses de administración subcutánea de 150 mg de canakinumab cada 8 semanas.
Disposición
Canakinumab se une a IL-1 beta en suero. El volumen de distribución (Vss) de canakinumab varía según el peso corporal. Se estima en 6,2 litros en pacientes con síndromes periódicos asociados a criopirina con un peso corporal de 70 kg.
Eliminación
El aclaramiento aparente (CL/F) de canakinumab aumenta con el peso corporal. Se estima en 0,17 l/día en pacientes con síndromes periódicos asociados a criopirina con un peso corporal de 70 kg y en 0,11 l/día en pacientes con artritis idiopática juvenil sistémica con un peso corporal de 33 kg.
No se observaron signos de aclaramiento acelerado ni cambios dependientes del tiempo en las propiedades farmacocinéticas de canakinumab tras administraciones repetidas. Tras la corrección por peso corporal, no se observaron diferencias farmacocinéticas según el sexo o la edad del paciente.
Síndrome TRAP, síndrome HID/MKD y FMF
La biodisponibilidad en pacientes con síndrome TRAP, síndrome HID/MKD y FMF no se determinó por separado. El aclaramiento aparente (CL/F) en la población con síndrome TRAP, síndrome HID/MKD y FMF con un peso corporal de 55 kg (0,14 l/día) fue comparable al de la población con síndrome CAP con un peso corporal de 70 kg (0,17 l/día). El volumen aparente de distribución (V/F) fue de 4,96 l con un peso corporal de 55 kg.
Tras la administración subcutánea repetida de 150 mg cada 4 semanas, la concentración mínima de canakinumab en la semana 16 (Cmin) se estimó en 15,4 ± 6,6 µg/ml. La AUCtau estimada en estado estable fue de 636,7 ± 260,2 µg*d/ml.
Enfermedad de Still (artritis idiopática juvenil sistémica (SJIA) y enfermedad de Still del adulto (AOSD))
La biodisponibilidad en pacientes con artritis idiopática juvenil sistémica no se determinó por separado. El aclaramiento aparente por kilogramo de peso corporal (CL/F por 1 kg) se comparó entre grupos de pacientes con artritis idiopática juvenil sistémica y síndromes periódicos asociados a criopirina (0,004 l/día/kg). El volumen aparente de distribución por kilogramo de peso corporal (V/F por kg) fue de 0,14 l/kg.
Tras la administración repetida de dosis de 4 mg/kg cada 4 semanas, el coeficiente de acumulación de canakinumab fue 1,6 veces mayor en pacientes con artritis idiopática juvenil sistémica. Se alcanzó el estado estable a los 110 días. Los valores medios totales previstos (± DE) de Cmin,ss, Cmax,ss y AUC,ss4w fueron 14,7 ± 8,8 µg/ml, 36,5 ± 14,9 µg/ml y 696,1 ± 326,5 µg*día/ml, respectivamente.
Según grupos de edad, la AUCss4w fue de 692, 615, 707 y 742 µg*día/ml en pacientes de 2–3, 4–5, 6–11 y 12–19 años, respectivamente. Tras estratificación por peso corporal, se observó una mediana de exposición más baja (30–40 %) de Cmin,ss (11,4 frente a 19 µg/ml) y AUCss (594 frente a 880 µg*día/ml) en la categoría de pacientes con menor peso corporal (≤ 40 kg) en comparación con pacientes con mayor peso corporal (> 40 kg).
Basándose en el análisis de modelado farmacocinético poblacional, la farmacocinética de canakinumab en pacientes jóvenes adultos con SJIA de 16 a 20 años fue similar a la de pacientes menores de 16 años. La exposición prevista en estado estable con una dosis de 4 mg/kg (máximo 300 mg) en pacientes mayores de 20 años fue comparable a la de pacientes con SJIA menores de 20 años.
Pacientes con artritis gotosa
La biodisponibilidad en pacientes con artritis gotosa no se determinó. El aclaramiento aparente por kilogramo de peso corporal (CL/F por 1 kg) se comparó entre grupos de pacientes con artritis gotosa y CAPS (0,004 l/día/kg). La exposición media en un paciente típico con artritis gotosa (93 kg) tras una dosis subcutánea única de 150 mg (Cmax: 10,8 µg/ml y AUCinf: 495 µg*d/ml) fue menor que en pacientes típicos con CAPS con un peso corporal de 70 kg (15,9 µg/ml y 708 µg*d/ml). Esto concuerda con el aumento observado en CL/F en función del peso corporal.
El coeficiente de acumulación previsto fue 1,1 veces mayor tras la administración subcutánea de canakinumab a una dosis de 150 mg cada 12 semanas.
Niños
La concentración máxima de canakinumab se alcanzó entre 2 y 7 días tras la administración subcutánea única de canakinumab a una dosis de 150 mg o 2 mg/kg en pacientes pediátricos a partir de 4 años. El período de semidesintegración osciló entre 22,9 y 25,7 días, similar al de los adultos. Según el análisis de modelado farmacocinético, la farmacocinética de canakinumab en niños de 2 a 4 años fue análoga a la de pacientes mayores de 4 años.
Se determinó que, tras la administración subcutánea, el grado de absorción disminuye con la edad y se acelera en pacientes jóvenes. En consecuencia, el Tmax fue más corto (3,6 días) en pacientes jóvenes con artritis idiopática juvenil sistémica (2–3 años) en comparación con pacientes mayores con artritis idiopática juvenil sistémica (12–19 años; Tmax: 6 días). No se detectó ningún efecto negativo sobre la biodisponibilidad (AUCss).
Un análisis farmacocinético adicional mostró que la farmacocinética de canakinumab en 6 pacientes menores de 2 años con síndromes periódicos asociados a criopirina fue similar a la de niños de 2 a 4 años. El modelado farmacocinético poblacional indica que los niveles previstos de exposición tras una dosis de 2 mg/kg fueron comparables en pacientes pediátricos con síndromes periódicos asociados a criopirina, aunque un 40 % menores en pacientes con un peso corporal muy bajo, por ejemplo 10 kg, en comparación con pacientes adultos (dosis de 150 mg/kg). Esto concuerda con los niveles más altos de exposición en grupos de pacientes con síndromes periódicos asociados a criopirina con mayor peso corporal.
La farmacocinética es la misma en niños con síndromes periódicos asociados a criopirina, síndrome TRAP, síndrome HID/MKD y FMF y artritis idiopática juvenil sistémica.
Pacientes de edad avanzada
No se detectaron cambios en los parámetros farmacocinéticos basados en el aclaramiento o el volumen de distribución en pacientes de edad avanzada en comparación con adultos menores de 65 años.
Datos preclínicos de seguridad
Los datos preclínicos no mostraron peligros específicos para el ser humano basados en estudios de reactividad cruzada, administración repetida de dosis, inmunotoxicidad, toxicidad reproductiva y juvenil, realizados con canakinumab o con anticuerpos murinos anti-IL-1 beta murinos.
Dado que canakinumab se une al IL-1 beta de animales (C. jacchus) y humano con una afinidad similar, la seguridad de canakinumab se estudió en animales. No se observaron efectos adversos tras la administración del fármaco dos veces por semana durante 26 semanas ni en estudios de toxicidad del desarrollo embriofetal en animales gestantes. Las concentraciones en plasma bien toleradas en animales excedieron al menos 42 veces (Cmax) y 78 veces (CAVG) las concentraciones en plasma en pacientes pediátricos con CAPS (peso corporal 10 kg) que recibieron dosis clínicas de canakinumab hasta 8 mg/kg subcutáneamente cada 8 semanas. Además, no se detectaron anticuerpos frente a canakinumab en estos estudios. No se demostró reactividad cruzada tisular no específica tras la aplicación de canakinumab en tejidos humanos sanos.
No se realizaron estudios formales de carcinogenicidad con canakinumab.
En un estudio de desarrollo embriofetal en animales, canakinumab no mostró efectos tóxicos sobre la madre, ni embriotóxicos ni teratogénicos cuando se administró durante la organogénesis.
No se observaron efectos adversos con anticuerpos murinos anti-IL-1 beta murinos en una serie de estudios reproductivos y en estudios con ratones juveniles. Los anticuerpos anti-IL-1 beta murinos no mostraron efectos adversos sobre el feto ni sobre el crecimiento del recién nacido cuando se administraron a la madre en las últimas etapas del embarazo, durante el parto y la lactancia. Las altas dosis utilizadas en estos estudios fueron las máximas eficaces en cuanto a la supresión de la actividad de IL-1 beta.
Los estudios inmunotoxicológicos en ratones con anticuerpos murinos anti-IL-1 beta murinos mostraron que la neutralización de IL-1 beta no tiene ningún efecto sobre los parámetros inmunológicos ni causa alteraciones en la función inmunitaria en ratones.
Características clínicas.
Indicaciones.
Síndromes periódicos de fiebre
Ilaris está indicado para el tratamiento de los siguientes síndromes periódicos autoinflamatorios de fiebre en adultos, adolescentes y niños a partir de 2 años de edad.
Síndromes periódicos asociados a criopirina
Tratamiento de los síndromes periódicos asociados a criopirina en adultos, adolescentes y niños a partir de 2 años de edad con un peso corporal igual o superior a 7,5 kg, incluyendo:
- Síndrome de Muckle-Wells;
- Enfermedad inflamatoria multisistémica neonatal/síndrome neurológico cutáneo articular crónico infantil;
- Formas graves del síndrome autoinflamatorio familiar inducido por el frío/sarpullido familiar inducido por el frío con síntomas no característicos del sarpullido inducido por el frío.
Síndrome periódico asociado al receptor del factor de necrosis tumoral (TRAPS).
Síndrome de hiperinmunoglobulinemia D (HID)/deficiencia de mevalonato quinasa (MKD).
Fiebre mediterránea familiar (FMF).
Debe utilizarse en combinación con colchicina cuando sea necesario.
Ilaris también está indicado para el tratamiento de las siguientes enfermedades:
Enfermedad de Still
Ilaris está indicado para el tratamiento de la enfermedad de Still activa, incluyendo la enfermedad de Still del adulto (AOSD) y la artritis idiopática juvenil sistémica (AIJS) en pacientes a partir de 2 años de edad que hayan presentado una respuesta inadecuada al tratamiento previo con antiinflamatorios no esteroideos (AINE) y corticosteroides sistémicos. Ilaris puede utilizarse como monoterapia o en combinación con metotrexato.
Artritis gotosa
Tratamiento sintomático de pacientes adultos con artritis gotosa frecuente (no menos de 3 ataques durante los últimos 12 meses) cuando los antiinflamatorios no esteroideos (AINE) y la colchicina están contraindicados, no son tolerados o no proporcionan un efecto adecuado, y cuando la administración de cursos repetidos de tratamiento con corticosteroides no es aceptable.
Contraindicaciones.
Hipersensibilidad al principio activo o a cualquiera de los excipientes. Infecciones activas y graves.
Interacción con otros medicamentos y otras formas de interacción.
Las interacciones de canaquinumab con otros medicamentos no han sido evaluadas en estudios oficiales.
Se ha observado un aumento en la frecuencia de infecciones graves cuando se administra otro inhibidor de IL-1 en combinación con inhibidores del factor de necrosis tumoral (FNT). No se recomienda el uso de canaquinumab junto con inhibidores del FNT, ya que esto incrementa el riesgo de infecciones graves.
La actividad de las enzimas hepáticas CYP450 puede estar suprimida por citocinas que promueven la inflamación crónica, como la interleucina-1 beta (IL-1 beta). Por lo tanto, la actividad del CYP450 puede modificarse durante una terapia potente inhibidora de citocinas, como la administración de canaquinumab. Esto tiene relevancia clínica para los sustratos del CYP450 con un índice terapéutico estrecho, cuya dosis se ajusta individualmente. Al iniciar el tratamiento con canaquinumab junto con este tipo de medicamento, se recomienda realizar un monitoreo terapéutico del efecto o de la concentración del principio activo y ajustar la dosis si es necesario.
No existen datos sobre el efecto de las vacunas vivas ni sobre la transmisión secundaria de infecciones derivadas de vacunas vivas en pacientes que reciben canaquinumab. Por lo tanto, no se deben administrar vacunas vivas simultáneamente con Ilaris, salvo que los beneficios superen claramente los riesgos. Si se planea la vacunación con vacunas vivas después del inicio del tratamiento con canaquinumab, se recomienda hacer una pausa de al menos 3 meses tras la última inyección de canaquinumab antes de la siguiente inyección.
Los resultados de un estudio realizado con voluntarios adultos sanos mostraron que una dosis única de 300 mg de Ilaris no afecta la inducción ni la conservación de la respuesta de anticuerpos tras la vacunación contra la gripe o con vacuna contra meningococo basada en proteína glicosilada.
Los resultados de un estudio abierto de 56 semanas en pacientes con síndromes periódicos asociados a criopirina menores de 4 años mostraron que todos los pacientes que recibieron vacunas inactivadas, según el calendario habitual de vacunación infantil, desarrollaron niveles protectores de anticuerpos.
Características de uso.
Trazabilidad
Para mejorar la trazabilidad de los medicamentos biológicos, se debe registrar claramente el nombre y el número de lote del producto administrado.
Infecciones
El uso de canakinumab se ha asociado con un aumento en la frecuencia de infecciones graves. Por tanto, los pacientes deben vigilarse cuidadosamente en busca de signos y síntomas de infección durante y después del tratamiento con canakinumab. Los médicos deben tener precaución al administrar canakinumab a pacientes con infecciones activas, antecedentes de infecciones recurrentes o condiciones que puedan predisponer a infecciones.
Tratamiento de los síndromes periódicos asociados a criopirina (CAP), síndrome TRAP, síndrome HID/MKD, FMF y enfermedad de Still (SJIA y AOSD)
No se debe administrar canakinumab durante una infección activa que requiera intervención médica.
Tratamiento de la artritis gotosa
No se debe administrar canakinumab durante una infección activa.
No se recomienda el uso concomitante del medicamento Ilaris con inhibidores del factor de necrosis tumoral (FNT), ya que esto aumenta el riesgo de infecciones graves (ver sección «Interacción con otros medicamentos y otras formas de interacción»).
Se han notificado casos aislados de infecciones inusuales u oportunistas (incluyendo aspergilosis, infecciones micobacterianas atípicas y herpes zóster) durante el tratamiento con canakinumab. Sin embargo, no puede descartarse una relación causal entre canakinumab y estos eventos.
Detección de tuberculosis
Aproximadamente el 12 % de los pacientes con síndromes periódicos asociados a criopirina que recibieron canakinumab en estudios clínicos tuvieron un resultado positivo en la prueba cutánea de tuberculina (PPD), sin evidencia clínica de infección tuberculosa latente o activa.
No se conoce si el uso de inhibidores de la interleucina-1 (IL-1), como canakinumab, incrementa el riesgo de reactivación de la tuberculosis. Antes de iniciar la terapia, todos los pacientes deben evaluarse para detectar tuberculosis activa o latente. El médico debe realizar una historia clínica detallada. A todos los pacientes (pueden aplicarse recomendaciones locales) se les deben realizar pruebas de cribado adecuadas (por ejemplo, prueba cutánea de tuberculina, prueba de liberación de interferón gamma o radiografía de tórax). Los pacientes deben vigilarse cuidadosamente durante y después del tratamiento con canakinumab en busca de signos de tuberculosis. El paciente debe saber que, si durante la terapia con canakinumab aparecen síntomas sugestivos de tuberculosis (por ejemplo, tos persistente, pérdida de peso, fiebre subfebril), debe consultar inmediatamente a su médico. Si la prueba de Mantoux es positiva, especialmente en pacientes con alto riesgo, se debe considerar el uso de métodos alternativos de cribado para infección tuberculosa.
Neutropenia y leucopenia
Se han observado neutropenia (recuento absoluto de neutrófilos [RAN] < 1,5 × 10⁹/l) y leucopenia con el uso de medicamentos que inhiben la IL-1, incluyendo canakinumab. No se debe iniciar el tratamiento con canakinumab en pacientes con neutropenia o leucopenia. Se recomienda evaluar el recuento de glóbulos blancos, incluyendo el número de neutrófilos, antes del inicio del tratamiento y a los 1 y 2 meses después del mismo. En pacientes crónicos o en aquellos que requieran tratamiento repetido, también se recomienda evaluar periódicamente el recuento de glóbulos blancos durante el tratamiento. Si un paciente entra en un estado de neutropenia o leucopenia, se debe vigilar estrechamente el recuento de glóbulos blancos y considerar la necesidad de interrumpir el tratamiento.
Neoplasias malignas
Se han notificado neoplasias malignas en pacientes que recibieron canakinumab. El riesgo de desarrollar tumores malignos con el uso de anti-IL-1 no está claro.
Reacciones de hipersensibilidad
Se han notificado casos que sugieren reacciones de hipersensibilidad con el uso de canakinumab. La mayoría de estos casos fueron de gravedad leve. Durante el desarrollo clínico de Ilaris en más de 2600 pacientes, no se observaron reacciones anafilactoides ni anafilácticas. Sin embargo, no puede descartarse el riesgo de reacciones graves de hipersensibilidad, que no son infrecuentes con proteínas inyectables.
Función hepática
Función hepática
En ensayos clínicos se han notificado casos breves y asintomáticos de aumento de las transaminasas séricas o de la bilirrubina.
Vacunación
No existen datos sobre el riesgo de transmisión secundaria de infección con vacunas vivas (atenuadas) en pacientes que reciben canakinumab. Por tanto, no se deben administrar vacunas vivas simultáneamente con canakinumab, excepto cuando los beneficios superen claramente los riesgos.
Antes de iniciar el tratamiento con canakinumab, se recomienda que adultos y niños reciban todas las vacunas necesarias, incluyendo la vacuna antineumocócica y la vacuna inactivada contra la gripe (ver sección «Interacción con otros medicamentos y otras formas de interacción»).
Mutación en el gen NLRP3 en pacientes con síndromes periódicos asociados a criopirina
La experiencia clínica en pacientes con síndromes periódicos asociados a criopirina sin mutación confirmada en el gen NLRP3 es limitada.
Síndrome de activación de macrófagos en pacientes con enfermedad de Still
El síndrome de activación de macrófagos es una condición grave que puede desarrollarse en pacientes con enfermedades reumáticas, especialmente en aquellos con enfermedad de Still. En caso de desarrollo o sospecha de este síndrome, la evaluación y el tratamiento deben iniciarse lo antes posible. Los médicos deben estar atentos a los signos de infección o empeoramiento de la enfermedad de Still, conocidos como desencadenantes del síndrome de activación de macrófagos. Los datos de estudios clínicos indican que canakinumab probablemente no aumenta el riesgo de este síndrome en pacientes con enfermedad de Still, aunque no permiten conclusiones definitivas.
Reacciones a medicamentos con eosinofilia y síntomas sistémicos (DRESS)
Rara vez, en pacientes que recibieron Ilaris, principalmente con artritis idiopática juvenil sistémica (SJIA), se han notificado reacciones a medicamentos con eosinofilia y síntomas sistémicos (DRESS). Los pacientes con DRESS pueden requerir hospitalización, ya que esta condición puede ser fatal. Si están presentes signos y síntomas de DRESS y no puede identificarse una etiología alternativa, no se debe volver a administrar Ilaris; se debe considerar un tratamiento alternativo.
Uso durante el embarazo o la lactancia.
Mujeres en edad fértil
Las mujeres deben utilizar métodos anticonceptivos eficaces durante el tratamiento con canakinumab y durante 3 meses después de la última dosis.
Embarazo
Los datos sobre el uso de Ilaris en mujeres embarazadas son limitados. Los estudios en animales no indican efectos adversos directos ni indirectos sobre la función reproductiva. El riesgo para el feto/la madre es desconocido. Por tanto, solo debe usarse el medicamento en mujeres embarazadas o que deseen quedar embarazadas tras una evaluación cuidadosa del beneficio y el riesgo potencial.
Los estudios en animales muestran que canakinumab atraviesa la placenta y se detecta en el organismo del feto. No existen datos en humanos, pero dado que canakinumab es una inmunoglobulina G (IgG1), se espera un paso transplacentario. El significado clínico de esto es desconocido. Sin embargo, no se recomienda la administración de vacunas vivas a recién nacidos expuestos a canakinumab in utero durante las 16 semanas posteriores a la última dosis de canakinumab administrada a la madre antes del parto. Las mujeres que recibieron canakinumab durante el embarazo deben informar al médico del recién nacido antes de cualquier vacunación del bebé.
Lactancia
No se sabe si canakinumab se excreta en la leche materna humana. La administración de Ilaris a mujeres que amamantan debe considerarse solo si el beneficio esperado para la madre supera cualquier riesgo potencial para el lactante.
Fertilidad
No se han realizado estudios sobre el posible efecto de Ilaris sobre la fertilidad humana.
Canakinumab no afectó los parámetros de fertilidad en machos de animales (C. jacchus). Los anticuerpos murinos anti-IL-1 beta no tuvieron efectos adversos sobre la fertilidad en machos ni hembras de ratón.
Capacidad para conducir vehículos o manejar maquinaria.
Ilaris tiene un efecto insignificante sobre la capacidad para conducir vehículos o manejar maquinaria. El tratamiento con Ilaris puede provocar mareo/vertigo o astenia (ver sección «Reacciones adversas»). Los pacientes que experimenten estos síntomas durante el tratamiento con Ilaris deben esperar a que desaparezcan antes de conducir o manejar maquinaria.
Vía de administración y dosis.
Síndromes periódicos asociados a criopirina (CAP), síndrome periódico asociado al receptor del factor de necrosis tumoral (TRAP), síndrome de hiperinmunoglobulinemia D (HID) / deficiencia de mevalonato quinasa (MKD), fiebre mediterránea familiar (FMF) y enfermedad de Still
El tratamiento debe iniciarse bajo prescripción y supervisión de un médico con experiencia en el diagnóstico y tratamiento de las afecciones correspondientes.
Tras una adecuada formación en la técnica de administración por inyección, los pacientes o sus cuidadores podrán autoinyectarse Ilaris, siempre que el médico considere adecuado y médicamente necesario.
Dosis iniciales recomendadas de Ilaris en adultos, adolescentes y niños a partir de 2 años con síndromes periódicos asociados a criopirina (CAP):
Adultos y niños a partir de 4 años:
- 150 mg para pacientes con peso corporal > 40 kg;
- 2 mg/kg para pacientes con peso corporal ≥ 15 kg y ≤ 40 kg;
- 4 mg/kg para pacientes con peso corporal ≥ 7,5 kg y < 15 kg.
Niños de 2 a 4 años de edad:
- 4 mg/kg para pacientes con peso corporal ≥ 7,5 kg.
Estas dosis deben administrarse cada ocho semanas como dosis única mediante inyección subcutánea.
Si no se logra un efecto clínico satisfactorio (desaparición del exantema y otros síntomas sistémicos) con la dosis inicial de 150 mg o 2 mg/kg dentro de los 7 días posteriores al inicio del tratamiento, puede administrarse una segunda dosis de Ilaris de 150 mg o 2 mg/kg. Una vez alcanzado el efecto clínico, debe mantenerse un régimen de dosificación intensificada de 300 mg o 4 mg/kg cada 8 semanas. Si no se logra un efecto clínico satisfactorio dentro de los 7 días tras este aumento de dosis, puede administrarse una tercera dosis de Ilaris de 300 mg o 4 mg/kg. Una vez alcanzado el efecto clínico completo, debe mantenerse un régimen de dosificación intensificada de 600 mg o 8 mg/kg cada 8 semanas, según evaluación clínica individual.
Si no se logra un efecto clínico satisfactorio con la dosis inicial de 4 mg/kg dentro de los 7 días posteriores al inicio del tratamiento, puede administrarse una segunda dosis de Ilaris de 4 mg/kg. Una vez alcanzado el efecto clínico completo, debe mantenerse un régimen de dosificación intensificada de 8 mg/kg cada 8 semanas, según evaluación clínica individual.
La experiencia clínica con dosis administradas con intervalos inferiores a 4 semanas, o con dosis superiores a 600 mg o 8 mg/kg, es limitada.
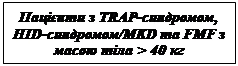
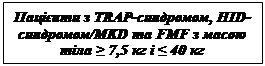
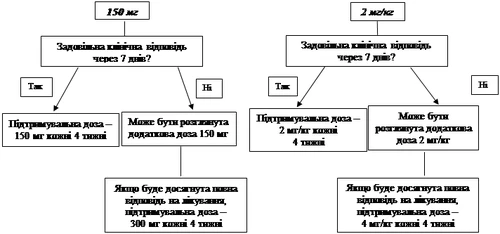 |
Enfermedad de Still (SJIA y AOSD)
La dosis recomendada de Ilaris para pacientes con enfermedad de Still (enfermedad de Still del adulto [AOSD] y artritis juvenil idiopática sistémica), cuyo peso corporal sea ≥ 7,5 kg, es de 4 mg/kg (máximo 300 mg) cada cuatro semanas mediante inyección subcutánea. La decisión sobre el tratamiento continuo con Ilaris en pacientes sin mejoría clínica debe ser tomada por el médico.
Artritis gotosa
El tratamiento debe realizarse bajo supervisión de médicos con experiencia en el diagnóstico y tratamiento de la artritis gotosa y en el uso de medicamentos biológicos. El medicamento Ilaris debe ser administrado por personal médico.
Debe iniciarse el tratamiento de la hiperuricemia con una terapia adecuada que reduzca o optimice la concentración de uratos (ULT). Canakinumab debe utilizarse como terapia a demanda para el tratamiento de los ataques de artritis gotosa.
Es necesario controlar la hiperuricemia con una terapia adecuada de reducción de niveles de urato. Ilaris debe utilizarse como terapia a demanda para el tratamiento de artritis gotosas.
La dosis recomendada de Ilaris para adultos con artritis gotosa es de 150 mg por vía subcutánea como dosis única durante un ataque. Para lograr el máximo efecto, Ilaris debe administrarse tan pronto como sea posible tras el inicio del ataque de artritis gotosa.
No se debe volver a administrar Ilaris a pacientes que no hayan respondido en la fase inicial del tratamiento. Para pacientes que hayan respondido y que requieran tratamiento repetido, el intervalo entre dosis debe ser de al menos 12 semanas.
Poblaciones especiales
Pacientes de edad avanzada
No se requiere ajuste de dosis.
No existen diferencias significativas en el perfil de seguridad observado en pacientes mayores de 65 años.
Insuficiencia hepática
No hay datos sobre el uso de Ilaris en pacientes con alteración de la función hepática.
Insuficiencia renal
No se requiere ajuste de dosis en pacientes con insuficiencia renal. Sin embargo, la experiencia clínica con el uso del medicamento en estos pacientes es limitada.
Vía de administración
Para administración subcutánea.
Lugares de inyección: parte superior del muslo, abdomen, hombro o glúteos. Se recomienda elegir un lugar diferente cada vez que se administre el medicamento, para evitar molestias. Deben evitarse las áreas con piel dañada, hematomas o erupciones. Debe evitarse la administración en tejido cicatricial, ya que podría reducir el efecto de canakinumab.
Cada frasco está destinado para uso único y para la administración individual de una dosis. Tras una formación adecuada sobre la técnica correcta de inyección, los pacientes o sus cuidadores podrán administrar canakinumab si el médico lo considera adecuado, y siempre bajo supervisión médica continua.
Instrucciones de administración
Ilaris, solución inyectable 150 mg/ml, se suministra en un frasco de un solo uso para administración individual.
Antes de la inyección, calentar el frasco hasta temperatura ambiente. La solución debe estar libre de partículas visibles, ser transparente u opalescente. La solución debe ser incolora, aunque puede tener un ligero matiz amarillo-marrón. Utilizando una aguja de 18 G o 21 G × 2 pulgadas (50 mm) (o similar disponible en el mercado), llenar cuidadosamente una jeringa de 1 ml con la cantidad necesaria de solución según la dosis a administrar.
Tras llenar la jeringa con la cantidad necesaria de solución, colocar la tapa, desconectar la aguja de llenado de la jeringa, conectar una aguja de 27 G × 0,5 pulgadas (13 mm) (o similar disponible en el mercado) y administrar inmediatamente la solución por vía subcutánea.
Eliminación
Los medicamentos no utilizados o los residuos deben eliminarse de acuerdo con los requisitos locales.
Los pacientes o sus cuidadores deben recibir instrucciones sobre la eliminación adecuada de frascos, jeringas y agujas según los requisitos locales.
Niños.
Síndromes periódicos asociados a criopirina (CAP), síndrome TRAP, síndrome HID/MKD y FMF
No se ha establecido la seguridad ni la eficacia de Ilaris en pacientes menores de 2 años con síndromes periódicos asociados a criopirina, síndrome TRAP, síndrome HID/MKD y FMF. Los datos actualmente disponibles se describen en las secciones «Farmacocinética», «Farmacodinámica» y «Reacciones adversas», pero no pueden hacerse recomendaciones sobre la dosificación.
Artritis juvenil idiopática sistémica (SJIA)
No se ha establecido la seguridad ni la eficacia de Ilaris en pacientes menores de 2 años con artritis juvenil idiopática sistémica.
Artritis gotosa
No existe experiencia en el uso de Ilaris en niños para la indicación de artritis gotosa.
Sobredosis.
La información sobre sobredosis es limitada. Durante estudios iniciales, pacientes y voluntarios sanos recibieron dosis de hasta 10 mg/kg por vía intravenosa o subcutánea sin signos de toxicidad aguda del medicamento.
En caso de sobredosis, se recomienda el control del estado del paciente y, si es necesario, iniciar inmediatamente un tratamiento sintomático adecuado.
Reacciones adversas.
Aproximadamente 2300 pacientes, incluyendo cerca de 250 niños (de 2 a 17 años de edad) con síndromes periódicos asociados a criopirina, artritis idiopática juvenil sistémica, artritis gotosa u otras enfermedades mediadas por IL-1 beta, así como voluntarios sanos, participaron en estudios clínicos abiertos y doble ciego. Las reacciones adversas más frecuentes fueron infecciones (por ejemplo, infecciones de las vías respiratorias superiores). La mayoría de las reacciones fueron de intensidad leve o moderada. El tratamiento a largo plazo no influyó sobre el tipo ni la frecuencia de las reacciones adversas.
En pacientes tratados con Ilaris se han observado casos de reacciones de hipersensibilidad.
Durante el tratamiento con Ilaris se han notificado infecciones oportunistas.
Síndromes periódicos asociados a criopirina
En los estudios clínicos se incluyeron 211 pacientes adultos y pediátricos (con diagnósticos de síndrome autoinflamatorio familiar inducido por frío/urticaria familiar por frío, síndrome de Muckle-Wells y enfermedad inflamatoria multisistémica neonatal/síndrome neurológico cutáneo articular crónico infantil). La seguridad de Ilaris se comparó con placebo en un estudio pivotal de fase III que constaba de un período abierto de 8 semanas (parte 1), un período aleatorizado, doble ciego y controlado con placebo de exclusión de 24 semanas (parte 2) y un período abierto de 16 semanas con administración de Ilaris (parte 3). Todos los pacientes recibieron Ilaris 150 mg subcutáneamente o 2 mg/kg de peso corporal si el peso estaba entre ≥15 kg y ≤40 kg.
Artritis idiopática juvenil sistémica
En los estudios clínicos con Ilaris se incluyeron 201 pacientes de 2 a 20 años de edad con diagnóstico de artritis idiopática juvenil sistémica. La seguridad de Ilaris se comparó con placebo en dos estudios clínicos de fase III.
Artritis gotosa
Más de 700 pacientes con artritis gotosa fueron incluidos en estudios clínicos aleatorizados, doble ciego y controlados activamente con duración de hasta 24 semanas, a los que se administraron dosis de 10 mg a 300 mg. Más de 250 pacientes recibieron tratamiento con la dosis recomendada de 150 mg en estudios de fase II y III.
Las reacciones adversas se enumeran según las clasificaciones de órganos y sistemas del MedDRA y por frecuencia. Dentro de cada clasificación de órganos y sistemas, las reacciones adversas se clasifican por categorías de frecuencia, comenzando por las más frecuentes. Las categorías de frecuencia se definen como sigue: muy frecuentes (≥ 1/10); frecuentes (≥ 1/100 a < 1/10); poco frecuentes (≥ 1/1000 a < 1/100); raras (≥ 1/10000 a < 1/1000); muy raras (< 1/10000); no conocida (la frecuencia no puede estimarse a partir de los datos disponibles). Dentro de cada grupo por frecuencia, las reacciones adversas se presentan en orden decreciente de gravedad.
Tabla 5. Reacciones adversas
| Clases de sistemas orgánicos |
Síndrome CAP, síndrome TRAP, síndrome HID/MKD, FMF, artritis idiopática juvenil sistémica, artritis gotosa |
| Infecciones e infestaciones |
|
| Muy frecuentes |
Infecciones del tracto respiratorio (incluyendo neumonía, bronquitis, gripe, infecciones virales, sinusitis, rinitis, faringitis, amigdalitis, rinofaringitis, infecciones de las vías respiratorias superiores) Infecciones del oído Celulitis Gastroenteritis Infecciones del tracto urinario |
| Frecuentes |
Candidiasis vulvovaginal |
| Alteraciones del sistema nervioso |
|
| Frecuentes |
Visos/vertigo |
| Alteraciones del sistema gastrointestinal |
|
| Muy frecuentes |
Dolor abdominal (parte superior)1 |
| Infrecuentes |
Enfermedad por reflujo gastroesofágico2 |
| Alteraciones de la piel y tejidos subcutáneos |
|
| Muy frecuentes |
Reacciones en el sitio de inyección |
| Alteraciones del sistema músculo-esquelético y del tejido conectivo |
|
| Muy frecuentes |
Artalgia1 |
| Frecuentes |
Dolor músculo-esquelético1 Dolor de espalda2 |
| Alteraciones generales |
|
| Frecuentes |
Cansancio/astenia2 |
| Pruebas diagnósticas |
|
| Muy frecuentes |
Disminución del aclaramiento renal de creatinina1,3 Proteinuria1,4 Leucopenia1,5 |
| Frecuentes |
Neutropenia |
| Infrecuentes |
Disminución del número de plaquetas |
| 1En artritis idiopática juvenil sistémica. 2En artritis gotosa. 3De acuerdo con el aclaramiento de creatinina estimado, la mayoría de los casos fueron transitorios. 4La mayoría de los casos se presentaron como trazas transitorias o como reacción de nivel 1+ en la prueba de proteína en orina con tira reactiva. 5Véase otra información más abajo. |
|
En un subgrupo de pacientes adultos jóvenes con artritis idiopática juvenil sistémica de 16 a 20 años de edad (n = 31), el perfil de seguridad de canakinumab fue coherente con el observado en pacientes con artritis idiopática juvenil sistémica menores de 16 años. Basándose en informes publicados, se espera que el perfil de seguridad en pacientes con enfermedad de Still del adulto sea similar al de los pacientes con artritis idiopática juvenil sistémica.
Datos de estudios a largo plazo y alteraciones de laboratorio en pacientes con síndromes periódicos asociados a criopirina
Durante los ensayos clínicos de Ilaris en pacientes con síndromes periódicos asociados a criopirina, los valores medios de hemoglobina aumentaron, mientras que los niveles de glóbulos blancos, neutrófilos y plaquetas disminuyeron.
Raramente se observó un aumento de las transaminasas.
Se han notificado aumentos asintomáticos y moderados del nivel de bilirrubina sérica sin aumento concomitante de transaminasas en pacientes con síndromes periódicos asociados a criopirina que recibieron canakinumab.
En estudios abiertos a largo plazo con aumento de dosis, las infecciones (gastroenteritis, infecciones respiratorias, infecciones de las vías respiratorias superiores), vómitos y vértigo fueron más frecuentes en el grupo que recibió 600 mg o 8 mg/kg que en otros grupos de dosis.
Alteraciones de laboratorio en pacientes con síndrome TRAP, síndrome HID/MKD y FMF
Neutrófilos
Aunque la disminución de neutrófilos de grado ≥ 2 ocurrió en el 6,5 % de los pacientes (frecuente), y la disminución de grado 1 en el 9,5 % de los pacientes, estas disminuciones fueron generalmente transitorias y no se identificó infección asociada a neutropenia como reacción adversa.
Plaquetas
Aunque la disminución del recuento de plaquetas (grado ≥ 2) ocurrió en el 0,6 % de los pacientes, no se identificó hemorragia como reacción adversa. Una disminución leve y transitoria de plaquetas de grado 1 ocurrió en el 15,9 % de los pacientes sin reacciones adversas asociadas a hemorragia.
Alteraciones de laboratorio en pacientes con artritis idiopática juvenil sistémica
Hematología
Dentro del programa general de tratamiento de la artritis idiopática juvenil sistémica, se observaron disminuciones transitorias de leucocitos ≤ 0,8 × LMR en 33 pacientes (16,5 %). Disminuciones transitorias del recuento absoluto de neutrófilos (RAN) hasta niveles inferiores a 1 × 10⁹/l se observaron en 12 pacientes (6,0 %). Disminuciones transitorias del recuento de plaquetas (< LMR) se observaron en 19 pacientes (9,5 %).
ALT/AST
Dentro del programa general de tratamiento de la artritis idiopática juvenil sistémica, se observaron niveles elevados de ALT y/o AST (más de 3 veces por encima del límite superior normal (LSN)) en 19 pacientes (9,5 %).
Alteraciones de laboratorio en pacientes con artritis gotosa
Hematología
Se registraron disminuciones de leucocitos ≤ 0,8 × LMR (límite inferior normal) en el 6,7 % de los pacientes tratados con canakinumab, en comparación con el 1,4 % de los pacientes tratados con acetónido de triamcinolona. Se observaron disminuciones del recuento absoluto de neutrófilos (RAN) hasta niveles inferiores a 1 × 10⁹/l en el 2 % de los pacientes en los ensayos comparativos. También se observaron casos aislados con RAN < 0,5 × 10⁹/l.
Una disminución moderada (< LMR y > 75 × 10⁹/l) y transitoria del recuento de plaquetas se observó con mayor frecuencia (12,7 %) tras la administración de canakinumab en estudios clínicos controlados activamente en comparación con el fármaco de comparación (7,7 %) en pacientes con artritis gotosa.
Ácido úrico
Se observó un aumento del nivel de ácido úrico (0,7 mg/dl a las 12 semanas y 0,5 mg/dl a las 24 semanas) tras el tratamiento con canakinumab en ensayos comparativos en pacientes con artritis gotosa. En otro estudio en pacientes que recibían tratamiento uricosúrico (ULT), no se observó aumento del ácido úrico. No se observó aumento del ácido úrico en ensayos clínicos en el grupo de pacientes sin artritis gotosa.
ALT/AST
Se observaron aumentos medios y medianos de alanina aminotransferasa (ALT) de 3,0 U/l y 2,0 U/l, respectivamente, y de aspartato aminotransferasa (AST) de 2,7 U/l y 2,0 U/l, respectivamente, en comparación con los niveles basales hasta el final del estudio en los grupos de canakinumab y acetónido de triamcinolona. Sin embargo, la frecuencia de cambios clínicamente significativos (≥ 3 × LSN) fue mayor en los pacientes que recibieron acetónido de triamcinolona (2,5 % para AST y ALT) en comparación con el grupo tratado con canakinumab (1,6 % para ALT y 0,8 % para AST).
Triglicéridos
En ensayos clínicos controlados activamente con pacientes con artritis gotosa, el aumento medio del nivel de triglicéridos fue de 33,5 mg/dl en el grupo tratado con canakinumab, en comparación con una leve disminución de −3,1 mg/dl en el grupo tratado con acetónido de triamcinolona. La frecuencia de casos con aumento de triglicéridos > 5 × LSN fue del 2,4 % para canakinumab y del 0,7 % para acetónido de triamcinolona. La relevancia clínica de esta observación es desconocida.
Datos a largo plazo de estudios de vigilancia
Durante un estudio prolongado (exposición media a canakinumab de 3,8 años), se administró canakinumab a pacientes con artritis idiopática juvenil sistémica (85 pacientes pediátricos de ≥ 2 a ≤ 17 años y 158 pacientes adultos de ≥ 18 años) en la práctica clínica habitual. El perfil de seguridad de canakinumab observado tras el tratamiento prolongado en estas condiciones fue coherente con el observado en estudios de intervención en pacientes con artritis idiopática juvenil sistémica.
Población pediátrica
En el estudio se incluyeron 80 pacientes pediátricos de 2 a 17 años con síndromes periódicos asociados a criopirina. En general, no hubo diferencias clínicamente relevantes en cuanto a la seguridad y el perfil de tolerabilidad de Ilaris en pacientes pediátricos en comparación con la población general de pacientes con síndromes periódicos asociados a criopirina (compuesta por pacientes adultos y pediátricos, N = 211), incluida la frecuencia general y gravedad de episodios infecciosos. Las infecciones de las vías respiratorias superiores fueron las infecciones más frecuentes.
Además, se evaluaron 6 pacientes pediátricos menores de 2 años en un pequeño estudio clínico abierto. El perfil de seguridad del medicamento Ilaris fue similar al observado en pacientes de 2 años o más.
Durante un estudio de 16 semanas, 102 pacientes con síndrome TRAP, síndrome HID/MKD y FMF (de 2 a 17 años) recibieron canakinumab. En general, no hubo diferencias clínicamente relevantes en el perfil de seguridad y tolerabilidad de canakinumab en pacientes pediátricos en comparación con la población general.
Vida útil. 3 años.
Condiciones de almacenamiento.
Conservar a 2–8 °C en el envase original para protegerlo de la luz.
No congelar. Mantener fuera del alcance de los niños.
Incompatibilidad.
Debido a la falta de estudios de compatibilidad, este medicamento no debe mezclarse con otros medicamentos.
Envase.
1 ml en un frasco; 1 frasco por caja.
Categoría de dispensación. Bajo receta médica.
Fabricante.
- Novartis Pharma GmbH (liberación del lote).
- Lek Pharmaceuticals d.d. (envasado secundario, liberación del lote).
- Novartis Farmacéutica, S.A. (liberación del lote).
Dirección del fabricante y de su lugar de actividad.
- Roonstraße 25, Gostenhof, Núremberg, Baviera, 90429, Alemania.
- Verovškova ulica 57, Liubliana, 1526, Eslovenia.
- Gran Vía de las Cortes Catalanas 764, Barcelona, 08013, España.
Los datos originales están disponibles en el idioma del país de fabricación.
Fuente de datos: Registro Estatal de Medicamentos de Ucrania
Última verificación de datos: 13 de agosto de 2026