FEMINAT®
UcraniaEl medicamento se utiliza para la anticoncepción oral.
Preguntas frecuentes
¿Cómo se debe tomar correctamente Feminat®?
Las tabletas deben tomarse diariamente a la misma hora, acompañadas de una pequeña cantidad de líquido. El esquema de administración consiste en 28 días consecutivos: 21 tabletas con principios activos (amarillas) y 7 tabletas de placebo (blancas). Se debe comenzar un nuevo envase inmediatamente después de terminar el anterior.
¿Quiénes no deben tomar este medicamento?
Feminat® está contraindicado en mujeres con presencia o riesgo de desarrollar trombosis (venosas o arteriales), enfermedades hepáticas graves, insuficiencia renal, tumores en el hígado o en los órganos reproductores, embarazo, así como en caso de hemorragias vaginales de origen desconocido.
¿Cuáles pueden ser los efectos secundarios de Feminat®?
Pueden producirse reacciones como dolor de cabeza, náuseas, vómitos, diarrea, cambios en el estado de ánimo (depresión), trastornos menstruales, dolor o hinchazón de las glándulas mamarias, así como erupciones cutáneas. En casos poco frecuentes, pueden producirse complicaciones graves relacionadas con trombosis o alteraciones de la función hepática.
¿Influyen otros medicamentos en la acción del producto?
Sí, algunos medicamentos (por ejemplo, los utilizados para la infección por VIH, la epilepsia o inductores microsomales de enzimas, como la rifampicina o la hierba de San Juan) pueden reducir la eficacia anticonceptiva. En tales casos, es necesario utilizar métodos de barrera adicionales.
¿Qué debo hacer si he olvidado tomar una tableta?
Si el retraso es inferior a 12 horas, tome la tableta lo antes posible; la protección anticonceptiva no disminuye. Si el retraso es superior a 12 horas, la protección puede disminuir y, dependiendo de la semana del ciclo, puede ser necesario un método anticonceptivo adicional (por ejemplo, el preservativo).
Prospecto
INSTRUCCIONES PARA USO MÉDICO DEL MEDICAMENTO FEMINATI®
Composición:
sustancias activas: etinilestradiol, drospirenona;
1 comprimido recubierto con película (amarillo) contiene: etinilestradiol 0,03 mg, drospirenona 3 mg;
sustancias auxiliares: lactosa monohidrato, almidón de maíz, almidón pregelatinizado (de maíz), crospovidona (tipo B), crospovidona (tipo A), povidona K-30, polisorbato 80, estearato de magnesio, recubrimiento: opadry® II amarillo (alcohol polivinílico parcialmente hidrogenado, dióxido de titanio (E 171), macrogol 3350, talco, óxido de hierro amarillo (E 172)).
1 comprimido recubierto con película, placebo (blanco) contiene: lactosa anhidra, povidona K-30, estearato de magnesio, recubrimiento: opadry® II blanco (alcohol polivinílico parcialmente hidrogenado, dióxido de titanio (E 171), macrogol 3350, talco (E 553b)).
Forma farmacéutica. Comprimidos recubiertos con película.
Propiedades físico-químicas principales: comprimidos redondos amarillos, recubiertos con película, sin grabado; placebo: comprimidos redondos blancos, recubiertos con película, sin grabado.
Grupo farmacoterapéutico. Hormonas sexuales y medicamentos utilizados en patologías del sistema reproductivo. Anticonceptivos hormonales para uso sistémico. Progestágenos y estrógenos, combinaciones fijas.
Código ATC G03A A12.
Propiedades farmacodinámicas.
Farmacodinámica.
El índice de Pearl de fracasos anticonceptivos del medicamento es de 0,09 (intervalo de confianza bilateral superior al 95 % (IC) – 0,32).
El índice de Pearl total (fracasos anticonceptivos + errores por parte de las pacientes) para el medicamento es de 0,57 (intervalo de confianza bilateral superior al 95 % – 0,90).
La acción anticonceptiva de los anticonceptivos orales combinados (AOC) se basa en la interacción de varios factores, siendo los más importantes la supresión de la ovulación y los cambios en la secreción cervical.
Femilinat® es un anticonceptivo oral combinado que contiene etinilestradiol y el progestágeno drospirenona. En dosis terapéuticas, la drospirenona presenta propiedades antiandrógenas y antimineralocorticoides moderadas. No posee actividad estrogénica, glucocorticóide ni antiglucocorticóide. Por lo tanto, la drospirenona tiene un perfil farmacológico similar al de la progesterona natural.
El medicamento ejerce un efecto antimineralocorticoide moderado.
Farmacocinética.
Drospirenona
Absorción. La drospirenona administrada por vía oral se absorbe rápida y completamente. La concentración máxima en suero, que alcanza 38 ng/ml, se logra aproximadamente entre 1-2 horas después de una dosis oral única. La biodisponibilidad es de aproximadamente 76-85 %. La ingestión simultánea de alimentos no afecta la biodisponibilidad de la drospirenona.
Distribución. Tras la administración oral, la concentración de drospirenona en suero disminuye con un período de semivida terminal medio de aproximadamente 31 horas. La drospirenona se une al albúmina sérica, pero no se une a la globulina que une esteroides sexuales (GBES) ni a la globulina que une corticoides (GBC). Solo el 3-5 % de la concentración total de drospirenona en suero está presente como esteroide libre. El aumento del nivel de GBES inducido por el etinilestradiol no afecta la unión de la drospirenona a las proteínas séricas. El volumen medio aparente de distribución de la drospirenona es de 3,7 ± 1,21 l/kg.
Metabolismo. Tras la administración oral, la drospirenona se metaboliza en gran medida. Los principales metabolitos en plasma son la forma ácida de la drospirenona, formada por la apertura del anillo lactónico, y el 4,5-dihidro-drospirenona-3-sulfato, formado mediante hidratación seguida de sulfatación. La drospirenona también es sustrato de un metabolismo oxidativo catalizado por CYP3A4. In vitro, la drospirenona puede inhibir débil o moderadamente las enzimas del citocromo P450: CYP1A1, CYP2C9, CYP2C19 y CYP3A4.
Eliminación. El aclaramiento metabólico de la drospirenona desde el suero es de 1,5 ± 0,2 ml/min/kg. Solo una cantidad insignificante de drospirenona se excreta sin cambios. Los metabolitos de la drospirenona se eliminan por heces y orina en una proporción de aproximadamente 1,2 : 1,4. El período de semivida de los metabolitos en orina y heces es de aproximadamente 40 horas.
Concentración en estado de equilibrio. Durante el ciclo de tratamiento, la concentración máxima en estado de equilibrio de drospirenona en suero, de aproximadamente 70 ng/ml, se alcanza tras unos 8 días de tratamiento. La concentración de drospirenona en suero aumentó aproximadamente tres veces debido a la relación entre el período de semivida terminal y el intervalo de dosificación.
Categorías especiales de pacientes
Efecto de la insuficiencia renal. En estado de equilibrio durante el tratamiento con drospirenona, las concentraciones séricas de drospirenona fueron similares en grupos de mujeres con insuficiencia renal leve (aclaramiento de creatinina de 50-80 ml/min) y en mujeres sin alteración de la función renal. En mujeres con insuficiencia renal moderada (aclaramiento de creatinina de 30-50 ml/min), las concentraciones séricas de drospirenona fueron en promedio un 37 % más altas que en mujeres con función renal normal. El tratamiento con drospirenona fue bien tolerado por mujeres con insuficiencia renal leve y moderada. El tratamiento con drospirenona no mostró ningún efecto clínicamente significativo sobre las concentraciones séricas de potasio.
Efecto de la insuficiencia hepática. En un estudio de dosis única, el aclaramiento oral de drospirenona se redujo aproximadamente en un 50 % en personas con insuficiencia hepática moderada en comparación con voluntarios con función hepática normal. La alteración observada en el aclaramiento de drospirenona en personas con insuficiencia hepática moderada no provocó diferencias evidentes respecto a las concentraciones séricas de potasio. Incluso en presencia de diabetes mellitus y tratamiento concomitante con espironolactona (dos factores que pueden provocar hiperpotasemia), no se observó un aumento de la concentración sérica de potasio por encima del límite superior normal. Se puede concluir que la drospirenona es bien tolerada por personas con insuficiencia hepática leve y moderada (clase B según la clasificación de Child-Pugh).
Etnicidad. No se observaron diferencias clínicamente relevantes en la farmacocinética de la drospirenona o del etinilestradiol entre mujeres de nacionalidad japonesa y europeas.
Etinilestradiol
Absorción. Tras la administración oral, el etinilestradiol se absorbe rápida y completamente. Tras la administración de 30 µg, la concentración sérica máxima de 100 pg/ml se alcanza en 1-2 horas. El etinilestradiol sufre un extenso efecto de primer paso, que depende de diferencias individuales. La biodisponibilidad absoluta es de aproximadamente el 45 %.
Distribución. El volumen de distribución esperado del etinilestradiol es de aproximadamente 5 l/kg, y su unión a las proteínas plasmáticas es de aproximadamente el 98 %. El etinilestradiol induce la síntesis hepática de GBES, así como de globulinas que unen hormonas corticoides. Tras la administración de 30 µg de etinilestradiol, la concentración plasmática de GBES aumenta desde 70 hasta aproximadamente 350 nmol/l. El etinilestradiol pasa en pequeña cantidad a la leche materna (0,02 % de la dosis).
Metabolismo. El etinilestradiol se metaboliza ampliamente en el tracto gastrointestinal y durante el primer paso hepático. Principalmente, el etinilestradiol se metaboliza mediante hidroxilación aromática, formando una gran cantidad de metabolitos hidroxilados y etilados, que están presentes como metabolitos libres y como conjugados con glucurónidos y sulfatos. El aclaramiento plasmático metabólico del etinilestradiol es de aproximadamente 5 ml/min/kg. In vitro, el etinilestradiol es un inhibidor reversible de CYP2C19, CYP1A1 y CYP1A2, y, según su mecanismo de acción, también es un inhibidor de CYP3A4/5, CYP2C8 y CYP2J2.
Eliminación. El etinilestradiol no se excreta en forma inalterada en cantidades significativas. Los metabolitos del etinilestradiol se eliminan por orina y vía biliar en una proporción de 4:6. El período de semivida de los metabolitos es de aproximadamente 1 día. El período de semivida de los metabolitos es de 20 horas.
Concentración en estado de equilibrio. La concentración en estado de equilibrio se alcanza durante la segunda mitad del ciclo de tratamiento, y el nivel sérico de etinilestradiol aumenta aproximadamente entre 1,4 y 2,1 veces.
Datos preclínicos de seguridad.
En animales de laboratorio, los efectos de la drospirenona y del etinilestradiol se limitaron a aquellos asociados con la acción farmacológica conocida. En particular, los estudios de toxicidad reproductiva en animales mostraron efectos embriotóxicos y fetotóxicos específicos de especie. Con exposiciones superiores a las de los usuarios del medicamento, se observaron efectos sobre la diferenciación sexual en algunas especies animales. Los estudios de evaluación del riesgo ecológico mostraron que el etinilestradiol y la drospirenona podrían representar una amenaza potencial para el medio acuático (ver sección «Precauciones especiales»).
Características clínicas.
Indicaciones.
Anticoncepción oral.
Contraindicaciones.
No se debe utilizar anticonceptivos orales combinados (AOC) si existe alguno de los siguientes estados. Si cualquiera de estos estados aparece por primera vez durante el uso de AOC, el medicamento debe suspenderse inmediatamente.
- Presencia o riesgo de tromboembolismo venoso (TEV):
- TEV actual, incluyendo tratamiento con anticoagulantes, o antecedentes (por ejemplo, trombosis venosa profunda [TVP] o embolia pulmonar [EP]);
- predisposición genética o adquirida conocida a tromboembolismo venoso, tal como resistencia a la proteína C activada (incluyendo la mutación del factor V de Leiden), deficiencia de antitrombina-III, deficiencia de proteína C o deficiencia de proteína S;
- cirugías mayores con inmovilización prolongada (ver sección «Precauciones de uso»);
- alto riesgo de tromboembolismo venoso debido a la presencia de múltiples factores de riesgo (ver sección «Precauciones de uso»).
- Presencia o riesgo de tromboembolismo arterial (TEA):
- presencia actual o antecedentes de tromboembolismo arterial (por ejemplo, infarto de miocardio) o síntomas precursores (por ejemplo, angina de pecho);
- accidente cerebrovascular actual o antecedentes, o presencia de síntomas precursores (por ejemplo, ataque isquémico transitorio [AIT]);
- predisposición genética o adquirida conocida a tromboembolismo arterial, tal como hiperhomocisteinemia o anticuerpos contra fosfolípidos (anticuerpos contra cardiolipina, anticoagulante lúpico);
- antecedentes de migraña con síntomas neurológicos focales;
- alto riesgo de tromboembolismo arterial debido a múltiples factores de riesgo (ver sección «Precauciones de uso») o a la presencia de un único factor de riesgo grave, tal como:
- diabetes mellitus con complicaciones vasculares;
- hipertensión arterial grave;
- dislipoproteinemia grave.
- Presencia actual o antecedentes de enfermedad hepática grave, mientras los índices de función hepática no hayan regresado a valores normales.
- Insuficiencia renal grave o insuficiencia renal aguda.
- Presencia actual o antecedentes de tumores hepáticos (benignos o malignos).
- Tumores malignos conocidos o sospechados (por ejemplo, de órganos genitales o glándulas mamarias) dependientes de hormonas sexuales.
- Hemorragia vaginal de etiología desconocida.
- Hipersensibilidad conocida a los principios activos o a cualquiera de los componentes del medicamento.
- Embarazo sospechado o confirmado.
El medicamento Feminita® está contraindicado para su uso concomitante con medicamentos que contengan ombitasvir, paritaprevir, ritonavir, dasabuvir, glecaprevir, pibrentasvir, sofosbuvir, velpatasvir o voxilaprevir (ver secciones «Precauciones de uso» y «Interacción con otros medicamentos y otras formas de interacción»).
Precauciones especiales de seguridad.
Este medicamento puede representar un peligro para el medio ambiente (ver sección «Propiedades farmacológicas»). Cualquier medicamento no utilizado o residuos deben eliminarse de acuerdo con los requisitos locales.
Interacción con otros medicamentos y otras formas de interacción.
Debe consultarse la información del medicamento que la paciente tenga previsto utilizar simultáneamente para detectar posibles interacciones.
- Efecto de otros medicamentos sobre Feminita®
Pueden producirse interacciones con medicamentos que inducen enzimas microsomales. Esto puede aumentar el aclaramiento de hormonas sexuales, lo que a su vez puede provocar alteraciones en el patrón de sangrado menstrual y/o pérdida de eficacia del anticonceptivo.
Tratamiento
La inducción enzimática puede observarse tras varios días de tratamiento. La máxima inducción enzimática generalmente se alcanza tras varias semanas. Tras la interrupción del tratamiento, la inducción enzimática puede persistir durante aproximadamente 4 semanas.
Tratamiento a corto plazo
Las mujeres que toman medicamentos que inducen enzimas deben utilizar temporalmente un método barrera u otro método anticonceptivo adicional además del AOC. El método barrera debe utilizarse durante todo el período de tratamiento con el medicamento correspondiente y durante 28 días adicionales tras la suspensión del mismo. Si el tratamiento comienza durante el período de toma de las últimas tabletas del envase de AOC, el tratamiento con las tabletas del siguiente envase debe iniciarse inmediatamente después de la última tableta placebo.
Tratamiento a largo plazo
Se recomienda a las mujeres sometidas a tratamiento prolongado con sustancias que inducen enzimas hepáticos el uso de un método anticonceptivo barrera u otro método no hormonal adecuado.
Se han notificado las siguientes interacciones en publicaciones científicas.
Sustancias activas que pueden aumentar el aclaramiento de AOC (disminución de la eficacia de AOC por inducción enzimática), por ejemplo:
barbitúricos, bosentán, carbamazepina, fenitoína, primidona, rifampicina; medicamentos utilizados en infección por VIH: ritonavir, nevirapina y efavirenz; también posiblemente felbamato, griseofulvino, oxcarbazepina, topiramato y medicamentos a base de plantas que contengan extracto de hierba de San Juan (Hypericum perforatum).
Sustancias activas con efecto variable sobre el aclaramiento de AOC
Cuando se administran concomitantemente con AOC, numerosas combinaciones de inhibidores de la proteasa del VIH y de inhibidores no nucleósidos de la transcriptasa inversa, incluyendo combinaciones con inhibidores del virus de la hepatitis C (VHC), pueden aumentar o disminuir las concentraciones plasmáticas de estrógenos o progestágenos. El efecto conjunto de estos cambios puede ser clínicamente relevante en algunos casos.
Por lo tanto, debe consultarse la información sobre el uso médico del medicamento para el tratamiento de VIH/VHC que se administre concomitantemente con el fin de detectar posibles interacciones. En caso de dudas, las mujeres deben utilizar adicionalmente un método barrera durante el tratamiento con inhibidores de la proteasa o inhibidores no nucleósidos de la transcriptasa inversa.
Sustancias activas que disminuyen el aclaramiento de AOC (inhibidores enzimáticos)
La relevancia clínica de la interacción potencial con inhibidores enzimáticos sigue sin aclararse.
La administración concomitante de inhibidores potentes de CYP3A4 puede aumentar las concentraciones plasmáticas de estrógenos, progestágenos o de ambos componentes.
En un estudio de dosis múltiples con la combinación de drospirenona (3 mg/día)/etinilestradiol (0,002 mg/día) y el inhibidor potente de CYP3A4 ketoconazol, administrado simultáneamente durante 10 días, el valor de AUC(0-24h) de drospirenona y etinilestradiol aumentó 2,7 y 1,4 veces, respectivamente.
El etoricoxib en dosis de 60 a 120 mg/día mostró un aumento de las concentraciones plasmáticas de etinilestradiol en 1,4-1,6 veces, respectivamente, cuando se administró concomitantemente con un anticonceptivo hormonal combinado que contenía 0,035 mg de etinilestradiol.
- Efecto del medicamento Feminita® sobre otros medicamentos
Los anticonceptivos orales pueden afectar el metabolismo de ciertas sustancias activas. Por lo tanto, las concentraciones plasmáticas y tisulares pueden aumentar (por ejemplo, ciclosporina) o disminuir (por ejemplo, lamotrigina).
En estudios de interacción in vivo en mujeres voluntarias que utilizaron omeprazol, simvastatina y midazolam como sustratos marcadores, se determinó que es poco probable una interacción clínicamente significativa entre la drospirenona en dosis de 3 mg y otras sustancias activas inducidas por el citocromo P450.
Datos clínicos indican que el etinilestradiol inhibe el aclaramiento de sustratos de CYP1A2, lo que a su vez provoca un aumento leve (por ejemplo, teofilina) o moderado (por ejemplo, tizanidina) de sus concentraciones plasmáticas.
Interacciones farmacodinámicas
La administración concomitante con medicamentos que contienen ombitasvir/paritaprevir/ritonavir y dasabuvir, con o sin ribavirina, glecaprevir, pibrentasvir, sofosbuvir, velpatasvir y voxilaprevir, aumenta el riesgo de elevación de alaninaminotransferasa (ALT) (ver secciones «Contraindicaciones» y «Precauciones de uso»).
Por lo tanto, las mujeres que utilizan el medicamento Feminita® deben pasar temporalmente a un método anticonceptivo alternativo (por ejemplo, anticonceptivos que contengan solo progestágenos o métodos no hormonales) antes de iniciar el tratamiento con esta combinación de medicamentos. El uso del medicamento Feminita® puede reanudarse 2 semanas después de finalizar el tratamiento con dicha combinación.
En pacientes con función renal normal, la administración concomitante de drospirenona con inhibidores de la ECA o antiinflamatorios no esteroideos (AINE) no mostró un efecto significativo sobre los niveles séricos de potasio. Sin embargo, no se ha estudiado la administración concomitante de Feminita® con antagonistas de la aldosterona o diuréticos ahorradores de potasio. En este caso, se debe monitorear el nivel de potasio sérico durante el primer ciclo de tratamiento (ver también sección «Precauciones de uso»).
Otras formas de interacción
Análisis de laboratorio
La administración de esteroides anticonceptivos puede influir en los resultados de ciertos análisis de laboratorio, tales como parámetros bioquímicos de la función hepática, tiroides, glándulas suprarrenales y riñón, en la concentración en plasma de proteínas transportadoras, como el globulina que une corticosteroides, en la concentración en plasma de fracciones de lípidos/lipoproteínas, en los parámetros del metabolismo de carbohidratos, coagulación y fibrinólisis. Habitualmente, estos cambios permanecen dentro de los límites normales.
La drospirenona aumenta la actividad de renina y aldosterona en plasma, inducida por su actividad anti-mineralocorticoide moderada.
Características de uso.
La decisión de prescribir Femenatí® debe tomarse considerando los factores de riesgo individuales de la mujer, incluyendo los factores de riesgo de tromboembolismo venoso (TEV), así como el riesgo de TEV asociado al uso de Femenatí® en comparación con otros anticonceptivos hormonales combinados (AHC) (ver secciones «Contraindicaciones» y «Características de uso»).
Advertencia
- En caso de que la mujer presente cualquiera de los estados o factores de riesgo mencionados a continuación, se debe discutir con ella la conveniencia del uso de Femenatí®.
- Si se produce una exacerbación o los primeros signos de cualquiera de los estados o factores de riesgo mencionados, se recomienda que la mujer consulte a su médico para determinar si debe suspender el uso de Femenatí®.
- En caso de sospecha o confirmación de TEV o de tromboembolismo arterial (TEA), debe suspenderse el uso de los AHC. Si se inicia una terapia anticoagulante, se debe proporcionar un método anticonceptivo alternativo adecuado debido al efecto teratogénico de los anticoagulantes (cumarínicos).
- Trastornos circulatorios.
Riesgo de tromboembolismo venoso (TEV)
El uso de cualquier AHC aumenta el riesgo de tromboembolismo venoso (TEV) en mujeres que los utilizan, en comparación con aquellas que no los toman. Los medicamentos que contienen levonorgestrel, norgestimato o noretisterona se asocian con un menor riesgo de TEV. El uso de otros medicamentos, como Femenatí®, puede duplicar este riesgo. La decisión de usar estos medicamentos, distintos de los que presentan el menor riesgo de TEV, debe tomarse únicamente tras una discusión con la mujer. Se debe asegurar que ella comprenda el riesgo de TEV asociado al uso de Femenatí®, el grado de influencia de sus factores de riesgo individuales y el hecho de que el riesgo de TEV es más alto durante el primer año de uso. Algunos datos indican que el riesgo de TEV aumenta al reanudar el uso de AHC tras una interrupción de 4 semanas o más.
De cada 10.000 mujeres que no toman AHC y que no están embarazadas, desarrolla TEV una mujer al año. Sin embargo, en cada mujer individual, el riesgo puede ser considerablemente mayor dependiendo de sus factores de riesgo (ver más abajo).
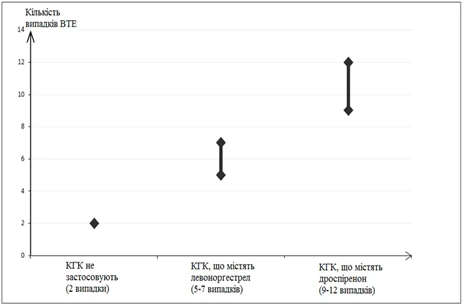
Se ha establecido\textsuperscript{1} que de cada 10.000 mujeres que usan AHC que contienen drospirenona, entre 9 y 12 desarrollarán TEV durante un año. Esto se compara con una tasa de 6-2 en mujeres que usan AHC que contienen levonorgestrel.
En ambos casos, el número de casos de TEV por año fue menor que el esperado habitualmente durante el embarazo o en el período posparto.
El TEV puede causar consecuencias fatales en el 1-2 % de los casos.
Número de casos de TEV por cada 10.000 mujeres al año
**
**
\textsuperscript{1} Estas tasas se obtuvieron a partir de todos los datos de estudios epidemiológicos, considerando los riesgos relativos asociados al uso de diferentes AHC, en comparación con el uso de AHC que contienen levonorgestrel.
\textsuperscript{2} En promedio, 5-7 casos por 10.000 mujeres-año, basado en el cálculo del riesgo relativo del uso de AHC que contienen levonorgestrel, en comparación con mujeres que no usan AHC (aproximadamente 2,3-3,6 casos).
Muy raramente se han notificado casos de trombosis en otros vasos sanguíneos, por ejemplo, arterias y venas del hígado, riñones, vasos mesentéricos, vasos cerebrales o de la retina, en mujeres que usan AHC.
Factores de riesgo de TEV
El riesgo de complicaciones tromboembólicas venosas en mujeres que usan AHC puede ser considerablemente mayor en presencia de factores de riesgo adicionales, especialmente si son múltiples (ver Tabla 1).
El uso de Femenatí® está contraindicado en mujeres con múltiples factores de riesgo que aumentan el riesgo de trombosis venosa (ver sección «Contraindicaciones»). Si una mujer tiene más de un factor de riesgo, el aumento del riesgo puede ser mayor que la suma de los riesgos asociados a cada factor individual, por lo que debe considerarse el riesgo global de TEV. Si la relación beneficio/riesgo es desfavorable, no se deben prescribir AHC (ver sección «Contraindicaciones»).
Factores de riesgo de TEV
Tabla 1
| Factor de riesgo |
Observación |
| Obesidad (índice de masa corporal superior a 30 kg/m2) |
El riesgo aumenta considerablemente con el incremento del índice de masa corporal. Requiere especial atención en caso de presencia de otros factores de riesgo. |
| Inmovilización prolongada, intervención quirúrgica mayor, cirugía en extremidades inferiores u órganos pélvicos, intervenciones neuroquirúrgicas o traumatismo grave. Nota: la inmovilización temporal, incluyendo vuelos de duración superior a 4 horas, también puede ser un factor de riesgo para el desarrollo de TEV, especialmente en mujeres con otros factores de riesgo. |
En tales situaciones se recomienda suspender el uso del medicamento (en caso de cirugía programada, al menos 4 semanas antes) y no reanudar su uso antes de transcurridas 2 semanas tras la recuperación completa de la movilidad. Con el fin de evitar un embarazo no deseado, deben utilizarse otros métodos anticonceptivos. Debe considerarse la conveniencia de una terapia antitrombótica si no se suspendió previamente el uso del medicamento Femynat®. |
| Antecedentes familiares (tromboembolismo venoso en algún familiar directo o en los padres, especialmente a edad relativamente joven, por ejemplo antes de los 50 años). |
En caso de predisposición hereditaria, se recomienda a las mujeres consultar con un especialista antes de iniciar cualquier anticoncepción hormonal combinada. |
| Otros estados asociados con TEV |
Cáncer, lupus eritematoso sistémico, síndrome hemolítico-urémico, enfermedad inflamatoria intestinal crónica (enfermedad de Crohn o colitis ulcerosa) y anemia falciforme. |
| Edad |
Particularmente a partir de los 35 años |
No existe un consenso unánime sobre el posible impacto de la varicosis y la tromboflebitis superficial en el desarrollo y progresión del trombosis venosa.
Debe tenerse en cuenta el riesgo aumentado de tromboembolismo durante el embarazo, especialmente durante las 6 semanas posteriores al parto (ver sección «Uso durante el embarazo o la lactancia»).
Síntomas de ETM (trombosis venosa profunda y embolia pulmonar)
Se debe aconsejar a las mujeres que, ante la aparición de los síntomas descritos a continuación, acudan inmediatamente al médico y le informen de que están utilizando un ACO.
Los síntomas de la TVP pueden incluir: hinchazón unilateral en la pierna y/o pie, o a lo largo de una vena en la pierna; dolor o sensibilidad aumentada en la pierna, que puede notarse únicamente al estar de pie o al caminar; sensación de calor en la pierna afectada; enrojecimiento o cambio en el color de la piel de la pierna.
Los síntomas de la EPA pueden incluir: disnea súbita de etiología desconocida o respiración acelerada; tos repentina, posiblemente con sangre; dolor torácico súbito; estado presincopal o mareo; taquicardia o ritmo cardíaco irregular.
Algunos de estos síntomas (por ejemplo, disnea, tos) son inespecíficos o pueden interpretarse erróneamente como afecciones más comunes o menos graves (por ejemplo, infecciones respiratorias).
Otras manifestaciones de oclusión vascular pueden incluir dolor súbito, hinchazón, abdomen agudo y cianosis leve de una extremidad.
En la oclusión de los vasos oculares, los síntomas iniciales pueden ser visión borrosa sin dolor, que puede progresar hasta la pérdida de la visión. A veces, la pérdida de la visión se desarrolla casi instantáneamente.
Riesgo de tromboembolismo arterial (ATE)
Según datos de estudios epidemiológicos, el uso de cualquier ACO se asocia con un riesgo aumentado de tromboembolismo arterial (infarto de miocardio) o eventos cerebrovasculares (ataque isquémico transitorio, ictus). Los eventos tromboembólicos arteriales pueden tener consecuencias fatales.
Factores de riesgo para el desarrollo de ATE
Con el uso de ACO, el riesgo de complicaciones tromboembólicas arteriales o eventos cerebrovasculares aumenta en mujeres con factores de riesgo (ver tabla 2). El uso de Feminita® está contraindicado si la mujer presenta un factor de riesgo grave o varios factores de riesgo para ATE que puedan aumentar el riesgo de trombosis arterial (ver sección «Contraindicaciones»). Si una mujer tiene más de un factor de riesgo, el aumento del riesgo puede ser mayor que la suma de los riesgos asociados con cada factor individual, por lo que debe considerarse el riesgo total. Si la relación beneficio/riesgo es desfavorable, no se deben prescribir ACO (ver sección «Contraindicaciones»).
Factores de riesgo para el desarrollo de ATE
Tabla 2
| Factor de riesgo |
Observación |
| Edad |
Particularmente a partir de los 35 años |
| Tabaquismo |
Se recomienda a las mujeres que utilizan anticonceptivos orales combinados que no fumen. Se recomienda encarecidamente a las mujeres mayores de 35 años que continúen fumando que utilicen otro método anticonceptivo. |
| Hipertensión arterial |
|
| Obesidad (índice de masa corporal superior a 30 kg/m²) |
El riesgo aumenta considerablemente con el incremento del índice de masa corporal. Requiere especial atención en caso de que la mujer presente otros factores de riesgo. |
| Antecedentes familiares (tromboembolismo arterial en parientes cercanos o padres, especialmente a edades relativamente jóvenes, por ejemplo antes de los 50 años) |
En caso de predisposición hereditaria, se recomienda a las mujeres consultar con un especialista antes de iniciar cualquier anticonceptivo oral combinado. |
| Migraña |
El aumento de la frecuencia o de la gravedad de la migraña durante el uso de anticonceptivos orales combinados (posibles síntomas prodromales de eventos cerebrovasculares) puede requerir la suspensión inmediata del anticonceptivo. |
| Otras afecciones asociadas con reacciones adversas vasculares |
Diabetes mellitus, hiperhomocisteinemia, valvulopatías cardíacas, fibrilación auricular, displipoproteinemia y lupus eritematoso sistémico. |
Síntomas de ATE
Se debe aconsejar a las mujeres que, ante la aparición de los síntomas descritos a continuación, consulten inmediatamente a un médico y le informen que están tomando un ACO.
Los síntomas de un trastorno cerebrovascular pueden incluir: entumecimiento repentino en la cara, debilidad u hormigueo en las extremidades, especialmente unilateral; alteración repentina de la marcha, mareo, pérdida del equilibrio o de la coordinación; confusión repentina, alteración del habla o de la comprensión; empeoramiento repentino de la visión en uno o ambos ojos; dolor de cabeza repentino, intenso o prolongado sin causa definida; pérdida de conciencia o desmayo con o sin convulsiones.
El carácter transitorio de los síntomas puede indicar un accidente isquémico transitorio (AIT).
Los síntomas de infarto de miocardio pueden incluir: dolor, molestia, sensación de opresión o pesadez en el pecho, brazo o por debajo del esternón; molestia que irradia hacia la espalda, mandíbula, garganta, brazo o estómago; sensación de saciedad, indigestión o dispepsia; sudoración excesiva, náuseas, vómitos o mareo; debilidad extrema, ansiedad o dificultad para respirar; latidos rápidos o irregulares.
Tumores
Los resultados de algunos estudios epidemiológicos indican un aumento adicional del riesgo de cáncer de cuello uterino con el uso prolongado de ACO (> 5 años), aunque esta afirmación sigue siendo controvertida, ya que no se ha determinado completamente si los resultados de los estudios tienen en cuenta factores de riesgo concomitantes, como el comportamiento sexual y otros factores, por ejemplo, la infección por el virus del papiloma humano.
Un metaanálisis de 54 estudios epidemiológicos indica un ligero aumento del riesgo relativo (RR = 1,24) de cáncer de mama en mujeres que toman ACO. Este riesgo aumentado disminuye progresivamente durante los 10 años posteriores a la interrupción del uso de ACO. Dado que el cáncer de mama es raro en mujeres menores de 40 años, el aumento en el número de casos diagnosticados en mujeres que actualmente toman o han tomado recientemente ACO es insignificante en relación con el riesgo general de cáncer de mama. Los resultados de estos estudios no proporcionan evidencia de una relación causal. El aumento del riesgo puede deberse tanto a un diagnóstico más temprano del cáncer de mama en mujeres que toman ACO como a un efecto biológico de los ACO, o a una combinación de ambos factores. Se ha observado una tendencia a que el cáncer de mama diagnosticado en mujeres que alguna vez han tomado ACO sea clínicamente menos agresivo que en aquellas que nunca los han tomado.
En casos aislados, se han observado en mujeres que toman ACO tumores hepáticos benignos y, aún más raramente, malignos, que en algunos casos han provocado hemorragia intraabdominal potencialmente mortal. En caso de aparición de dolor intenso en la región epigástrica, aumento del tamaño del hígado o signos de hemorragia intraabdominal, en el diagnóstico diferencial se debe considerar la posibilidad de un tumor hepático asociado al uso de ACO.
El uso de ACO en dosis altas (50 mcg de etinilestradiol) reduce el riesgo de cáncer de endometrio y de ovario. No se sabe si estos datos son aplicables también a los ACO de baja dosis.
Otros estados
El componente progestínico del medicamento Feminité® es un antagonista de la aldosterona con propiedades conservadoras de potasio. En la mayoría de los casos, no se espera un aumento de los niveles de potasio durante su uso. En estudios clínicos, en algunos pacientes con insuficiencia renal leve o moderada y que tomaban simultáneamente medicamentos conservadores de potasio, los niveles séricos de potasio aumentaron ligeramente (aunque no de forma significativa) durante el tratamiento con drospirenona. Por ello, se recomienda controlar el nivel de potasio durante el primer ciclo de tratamiento en pacientes con insuficiencia renal. A estas pacientes también se les recomienda mantener el nivel de potasio en suero por debajo del límite superior normal antes de iniciar el tratamiento, especialmente si toman simultáneamente medicamentos conservadores de potasio (ver sección «Interacción con otros medicamentos y otras formas de interacción»).
Las mujeres con hipertrigliceridemia o antecedentes familiares de este trastorno tienen riesgo de desarrollar pancreatitis al tomar ACO.
Aunque se ha informado de un ligero aumento de la presión arterial en muchas mujeres que toman ACO, el aumento clínicamente significativo de la presión arterial se observa solo en casos aislados. La interrupción inmediata del ACO solo es necesaria en estos casos aislados. En caso de hipertensión arterial persistente o imposibilidad de controlar la presión con medicamentos antihipertensivos, se debe interrumpir el uso de ACO en las mujeres que los toman. Si es apropiado, el tratamiento con ACO puede reanudarse tras alcanzar la normotensión mediante terapia antihipertensiva.
Se ha informado de la aparición o empeoramiento de las siguientes enfermedades durante el embarazo y con el uso de ACO, aunque la relación con el uso de estrógenos/progestágenos no está completamente aclarada: ictericia y/o prurito asociado con colestasis, formación de cálculos biliares, porfiria, lupus eritematoso sistémico, síndrome hemolítico urémico, corea de Sydenham, herpes gestacional, pérdida de audición asociada con otosclerosis.
Los estrógenos exógenos pueden provocar la aparición o empeoramiento de síntomas de angioedema hereditario o adquirido.
El metabolismo de las hormonas esteroides puede estar alterado en pacientes con disfunción hepática. Trastornos hepáticos agudos o crónicos pueden requerir la interrupción del uso de ACO hasta que los parámetros de función hepática regresen a la normalidad y se excluya una relación causal con el ACO.
Debe interrumpirse el uso de ACO ante la reaparición de ictericia colestásica y/o prurito asociado con colestasis que hayan ocurrido previamente durante el embarazo o con el uso previo de hormonas sexuales.
Aunque los ACO pueden afectar la resistencia periférica a la insulina y la tolerancia a la glucosa, no hay datos que indiquen la necesidad de modificar el régimen terapéutico en mujeres diabéticas que toman ACO de baja dosis (< 0,05 mg de etinilestradiol). Sin embargo, las mujeres con diabetes deben ser examinadas cuidadosamente durante el uso de ACO, especialmente al inicio del tratamiento.
También se han observado casos de empeoramiento de la depresión endógena, epilepsia, enfermedad de Crohn y colitis ulcerosa durante el uso de ACO.
El estado de ánimo deprimido y la depresión son efectos adversos bien conocidos que pueden ocurrir con el uso de anticonceptivos hormonales (ver sección «Reacciones adversas»). La depresión puede ser un estado grave y es un factor de riesgo bien conocido de conducta suicida y suicidio. Se debe aconsejar a las mujeres que consulten a un médico ante cambios de ánimo o aparición de síntomas depresivos, incluso poco después del inicio del tratamiento.
A veces puede aparecer melasma, especialmente en mujeres con antecedentes de melasma gravídico. Las mujeres propensas al melasma deben evitar la exposición directa al sol o a la radiación ultravioleta durante el uso de ACO.
Las tabletas amarillas y blancas contienen monohidrato de lactosa. Esto debe tenerse en cuenta en caso de trastornos hereditarios raros de intolerancia a la galactosa, deficiencia de lactasa de Lapp o malabsorción de glucosa-galactosa. En caso de dieta sin lactosa, debe considerarse la cantidad de lactosa indicada.
Si se le ha diagnosticado intolerancia a ciertos azúcares, consulte a su médico antes de tomar este medicamento.
Aumento de los niveles de ALT
En estudios clínicos con pacientes que recibieron tratamiento para la hepatitis vírica C con medicamentos que contienen ombitasvir/paritaprevir/ritonavir y dasabuvir, con o sin ribavirina, se observó con mayor frecuencia un aumento de las transaminasas (ALT) superior a 5 veces el límite superior normal (LSN) en mujeres que tomaban medicamentos que contenían etinilestradiol, como los anticonceptivos hormonales combinados (AHC). También se ha observado aumento de ALT con el uso de medicamentos antivirales contra la VHC que contienen glecaprevir/pibrentasvir y sofosbuvir/velpatasvir/voxilaprevir (ver secciones «Contraindicaciones» e «Interacción con otros medicamentos y otras formas de interacción»).
Consultas/exámenes médicos
Antes de iniciar o reanudar el tratamiento con FeminitéÒ, se recomienda obtener un historial médico completo (incluyendo antecedentes familiares), realizar un examen médico completo y descartar embarazo. Se debe medir la presión arterial y realizar un examen médico, teniendo en cuenta las contraindicaciones (ver sección «Contraindicaciones») y las precauciones de uso (ver sección «Precauciones de uso»). Se debe informar a la mujer sobre la información relativa al tromboembolismo venoso y arterial, incluyendo el riesgo asociado con el uso de Feminité®, en comparación con otros AHC, los síntomas de TEV y ATE, los factores de riesgo conocidos y las medidas a tomar ante sospecha de trombosis.
Se recomienda a las pacientes leer cuidadosamente el prospecto del medicamento y seguir las recomendaciones que contiene.
La frecuencia y la naturaleza de los controles deben basarse en las normas vigentes de la práctica médica, teniendo en cuenta las características individuales de cada mujer.
Debe advertirse a las pacientes de que los anticonceptivos hormonales no protegen contra la infección por VIH (SIDA) ni contra ninguna otra enfermedad de transmisión sexual.
Disminución de la eficacia
La eficacia de los ACO puede reducirse si se olvida tomar una tableta (ver sección «Instrucciones de uso y dosis»), en caso de trastornos gastrointestinales (ver sección «Instrucciones de uso y dosis») o con el uso concomitante de otros medicamentos (ver sección «Interacción con otros medicamentos y otras formas de interacción»).
Alteraciones del ciclo
Durante el uso de ACO pueden ocurrir sangrados irregulares (manchado o sangrado intermenstrual), especialmente durante los primeros meses. Si estos sangrados continúan después de tres ciclos menstruales, deben considerarse graves.
Si las secreciones sanguinolentas irregulares persisten o reaparecen tras un período de sangrados regulares, deben considerarse causas no hormonales del sangrado y realizarse las pruebas diagnósticas adecuadas, incluyendo exámenes para descartar tumores y embarazo. Entre las pruebas diagnósticas puede incluirse una curetaje.
En algunas mujeres puede no ocurrir sangrado de privación durante el período de descanso del medicamento. Si los ACO se toman según las instrucciones de la sección «Instrucciones de uso y dosis», el embarazo es poco probable. Sin embargo, si el ACO se ha tomado de forma irregular antes de la ausencia del primer sangrado de privación, o si falta el sangrado de privación en dos ciclos consecutivos, debe descartarse embarazo antes de continuar con el uso de ACO.
Uso durante el embarazo o la lactancia.
Embarazo.
Este medicamento está contraindicado durante el embarazo.
Si se produce un embarazo durante el uso de Feminité®, debe interrumpirse inmediatamente su uso. Sin embargo, los resultados de estudios epidemiológicos no indican un aumento del riesgo de malformaciones congénitas en hijos de madres que tomaron ACO antes del embarazo, ni tampoco una acción teratogénica por el uso accidental de ACO durante el embarazo.
Estudios en animales mostraron efectos adversos durante el embarazo y la lactancia (ver sección «Propiedades farmacológicas»). Con base en estos estudios en animales, no puede descartarse un efecto adverso debido a la acción hormonal de los principios activos. Sin embargo, la experiencia general con el uso de ACO durante el embarazo no indica un efecto adverso en humanos.
Los datos disponibles sobre el uso del medicamento durante el embarazo son demasiado limitados para poder concluir sobre un posible efecto negativo de FeminitéÒ en el curso del embarazo, la salud del feto y del recién nacido. Actualmente no existen datos epidemiológicos adecuados al respecto.
Al reanudar el uso de FeminitéÒ, debe considerarse el aumento del riesgo de TEV durante el período posparto (ver secciones «Instrucciones de uso y dosis», «Precauciones de uso»).
Lactancia.
Los ACO pueden afectar la lactancia, ya que pueden reducir la cantidad de leche materna y alterar su composición. Por ello, no se recomienda tomar ACO durante la lactancia. Pequeñas cantidades de esteroides anticonceptivos y/o sus metabolitos pueden pasar a la leche materna durante el uso de ACO. Estas cantidades podrían afectar al niño.
Capacidad para afectar la velocidad de reacción al conducir vehículos o manejar mecanismos.
No se han realizado estudios sobre el efecto sobre la capacidad para conducir vehículos o manejar mecanismos. No se ha informado de efectos sobre la capacidad para conducir vehículos o manejar mecanismos en mujeres que toman anticonceptivos orales combinados.
Vía de administración y dosis.
Tabletas para administración oral.
Las tabletas deben tomarse diariamente a la misma hora con una pequeña cantidad de líquido, siguiendo el orden indicado en el envase blíster. No se deben hacer pausas en el uso de las tabletas Feminiti®. Se debe tomar 1 tableta al día durante 28 días consecutivos. El consumo de las tabletas del siguiente envase debe comenzar inmediatamente después de tomar la última tableta del envase anterior. La hemorragia similar a la menstruación generalmente comienza entre el 2º y 3º día después del inicio de la toma de las tabletas placebo (de color blanco) y puede no finalizar antes del comienzo de la toma de tabletas del siguiente envase.
El envase contiene un soporte para el blíster, en el que se puede colocar el blíster cuando se necesite llevar consigo, así como una escala calendario.
El blíster contiene 21 tabletas con principios activos (de color amarillo) y 7 tabletas placebo sin principios activos (de color blanco).
Inicio del uso del medicamento Feminiti®
No se han utilizado anticonceptivos hormonales previamente (mes anterior): el tratamiento debe comenzar el primer día del ciclo menstrual de la mujer (es decir, el primer día del sangrado menstrual).
Paso de otro anticonceptivo hormonal combinado (anticonceptivo oral combinado [AOC], anillo vaginal o parche transdérmico): se recomienda que la mujer comience a tomar las tabletas Feminiti® al día siguiente de haber tomado la última tableta activa (última tableta que contiene principios activos) de su AOC anterior, pero no más tarde del día siguiente al finalizar el período habitual de descanso o tras tomar la última tableta placebo del AOC anterior. En caso de haber utilizado un anillo vaginal o un parche transdérmico, se recomienda comenzar el tratamiento con Feminiti® el día de la retirada del dispositivo anterior, pero no más tarde del día en que debería haberse realizado la siguiente aplicación de estos dispositivos.
Paso de un método basado únicamente en progestágenos (píldora "mini", inyecciones, implantes) o de un sistema intrauterino con progestágeno: la mujer puede comenzar a tomar Feminiti® en cualquier día tras dejar de tomar la píldora "mini" (en caso de implante o sistema intrauterino, el día de su extracción; en caso de inyección, en lugar de la siguiente inyección). Sin embargo, en todos los casos se recomienda utilizar un método anticonceptivo de barrera adicional durante los primeros 7 días de tratamiento.
Tras un aborto en el primer trimestre del embarazo: la mujer puede comenzar inmediatamente el tratamiento. En este caso, no es necesario utilizar métodos anticonceptivos adicionales.
Tras el parto o un aborto en el segundo trimestre del embarazo: se debe recomendar a las mujeres que comiencen a tomar Feminiti® entre los días 21 y 28 tras el parto o el aborto en el segundo trimestre. Si la mujer comienza el tratamiento más tarde, se debe recomendar el uso adicional de un método anticonceptivo de barrera durante los primeros 7 días de tratamiento. Sin embargo, si ya ha habido relaciones sexuales, antes de iniciar el AOC debe descartarse el embarazo o esperar a la primera menstruación.
En caso de lactancia, véase la sección «Lactancia».
Qué hacer en caso de olvidar tomar una tableta
Si se olvida tomar una tableta blanca (tableta placebo), puede omitirse. Sin embargo, debe retirarse del envase para evitar prolongar inadvertidamente la fase de toma de tabletas placebo.
Las indicaciones siguientes se refieren exclusivamente al olvido de tomar tabletas amarillas con principios activos.
Si el retraso en la toma de la tableta no supera las 12 horas, la protección anticonceptiva no se reduce. La tableta olvidada debe tomarse tan pronto como sea posible, y después continuar tomando las tabletas a la hora habitual.
Si el retraso en la toma de la tableta supera las 12 horas, la protección anticonceptiva puede reducirse. En este caso, deben seguirse dos reglas principales:
- El intervalo entre tomas nunca debe superar los 7 días.
- La adecuada supresión del eje hipotálamo-hipófisis-ovario se logra con la toma continua de tabletas durante 7 días.
De acuerdo con esto, en la práctica diaria deben seguirse las siguientes recomendaciones:
- Primera semana
La mujer debe tomar la última tableta olvidada tan pronto como recuerde, incluso si esto implica tomar dos tabletas simultáneamente. Después, debe continuar tomando las tabletas a la hora habitual. Además, durante los siguientes 7 días debe utilizarse un método anticonceptivo de barrera, por ejemplo, condón. Si en los 7 días anteriores ha habido relaciones sexuales, debe considerarse la posibilidad de embarazo. Cuantas más tabletas se hayan olvidado y más cerca esté el olvido del período de toma de tabletas placebo, mayor será el riesgo de embarazo.
- Segunda semana
La mujer debe tomar la última tableta olvidada tan pronto como recuerde, incluso si esto implica tomar dos tabletas simultáneamente. Después, debe continuar tomando las tabletas a la hora habitual. Si la mujer ha tomado correctamente las tabletas durante los 7 días anteriores al olvido, no es necesario utilizar métodos anticonceptivos adicionales. Sin embargo, si se ha olvidado más de una tableta, se recomienda utilizar métodos anticonceptivos adicionales durante los siguientes 7 días.
- Tercera semana
El riesgo de pérdida de eficacia aumenta conforme se acerca el período de 7 días de toma de tabletas placebo.
Sin embargo, si se sigue el esquema de toma adecuadamente, puede evitarse la pérdida de protección anticonceptiva. Si se sigue una de las recomendaciones siguientes, no será necesario utilizar métodos anticonceptivos adicionales, siempre que las tabletas se hayan tomado correctamente durante los 7 días previos al primer olvido. En caso contrario, se recomienda seguir la primera de estas dos recomendaciones y utilizar métodos anticonceptivos adicionales durante los siguientes 7 días.
- La mujer debe tomar la última tableta olvidada tan pronto como recuerde, incluso si esto implica tomar dos tabletas simultáneamente. Después, debe continuar tomando las tabletas a la hora habitual hasta finalizar las tabletas activas.
Las 7 tabletas de la última fila (tabletas placebo) deben omitirse. El tratamiento con el siguiente envase debe comenzar inmediatamente después de tomar la última tableta activa del envase anterior. Es poco probable que la mujer tenga una hemorragia similar a la menstruación antes de finalizar todas las tabletas activas del segundo envase, aunque durante la toma pueden observarse manchados o sangrado interrumpido.
- También puede suspenderse la toma de tabletas con principios activos del envase blíster actual. En este caso, la mujer debe tomar las tabletas de la última fila (tabletas placebo) durante 7 días, incluyendo los días en que se olvidó la toma, y después continuar con las tabletas del siguiente envase blíster.
Si la mujer ha olvidado tomar tabletas y no tiene hemorragia similar a la menstruación durante la toma de tabletas placebo, debe consultar al médico sobre la posibilidad de embarazo.
Recomendaciones en caso de trastornos gastrointestinales
En caso de trastornos gastrointestinales graves (por ejemplo, vómitos o diarrea), puede producirse una absorción incompleta del medicamento; en tal caso, debe utilizarse un método anticonceptivo adicional. Si ocurre vómito en las 3-4 horas posteriores a la toma de la tableta, debe tomarse una nueva tableta (tableta sustituta) tan pronto como sea posible. La nueva tableta, si es posible, debe tomarse dentro de las 12 horas posteriores a la hora habitual de toma. Si han pasado más de 12 horas, debe seguirse lo indicado en la sección «Qué hacer en caso de olvidar tomar una tableta». Si la mujer no desea cambiar su esquema habitual de toma, debe tomar una tableta(s) adicional(es) de otro envase blíster.
Cómo cambiar el momento de aparición de la hemorragia de privación
Para retrasar la hemorragia de privación, la mujer debe continuar tomando tabletas Feminiti® del nuevo envase sin tomar las tabletas placebo del envase actual. A voluntad, el período de toma puede prolongarse hasta finalizar las tabletas con principios activos del segundo envase. Durante este tiempo, pueden observarse sangrado interrumpido o secreción sanguinolenta. Tras tomar todas las tabletas placebo, se reanuda el uso habitual del medicamento Feminiti®.
Para cambiar el día de la semana en que comienza la hemorragia de privación, se recomienda acortar el período de toma de tabletas placebo tantos días como se desee. Cuanto más corto sea este período, mayor será el riesgo de ausencia de hemorragia similar a la menstruación y de aparición de sangrado interrumpido o manchado durante la toma de tabletas del segundo envase (como en el caso de retrasar la hemorragia de privación).
Información adicional sobre grupos especiales de pacientes
Pacientes de edad avanzada.
El medicamento no debe administrarse tras la menopausia.
Pacientes con insuficiencia hepática. Feminiti® está contraindicado en mujeres con insuficiencia hepática grave (véanse las secciones «Contraindicaciones» y «Propiedades farmacológicas»).
Pacientes con insuficiencia renal. Feminiti® está contraindicado en mujeres con insuficiencia renal grave o insuficiencia renal aguda (véanse las secciones «Contraindicaciones» y «Propiedades farmacológicas»).
Niños. Feminiti® está indicado solo después de la primera menstruación. Según datos epidemiológicos recopilados en más de 2000 adolescentes menores de 18 años, no hay información que indique diferencias en la seguridad y eficacia en este grupo de pacientes en comparación con mujeres de 18 años o más.
Sobredosis.
Hasta la fecha, no existen datos clínicos sobre sobredosis con tabletas Feminiti®. Según la experiencia con AOC, en caso de sobredosis pueden presentarse náuseas, vómitos o, en jóvenes, hemorragia vaginal. La hemorragia de privación puede ocurrir en niñas incluso antes de la menarquia, en caso de uso accidental o no intencionado del medicamento. No existe antídoto específico; el tratamiento debe ser sintomático.
Reacciones adversas.
Para información sobre reacciones adversas graves en mujeres que utilizan anticonceptivos orales combinados, véase también la sección «Precauciones y advertencias». A continuación se indican las reacciones adversas observadas durante el uso del medicamento Femynity® (véase la tabla 3).
Reacciones adversas observadas durante el uso del medicamento Femynity®
Tabla 3
Clases de sistemas de órganos |
Reacciones adversas por frecuencia |
||
| Frecuentes (≥ 1/100 y < 1/10) |
Infrecuentes (≥ 1/1000 y <1/100) |
Puntuales (≥1/10000 y < 1/1000) |
|
| Del sistema inmunitario |
Hipersensibilidad, asma |
||
| Del estado psíquico |
Depresión del estado de ánimo |
Aumento del libido, disminución del libido |
|
| Del sistema nervioso |
Dolor de cabeza |
||
| De los órganos del oído |
Hipoacusia |
||
| De los vasos sanguíneos |
Migraña |
Hipertensión arterial, hipotensión arterial |
Tromboembolia venosa, tromboembolia arterial |
| Del tracto gastrointestinal |
Náuseas |
Vómitos, diarrea |
|
| De la piel y del tejido celular subcutáneo |
Acné, eccema, prurito, alopecia |
Eritema nodular, eritema multiforme |
|
| Del sistema reproductivo y de las glándulas mamarias |
Alteraciones menstruales, hemorragias intermenstruales, dolor en las mamas, sensación de pesadez en las mamas, secreción vaginal, candidiasis vulvovaginal |
Aumento de las mamas, infecciones vaginales |
Secreción de las mamas |
| Trastornos generales |
Retención de líquidos, aumento de peso, pérdida de peso |
||
Descripción de reacciones adversas individuales
En mujeres que han tomado ACO, se ha observado un riesgo aumentado de eventos trombóticos/tromboembólicos venosos o arteriales, incluyendo infarto de miocardio, accidente cerebrovascular, accidente isquémico transitorio, trombosis venosa y embolia pulmonar, como se describe con más detalle en la sección «Precauciones de uso».
Las siguientes reacciones adversas graves se han observado en mujeres que han utilizado ACO (también descritas en la sección «Precauciones de uso»):
- trastornos tromboembólicos venosos;
- trastornos tromboembólicos arteriales;
- hipertensión arterial;
- tumores hepáticos;
- desarrollo o empeoramiento de enfermedades cuya relación con el uso de ACO no está completamente aclarada: enfermedad de Crohn, colitis ulcerosa inespecífica, epilepsia, mioma uterino, porfiria, lupus eritematoso sistémico, herpes gestationis, corea de Sydenham, síndrome hemolítico urémico, ictericia colestásica;
- melasma;
- trastornos agudos o crónicos de la función hepática que pueden requerir la interrupción del uso de ACO hasta que los parámetros de función hepática regresen a la normalidad;
- los estrógenos exógenos pueden provocar la aparición o empeoramiento de síntomas de angioedema hereditario o adquirido.
Reacciones adversas observadas en pacientes que han utilizado ACO: labilidad emocional, depresión; pérdida de libido; eventos tromboembólicos venosos y arteriales, incluyendo oclusión de venas profundas periféricas, trombosis y embolia de vasos pulmonares, infarto de miocardio, accidente cerebrovascular (incluyendo accidente cerebrovascular hemorrágico, accidente isquémico transitorio e isquémico); eritema.
Otras reacciones adversas asociadas con el grupo de anticonceptivos orales combinados también se indican en las secciones «Contraindicaciones» y «Precauciones de uso» (incluyendo pérdida de audición relacionada con otosclerosis, hipertrigliceridemia y mayor riesgo de pancreatitis, formación de cálculos biliares, alteraciones en la tolerancia a la glucosa o efecto sobre la resistencia periférica a la insulina, ictericia y/o prurito relacionado con colestasis, reacciones de hipersensibilidad incluyendo erupciones cutáneas y urticaria).
La frecuencia de diagnóstico de cáncer de mama es ligeramente mayor entre mujeres que utilizan ACO. Dado que el cáncer de mama es raro en mujeres menores de 40 años, el aumento en el número de casos diagnosticados de cáncer de mama en mujeres que actualmente o recientemente han utilizado ACO es pequeño en relación con el riesgo general de cáncer de mama. La relación con el uso de ACO no está clara. Véanse también las secciones «Contraindicaciones» y «Precauciones de uso».
Interacciones
Pueden ocurrir sangrados intermenstruales y/o disminución del efecto anticonceptivo debido a la interacción de otros medicamentos (inductores enzimáticos) con anticonceptivos orales (véase la sección «Interacción con otros medicamentos y otros tipos de interacciones»).
Notificación de reacciones adversas sospechosas
La notificación de reacciones adversas tras la autorización del medicamento es importante. Permite continuar con el monitoreo de la relación beneficio-riesgo del medicamento. Los profesionales médicos y farmacéuticos, así como los pacientes o sus representantes legales, deben informar sobre todos los casos sospechosos de reacciones adversas y la falta de eficacia del medicamento a través del sistema automatizado de información de farmacovigilancia en el enlace: https://aisf.dec.gov.ua.
Período de validez. 3 años.
No utilizar después de la fecha de caducidad indicada en el envase.
Condiciones de conservación. Conservar en el envase original a una temperatura no superior a 30 ºC.
Mantener fuera del alcance de los niños.
Envase. Comprimidos recubiertos con película, 0,03 mg/3 mg, nº 28 (21 + 7) en blíster;
1 blíster junto con una escala calendario y un soporte para blíster, en una caja de cartón.
Categoría de dispensación. Bajo receta médica.
Fabricante. Laboratorios Leon Farma, S. A.
Dirección del fabricante y lugar de actividad.
Calle La Vallina s/n, Polígono Industrial Navatejera, Villaquilambre, 24193, España / Calle La Vallina S/N, Poligono Industrial Navatejera, Villaquilambre, 24193, Spain.
Solicitante.
S.C. «WORWARDS PHARMA» S.R.L.
Dirección del solicitante.
Ucrania, 03142, Kiev, str. Omelyana Prytsaka, 4.
Medicamentos similares
Los datos originales están disponibles en el idioma del país de fabricación.
Fuente de datos: Registro Estatal de Medicamentos de Ucrania
Última verificación de datos: 13 de agosto de 2026