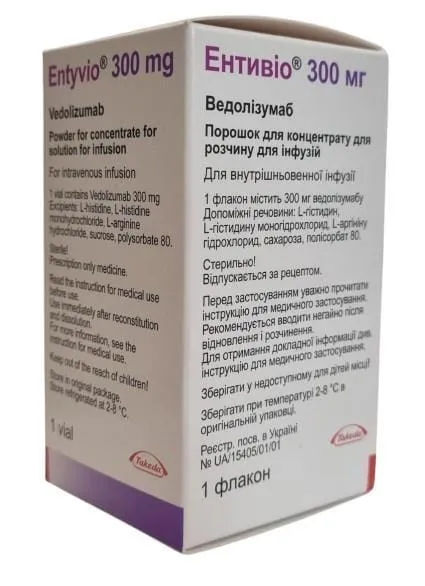
ENTYVIO®
UcraniaEl medicamento se utiliza para el tratamiento de adultos con colitis ulcerosa no especificada en fase activa, enfermedad de Crohn o colitis crónica de moderada a grave.
Preguntas frecuentes
¿Cómo se debe administrar correctamente Entyvio®?
El medicamento se administra por vía intravenosa mediante infusión (durante al menos 30 minutos) bajo supervisión médica. Por lo general, el esquema prevede la administración de una dosis de 300 mg en las semanas 0, 2 y 6, tras lo cual las infusiones se realizan cada 8 semanas.
¿Quiénes no deben utilizar este medicamento?
Su uso está contraindicado en caso de hipersensibilidad a los componentes del medicamento, así como en presencia de infecciones graves activas, tales como tuberculosis, sepsis, citomegalovirus, listeriosis y otras infecciones oportunistas.
¿Cuáles pueden ser los efectos secundarios de Entyvio®?
Los efectos más frecuentes incluyen infecciones (nasofaringitis, bronquitis, gripe), dolor de cabeza, náuseas, fatiga, tos y dolor articular. También pueden producirse reacciones en el lugar de la administración, erupciones cutáneas, diarrea o estreñimiento.
¿Se puede tomar el medicamento junto con otros fármacos?
No se han realizado estudios de compatibilidad con otros agentes, por lo que no se recomienda mezclar el medicamento con otras sustancias medicinales. Tenga precaución al utilizar vacunas vivas.
¿Afecta el medicamento al embarazo o a la lactancia?
El medicamento debe utilizarse únicamente cuando el beneficio para la madre supere el riesgo para el niño. Se recomienda que las mujeres en edad reproductiva utilicen métodos anticonceptivos eficaces durante el tratamiento y durante las 18 semanas posteriores a la última administración. El vedolizumab pasa a la leche materna.
Prospecto
INSTRUCCIONES PARA USO MÉDICO DEL MEDICAMENTO ENTYVIO®
Composición:
Principio activo: vedolizumab;
1 frasco contiene 300 mg de vedolizumab;
Excipientes: L-histidina, clorhidrato monohidrato de L-histidina, clorhidrato de L-arginina, sacarosa, polisorbato 80.
Forma farmacéutica. Polvo para concentrado para solución para perfusión.
Principales propiedades físico-químicas: polvo blanco o casi blanco o masa compacta.
Grupo farmacoterapéutico. Agentes antineoplásicos e inmunomoduladores. Agentes inmunosupresores. Anticuerpos monoclonales.
Código ATC L04A G05.
Propiedades farmacodinámicas.
Farmacodinámica.
Vedolizumab es un medicamento biológico inmunosupresor intestinal selectivo. Vedolizumab es un anticuerpo monoclonal humanizado que se une específicamente al integrina α4β7, expresada principalmente en linfocitos del tipo de células T auxiliares con afinidad por los tejidos intestinales. Al unirse a la α4β7 de estos linfocitos, vedolizumab inhibe su adhesión a las moléculas de adhesión endotelial mucosa-vascular asociada a células endoteliales intestinales 1 (MAdCAM-1), pero no inhibe su adhesión a las moléculas de adhesión de células vasculares 1 (VCAM-1). Las MAdCAM-1 se expresan principalmente en las células endoteliales intestinales y desempeñan un papel fundamental en la migración de linfocitos T hacia los tejidos del tracto gastrointestinal (TGI). Vedolizumab no se une a las integrinas α4β1 ni αEβ7 y no inhibe su función.
La integrina α4β7 se expresa en un subgrupo específico de linfocitos T auxiliares de memoria que migran principalmente hacia los tejidos del tracto gastrointestinal (TGI) y provocan la inflamación característica de la colitis ulcerosa y la enfermedad de Crohn, enfermedades crónicas inflamatorias inmunomediadas del TGI. Vedolizumab reduce la inflamación gastrointestinal en pacientes con colitis ulcerosa, enfermedad de Crohn y colangitis autoinmune. La inhibición de la interacción entre α4β7 y MAdCAM-1 por acción de vedolizumab impide la transmigración hacia el tejido intestinal de linfocitos T auxiliares de memoria específicos a través del endotelio vascular en estudios con animales, lo que provoca un aumento reversible de tres veces la concentración de estas células en sangre periférica. El precursor murino de vedolizumab redujo la inflamación gastrointestinal en modelos experimentales de colitis ulcerosa en estudios con animales.
En voluntarios sanos, pacientes con colitis ulcerosa y pacientes con enfermedad de Crohn, vedolizumab no incrementó los niveles periféricos de neutrófilos, basófilos, eosinófilos, células B auxiliares, linfocitos T citotóxicos, linfocitos T auxiliares de memoria, monocitos ni células asesinas (NK), y no se observó leucocitosis durante su uso.
Vedolizumab no afectó la vigilancia inmunitaria ni la inflamación en el sistema nervioso central (SNC) en el encefalomielitis autoinmune experimental en estudios con animales, un modelo experimental de esclerosis múltiple. Vedolizumab no alteró la respuesta inmunitaria tras la estimulación antigénica en la dermis y músculo (véase la sección «Precauciones de uso»). Por el contrario, vedolizumab suprimió la respuesta inmunitaria tras la administración de antígenos en el tracto gastrointestinal en voluntarios sanos (véase la sección «Precauciones de uso»).
En estudios clínicos en los que vedolizumab se administró en dosis entre 0,2 y 10 mg/kg, se observó una saturación superior al 95 % de los receptores α4β7 en subpoblaciones de linfocitos circulantes implicados en la vigilancia inmunitaria intestinal.
Vedolizumab no influyó en la migración de células CD4+ y CD8+ hacia el SNC, lo que se confirma por la ausencia de cambios en la relación CD4+/CD8+ en el líquido cefalorraquídeo (LCR), según los resultados comparativos antes y después de la administración de vedolizumab en voluntarios sanos. Estos datos concuerdan con los hallazgos en estudios con animales, que no detectaron efectos del fármaco sobre la vigilancia inmunitaria en el SNC.
Inmunogenicidad. Durante el tratamiento con Enlivio®, pueden desarrollarse anticuerpos contra vedolizumab, la mayoría de los cuales son neutralizantes. La formación de anticuerpos contra vedolizumab se asocia con un aclaramiento más elevado de vedolizumab y tasas más bajas de remisión clínica.
Las reacciones relacionadas con la infusión tras la administración de vedolizumab se observaron en pacientes con anticuerpos contra vedolizumab.
Farmacocinética.
La farmacocinética de vedolizumab tras una dosis única y múltiples dosis se ha estudiado en voluntarios sanos y en pacientes con colitis ulcerosa activa de intensidad moderada a grave o enfermedad de Crohn. No se han realizado estudios de farmacocinética de vedolizumab en pacientes con colangitis autoinmune, pero se espera que sea similar a la observada en pacientes con colitis ulcerosa activa o enfermedad de Crohn de intensidad moderada o grave.
En pacientes que recibieron vedolizumab a una dosis de 300 mg mediante infusión intravenosa de 30 minutos en las semanas 0 y 2, las concentraciones medias en suero en la semana 6 fueron de 27,9 µg/ml (desviación estándar [DE] ± 15,51) en colitis ulcerosa y de 26,8 µg/ml (DE ± 17,45) en enfermedad de Crohn. A partir de la semana 6, los pacientes recibieron 300 mg de vedolizumab cada 8 semanas o cada 4 semanas. En pacientes con colitis ulcerosa, las concentraciones medias en suero en estado de equilibrio fueron de 11,2 µg/ml (DE ± 7,24) y 38,3 µg/ml (DE ± 24,43), respectivamente. En pacientes con enfermedad de Crohn, las concentraciones medias en suero en estado de equilibrio fueron de 13,0 µg/ml (DE ± 9,08) y 34,8 µg/ml (DE ± 22,55), respectivamente.
Distribución. Los análisis farmacocinéticos poblacionales indican que el volumen de distribución de vedolizumab es aproximadamente de 5 litros. No se ha evaluado la unión de vedolizumab a las proteínas plasmáticas. Vedolizumab es un anticuerpo monoclonal terapéutico, por lo que no se espera que se una significativamente a las proteínas plasmáticas.
Vedolizumab no atraviesa la barrera hematoencefálica tras la administración intravenosa. En voluntarios sanos, vedolizumab no fue detectable en el líquido cefalorraquídeo tras la administración intravenosa de 450 mg.
Eliminación. Los análisis farmacocinéticos poblacionales, basados en datos de las formas intravenosa y subcutánea, indican que el aclaramiento total de vedolizumab es aproximadamente de 0,162 l/día (mediante una vía de eliminación lineal) y la semivida de eliminación en suero es de 26 días. La vía exacta de eliminación de vedolizumab del organismo es desconocida. Los análisis farmacocinéticos poblacionales indican que niveles bajos de albúmina, mayor peso corporal, tratamiento previo con medicamentos que son anticuerpos contra el factor de necrosis tumoral (TNF) y la presencia de anticuerpos anti-vedolizumab pueden acelerar el aclaramiento de vedolizumab, aunque la magnitud de estos efectos no se considera clínicamente relevante.
Linealidad. Vedolizumab mostró farmacocinética lineal a concentraciones en suero superiores a 1 µg/ml.
Grupos de pacientes especiales. Según los análisis farmacocinéticos poblacionales, la edad no influye en el aclaramiento de vedolizumab en pacientes con colitis ulcerosa o enfermedad de Crohn. Se espera que la edad de los pacientes con colangitis autoinmune no influya en el aclaramiento de vedolizumab. No se han realizado estudios formales sobre el impacto de la insuficiencia renal o hepática en la farmacocinética de vedolizumab.
Características clínicas.
Indicaciones.
- Tratamiento del curso activo de la colitis ulcerosa inespecífica de intensidad moderada a grave en adultos cuando no existe una respuesta adecuada, se ha perdido la respuesta o existe intolerancia a la terapia estándar o a los antagonistas del factor de necrosis tumoral alfa (TNF-α).
- Tratamiento del curso activo de la enfermedad de Crohn de intensidad moderada a grave en adultos cuando no existe una respuesta adecuada, se ha perdido la respuesta o existe intolerancia a la terapia estándar o a los antagonistas del factor de necrosis tumoral alfa (TNF-α).
- Tratamiento del curso activo de la colangitis esclerosante primaria de intensidad moderada a grave en adultos que han sido sometidos a proctocolectomía y anastomosis ileoanal para el tratamiento de la colitis ulcerosa, cuando no existe una respuesta adecuada o se ha perdido la respuesta al tratamiento antibiótico.
Contraindicaciones.
Hipersensibilidad al principio activo o a cualquiera de los excipientes del medicamento.
Curso activo de infecciones graves, tales como tuberculosis, sepsis, citomegalovirus, listeriosis e infecciones oportunistas, incluyendo la leucoencefalopatía multifocal progresiva (LEMP) (véase la sección «Instrucciones especiales de uso»).
Interacción con otros medicamentos y otras formas de interacción.
No se han realizado estudios de interacción.
Se ha investigado el uso concomitante de vedolizumab con corticosteroides, inmunomoduladores (azatioprina, 6-mercaptopurina y metotrexato) y aminosalicilatos en adultos con colitis ulcerosa y enfermedad de Crohn. Según el análisis farmacocinético poblacional, el uso concomitante de vedolizumab con estos medicamentos no tuvo un impacto clínicamente significativo sobre la farmacocinética del vedolizumab.
Los adultos con colangitis esclerosante primaria recibieron vedolizumab simultáneamente con antibióticos. No se han realizado estudios de farmacocinética de vedolizumab en pacientes con colangitis esclerosante primaria.
No se han realizado estudios sobre el efecto del vedolizumab sobre la farmacocinética de otros medicamentos concomitantes.
Vacunación.
Debe tenerse precaución al administrar vacunas vivas, especialmente vacunas vivas orales, conjuntamente con el medicamento Entyvio® (véase la sección «Instrucciones especiales de uso»).
Características de uso
Vedolizumab debe administrarse en centros médicos equipados con medios para proporcionar asistencia médica de urgencia en caso de reacciones de hipersensibilidad agudas, incluyendo anafilaxia. Debe disponerse de monitorización adecuada y medidas médicas para su uso inmediato durante la administración del medicamento Entivo®.
Los pacientes deben ser supervisados durante cada infusión del medicamento. Tras las dos primeras infusiones, se debe observar al paciente durante aproximadamente 2 horas tras finalizar la infusión, en busca de signos y síntomas de reacciones graves de hipersensibilidad. Tras infusiones posteriores, los pacientes deben ser observados durante 1 hora tras finalizar la infusión.
Seguimiento.
Para mejorar el seguimiento de medicamentos biológicos, debe registrarse claramente el nombre y el número de lote del medicamento administrado.
Reacciones relacionadas con la infusión y reacciones de hipersensibilidad.
Durante los estudios clínicos se han notificado reacciones relacionadas con la infusión y reacciones de hipersensibilidad, principalmente de intensidad leve a moderada (ver sección «Reacciones adversas»).
Si se producen reacciones graves relacionadas con la infusión, reacciones anafilácticas u otras reacciones graves, se debe interrumpir inmediatamente la administración de Entivo® y comenzar el tratamiento adecuado (por ejemplo, con adrenalina o antihistamínicos) (ver sección «Contraindicaciones»).
Si se producen reacciones relacionadas con la infusión de intensidad leve o moderada, se debe reducir la velocidad de infusión o interrumpir la administración del medicamento y comenzar el tratamiento adecuado. Tras la desaparición de reacciones leves o moderadas relacionadas con la infusión, se puede reanudar la infusión del medicamento. Los médicos deben considerar la necesidad de tratamiento previo (por ejemplo, con antihistamínicos, hidrocortisona y/o paracetamol) antes de la siguiente infusión en pacientes con antecedentes de reacciones relacionadas con la infusión de vedolizumab de intensidad leve a moderada, con el fin de minimizar los riesgos (ver sección «Reacciones adversas»).
Infecciones.
Vedolizumab es un antagonista intestinal selectivo de integrinas que no tiene actividad inmunosupresora sistémica definida.
Los médicos deben considerar el riesgo potencialmente aumentado de infecciones oportunistas o infecciones en las que el intestino actúa como barrera protectora (ver sección «Reacciones adversas»).
El tratamiento con Entivo® no debe iniciarse en pacientes con infecciones graves activas hasta que dichas infecciones estén controladas. Los médicos deben considerar la posibilidad de suspender el tratamiento con Entivo® en pacientes que desarrollen infecciones graves durante el tratamiento prolongado con este medicamento. Debe tenerse precaución al considerar el uso de vedolizumab en pacientes con infección crónica grave controlada o con antecedentes de infecciones graves recurrentes. Deben vigilarse cuidadosamente las infecciones antes, durante y tras finalizar el tratamiento con el medicamento.
El uso de Entivo® está contraindicado en pacientes con tuberculosis activa (ver sección «Contraindicaciones»). Antes de iniciar la terapia con vedolizumab, los pacientes deben ser evaluados para detectar tuberculosis según la práctica local. Si se diagnostica tuberculosis latente, debe iniciarse el tratamiento antituberculoso adecuado según las recomendaciones locales antes de comenzar la terapia con vedolizumab. En pacientes en los que se diagnostique tuberculosis durante la terapia con vedolizumab, debe suspenderse dicho tratamiento hasta que la infección esté curada.
El uso de algunos antagonistas de integrinas y de inmunosupresores sistémicos se ha asociado con el desarrollo de leucoencefalopatía multifocal progresiva (LMP), una infección oportunista rara causada por el virus de John Cunningham (JC), que frecuentemente conduce a un resultado fatal. Al unirse a la integrina α4β7, expresada principalmente en la superficie de los linfocitos intestinales, vedolizumab tiene un efecto inmunosupresor en el intestino. Aunque no se ha observado un efecto inmunosupresor sistémico en voluntarios sanos, el impacto sobre la función del sistema inmunitario en pacientes con enfermedades inflamatorias intestinales es desconocido.
Los médicos deben supervisar a los pacientes que reciben vedolizumab en busca de desarrollo o empeoramiento de signos y síntomas neurológicos y derivar al paciente a un neurólogo si aparecen tales síntomas. Si se sospecha LMP, se debe suspender el tratamiento con vedolizumab. Si se confirma LMP, debe interrumpirse el uso del medicamento.
Neoplasias malignas.
Los pacientes con colitis ulcerosa y enfermedad de Crohn tienen un riesgo aumentado de desarrollar neoplasias malignas. Los medicamentos inmunomoduladores pueden aumentar el riesgo de desarrollar neoplasias malignas (ver sección «Reacciones adversas»).
Medicamentos biológicos.
No existen estudios clínicos sobre el uso de vedolizumab en pacientes que previamente han recibido tratamiento con natalizumab o rituximab. Debe tenerse precaución al administrar Entivo® a estos pacientes.
En pacientes que previamente han recibido natalizumab, generalmente se debe esperar un mínimo de 12 semanas antes de iniciar el tratamiento con Entivo®, salvo que el estado clínico del paciente indique otra cosa.
No se conocen datos de estudios clínicos sobre la combinación de vedolizumab con inmunosupresores biológicos. Por tanto, no se recomienda el uso de Entivo® en pacientes que reciben estos medicamentos.
Vacunas vivas orales.
Durante estudios controlados con placebo en voluntarios sanos, una dosis única de 750 mg de vedolizumab no redujo el nivel de inmunidad protectora frente al virus de la hepatitis B en pacientes que recibieron la vacuna recombinante del antígeno de superficie del virus de la hepatitis B en tres dosis intramusculares. Los pacientes que recibieron vedolizumab mostraron una menor tasa de seroconversión tras la administración de la vacuna oral inactivada contra el cólera. El impacto sobre otras vacunas orales o nasales es desconocido. Se recomienda que todos los pacientes se vacunen de acuerdo con las recomendaciones actuales sobre vacunación antes de iniciar el tratamiento con Entivo®. A los pacientes que reciben vedolizumab se les puede continuar administrando vacunas inactivadas. No existen datos sobre la transmisión secundaria de infección con vacunas vivas en pacientes que reciben vedolizumab. La vacuna contra la gripe debe administrarse por vía inyectable según la práctica clínica establecida. Otras vacunas vivas solo deben administrarse conjuntamente con vedolizumab si el beneficio supera el riesgo potencial.
Inducción de remisión en la enfermedad de Crohn.
La inducción de remisión en la enfermedad de Crohn puede tardar hasta 14 semanas en algunos pacientes. Las razones de esto no están completamente claras y probablemente están relacionadas con el mecanismo de acción. Esto debe tenerse en cuenta, especialmente en pacientes con enfermedad grave que no han recibido previamente terapia con antagonistas del TNF-α.
Un análisis por subgrupos realizado durante estudios clínicos mostró que vedolizumab es menos eficaz en la inducción de remisión en la enfermedad de Crohn en pacientes que no reciben terapia concomitante con corticosteroides, en comparación con aquellos que sí la reciben (independientemente del uso concomitante de inmunomoduladores).
Uso durante el embarazo o la lactancia.
Mujeres en edad fértil.
Se recomienda a las mujeres en edad fértil el uso de métodos anticonceptivos eficaces para prevenir el embarazo y continuar con ellos al menos durante 18 semanas tras la última administración de Entivo®.
Embarazo.
Los datos sobre el uso de vedolizumab en mujeres embarazadas son limitados.
En un pequeño estudio observacional prospectivo, la frecuencia de malformaciones congénitas graves fue del 7,4 % en 99 mujeres con colitis ulcerosa o enfermedad de Crohn que recibieron vedolizumab, y del 5,6 % en 76 mujeres con colitis ulcerosa o enfermedad de Crohn que recibieron otros medicamentos biológicos (riesgo relativo ajustado (RR) 1,07, intervalo de confianza (IC) del 95 %: 0,33, 3,52).
Los estudios en animales no indican efectos tóxicos reproductivos directos o indirectos. Entivo® debe usarse durante el embarazo solo si el beneficio esperado justifica el riesgo potencial para la madre y el feto.
Lactancia.
Se ha demostrado que vedolizumab atraviesa la leche materna humana. El efecto de vedolizumab en lactantes amamantados y en la producción de leche materna es desconocido. En un estudio exclusivo de lactancia, que evaluó la concentración de vedolizumab en la leche materna de mujeres con colitis ulcerosa activa o enfermedad de Crohn, la concentración de vedolizumab en la leche materna fue aproximadamente del 0,4‒2,2 % de la concentración de vedolizumab en suero materno observada en estudios previos con vedolizumab.
La dosis diaria media estimada de vedolizumab que ingirió el lactante fue de 0,02 mg/kg/día, es decir, aproximadamente el 21 % de la dosis diaria media materna ajustada por peso corporal.
El uso de vedolizumab en mujeres que amamantan debe considerar los beneficios del tratamiento para la madre y los riesgos potenciales para el lactante.
Fertilidad.
No se conocen datos sobre el efecto de vedolizumab sobre la fertilidad humana. Formalmente no se ha estudiado el efecto sobre la fertilidad de machos ni hembras en animales.
Capacidad para conducir y utilizar máquinas.
Entivo® tiene un efecto insignificante sobre la capacidad para conducir y utilizar máquinas, ya que en un número reducido de pacientes se han notificado casos de mareo.
Vía de administración y dosis
El tratamiento debe iniciarse y realizarse bajo la supervisión de un médico especializado en el diagnóstico y tratamiento de la colitis ulcerosa, la enfermedad de Crohn y la colitis por Clostridium difficile. Se debe proporcionar al paciente las instrucciones de uso médico del medicamento.
Colitis ulcerosa.
La dosis recomendada es de 300 mg del medicamento Entyvio® mediante infusión intravenosa. Se recomienda la administración en las semanas 0, 2 y 6, y posteriormente cada 8 semanas.
La continuación del tratamiento en pacientes con colitis ulcerosa debe reevaluarse cuidadosamente si no se observan signos de efecto terapéutico dentro de las 10 semanas (véase la sección «Propiedades farmacodinámicas»).
Algunos pacientes que presenten una disminución de la respuesta al tratamiento podrían beneficiarse de un aumento en la frecuencia de la administración intravenosa del medicamento a una dosis de 300 mg cada 4 semanas.
A los pacientes que respondan al tratamiento con Entyvio®, se les debe reducir la dosis y/o suspender la terapia con corticosteroides según los estándares de tratamiento establecidos.
Reinicio del tratamiento.
Si el tratamiento con el medicamento se ha interrumpido y existe necesidad de reiniciarlo, se puede considerar la administración de Entyvio® cada 4 semanas. En estudios clínicos se ha informado sobre interrupciones del tratamiento de hasta 1 año. Al reiniciar el tratamiento, la eficacia del medicamento se recuperó sin aumento en la frecuencia de reacciones adversas ni reacciones a la infusión (véase la sección «Reacciones adversas»).
Enfermedad de Crohn.
La dosis recomendada es de 300 mg del medicamento Entyvio® mediante infusión intravenosa. Se recomienda la administración en las semanas 0, 2 y 6, y posteriormente cada 8 semanas.
Los pacientes con enfermedad de Crohn que no respondan al tratamiento podrían obtener beneficio con la administración del medicamento en la semana 10 del tratamiento (véase la sección «Instrucciones de uso»). A los pacientes que respondan al tratamiento se recomienda continuar con la terapia cada 8 semanas a partir de la semana 14. No se debe continuar el tratamiento con el medicamento en pacientes con enfermedad de Crohn si no se observa un efecto terapéutico antes de la semana 14 (véase la sección «Propiedades farmacodinámicas»).
Algunos pacientes que presenten una disminución de la respuesta al tratamiento podrían beneficiarse de un aumento en la frecuencia de administración del medicamento a una dosis de 300 mg cada 4 semanas.
A los pacientes que respondan al tratamiento con Entyvio®, se les debe reducir la dosis y/o suspender la terapia con corticosteroides según los estándares de tratamiento establecidos.
Reinicio del tratamiento.
Si el tratamiento con el medicamento se ha interrumpido y existe necesidad de reiniciarlo, se puede considerar la administración de Entyvio® cada 4 semanas. En estudios clínicos se ha informado sobre interrupciones del tratamiento de hasta 1 año. Al reiniciar el tratamiento, la eficacia del medicamento se recuperó sin aumento en la frecuencia de reacciones adversas ni reacciones a la infusión (véase la sección «Reacciones adversas»).
Colitis por Clostridium difficile.
La dosis recomendada es de 300 mg de vedolizumab mediante infusión intravenosa. Se recomienda la administración en las semanas 0, 2 y 6, y posteriormente cada 8 semanas.
El tratamiento con vedolizumab debe iniciarse simultáneamente con la terapia antibiótica estándar (por ejemplo, tratamiento con ciprofloxacino durante 4 semanas).
La posibilidad de suspender el tratamiento debe considerarse si no se observan signos de efecto terapéutico antes de la semana 14 del tratamiento con vedolizumab.
Reinicio del tratamiento
No existen datos sobre el reinicio del tratamiento en pacientes con colitis por Clostridium difficile.
Pacientes de edad avanzada no requieren ajuste de dosis. El análisis poblacional de datos mostró ausencia de influencia de la edad sobre los parámetros farmacocinéticos.
Pacientes con insuficiencia renal o hepática. No se ha estudiado el uso de Entyvio® en estos pacientes. No existen recomendaciones específicas sobre la dosificación.
Vía de administración.
Entyvio® está indicado únicamente para administración intravenosa. El medicamento debe reconstituirse y diluirse antes de su uso (véase las instrucciones de dilución a continuación). Entyvio® debe administrarse mediante infusión intravenosa durante un mínimo de 30 minutos. Se debe observar al paciente durante y después de la infusión (véase la sección «Instrucciones de uso»).
Instrucciones de dilución.
- La preparación de la solución de Entyvio® para administración intravenosa debe realizarse bajo condiciones estériles.
- Retire la tapa protectora del frasco y desinfecte el tapón de goma con un algodón con alcohol. Prepare la solución reconstituida de vedolizumab utilizando 4,8 ml de agua para inyecciones estéril a temperatura ambiente (20–25 °C), empleando una jeringa con aguja de calibre 21–25.
- Inserte la aguja de la jeringa en la parte central del tapón de goma del frasco. Dirija el chorro de líquido hacia la pared del frasco para evitar la formación excesiva de espuma.
- Mezcle suavemente el contenido del frasco mediante movimientos circulares durante 15 segundos. No agite ni invierta el frasco.
- Deje el frasco en reposo durante 20 minutos a temperatura ambiente (20–25 °C) para permitir la reconstitución y la sedimentación de la espuma, si se hubiera formado. Durante este tiempo, puede girar suavemente el frasco con movimientos circulares para verificar la disolución completa del medicamento. Si el medicamento no se disuelve completamente en 20 minutos, déjelo reposar otros 10 minutos.
- Antes de la dilución adicional, la solución reconstituida debe examinarse visualmente para detectar partículas sólidas y/o cambios de color (descoloración). La solución debe ser transparente u opalescente, incolora o ligeramente amarilla, y libre de partículas visibles. No se debe utilizar la solución reconstituida que presente características de color inadecuadas o partículas sólidas visibles.
- Tras lograr la disolución, invierta suavemente el frasco tres veces.
- Inmediatamente, aspire 5 ml (300 mg) de la solución reconstituida de Entyvio® utilizando una jeringa con aguja de calibre 21–25.
- Añada 5 ml (300 mg) de la solución reconstituida de Entyvio® a una bolsa de infusión que contenga 250 ml de solución de cloruro sódico al 0,9 % (no es necesario extraer 5 ml de la solución de cloruro sódico al 0,9 % de la bolsa antes de añadir Entyvio®). No se deben añadir otros medicamentos a la solución diluida de Entyvio® ni al sistema de infusión intravenosa. La solución para infusión debe administrarse dentro de los 30 minutos posteriores a su preparación.
Tras la preparación de la solución reconstituida, esta debe usarse inmediatamente. No se debe almacenar la solución reconstituida ni la solución diluida para infusión con fines de reutilización. El frasco de medicamento está destinado únicamente para uso único. Cualquier medicamento no utilizado o residuos deben eliminarse de acuerdo con los requisitos locales.
Pacientes pediátricos. No se ha establecido la seguridad y eficacia del uso de vedolizumab en niños menores de 17 años. No existen datos adecuados.
Sobredosis.
Durante estudios clínicos se han utilizado dosis de hasta 10 mg/kg, aproximadamente 2,5 veces superiores a la dosis recomendada. No se ha observado toxicidad limitante de la dosis en estudios clínicos.
Reacciones adversas.
Perfil breve de seguridad
Las reacciones adversas más frecuentemente notificadas fueron infecciones (como rinofaringitis, infecciones de las vías respiratorias superiores, bronquitis, gripe y sinusitis), cefalea, náuseas, fiebre, fatiga y tos.
También se han notificado reacciones en el lugar de inyección (con síntomas como disnea, broncoespasmo, urticaria, sofocos, erupción cutánea, aumento de la presión arterial y frecuencia cardíaca) en pacientes que recibieron vedolizumab.
A continuación se enumeran las reacciones adversas notificadas en estudios clínicos y durante la utilización poscomercialización, clasificadas por órganos y sistemas.
Los efectos adversos se clasifican según la frecuencia de aparición en las siguientes categorías: muy frecuentes (≥ 1/10), frecuentes (≥ 1/100, < 1/10), poco frecuentes (≥ 1/1000, < 1/100), muy raras (< 1/10000) y frecuencia desconocida (no puede estimarse a partir de los datos disponibles). Dentro de cada grupo según la frecuencia, las reacciones adversas se presentan en orden decreciente de gravedad.
Infecciones e infestaciones.
Muy frecuentes: rinofaringitis.
Frecuentes: neumonía, infecciones por Clostridium difficile, bronquitis, gastroenteritis, infecciones de las vías respiratorias superiores, gripe, sinusitis, faringitis, herpes zóster.
Poco frecuentes: infecciones respiratorias, candidiasis vulvovaginal, candidiasis oral.
Sistema inmunitario.
Muy raras: reacción anafiláctica, shock anafiláctico.
Sistema nervioso.
Muy frecuentes: cefalea.
Frecuentes: parestesia.
Órganos de la visión.
Poco frecuentes: visión borrosa.
Sistema vascular.
Frecuentes: hipertensión arterial.
Aparato respiratorio, tórax y mediastino.
Frecuentes: dolor orofaríngeo, congestión nasal, tos.
Frecuencia desconocida: enfermedad pulmonar intersticial.
Aparato gastrointestinal.
Frecuentes: absceso anal, fisura anal, náuseas, dispepsia, estreñimiento, distensión abdominal, flatulencia, hemorroides, hemorragia rectal*.
Piel y tejidos subcutáneos.
Frecuentes: erupción cutánea, prurito, eccema, eritema, sudoración nocturna, acné.
Poco frecuentes: foliculitis.
Aparato musculoesquelético y tejidos conectivos.
Muy frecuentes: artralgia.
Frecuentes: espasmos musculares, dolor de espalda, debilidad muscular, fatiga, dolor en las extremidades.
Trastornos generales y alteraciones en el lugar de administración.
Frecuentes: fiebre, reacciones relacionadas con la infusión (astenia* y molestias en el pecho*), reacción en el lugar de la infusión (incluyendo dolor e irritación en el lugar de la infusión).
Poco frecuentes: escalofríos, sensación de frío.
*Registrado en el estudio EARNEST con pacientes con colitis ulcerosa.
Descripción de reacciones adversas individuales.
Reacciones relacionadas con la infusión. En los estudios controlados GEMINI 1 y 2 (colitis ulcerosa y enfermedad de Crohn), se observaron reacciones adversas clasificadas como reacciones relacionadas con la infusión en el 4 % de los pacientes que recibieron vedolizumab y en el 3 % de los pacientes del grupo placebo (ver sección «Instrucciones de uso»). Ninguna de las reacciones relacionadas con la infusión se presentó en una frecuencia superior al 1 %. La mayoría de las reacciones durante la infusión fueron de intensidad leve a moderada y en menos del 1 % de los casos llevaron a la interrupción del tratamiento con el medicamento. Las reacciones relacionadas con la infusión generalmente desaparecieron espontáneamente o con intervención mínima tras la infusión. La mayoría de las reacciones ocurrieron durante las primeras 2 horas. Las reacciones relacionadas con la infusión durante las primeras dos horas fueron más frecuentes en pacientes que recibieron vedolizumab en comparación con los del grupo placebo. La mayoría de las reacciones relacionadas con la infusión no fueron graves y ocurrieron dentro de la primera hora tras finalizar la infusión.
Se notificó un caso grave de reacción adversa en un paciente con enfermedad de Crohn durante la segunda administración por infusión (con síntomas como disnea, broncoespasmo, urticaria, sofocos, erupción cutánea, aumento de la presión arterial y frecuencia cardíaca), que se resolvió satisfactoriamente con la interrupción de la infusión, administración de antihistamínicos y administración intravenosa de hidrocortisona. En pacientes que recibieron tratamiento con vedolizumab en las semanas 0 y 2, seguido de placebo, tras pérdida de respuesta y reinicio del tratamiento con vedolizumab, no se observó un aumento en la incidencia de reacciones relacionadas con la infusión.
En el estudio controlado EARNEST (colitis ulcerosa) con administración intravenosa de vedolizumab, se observaron reacciones de hipersensibilidad, incluyendo reacciones relacionadas con la infusión, en 3 de 51 pacientes (5,9 %) en el grupo de vedolizumab y en 2 de 51 pacientes (3,9 %) en el grupo placebo. Los términos preferentes notificados fueron úlceras bucales, edema, edema periférico, molestias en el pecho, astenia, lesión renal aguda, trastorno obstructivo de las vías respiratorias y sofocos. Todos los casos notificados tuvieron un curso leve o moderado, ninguna reacción se consideró grave ni condujo a la interrupción de la participación en el estudio.
Infecciones. En los estudios controlados GEMINI 1 y 2 (colitis ulcerosa y enfermedad de Crohn), la tasa de infecciones fue de 0,85 por paciente-año con vedolizumab y de 0,70 en el grupo placebo. Las infecciones incluyeron principalmente rinofaringitis, infecciones de las vías respiratorias superiores, sinusitis e infecciones del tracto urinario. La mayoría de los pacientes continuaron el tratamiento con vedolizumab tras la desaparición de los signos de infección.
Durante los estudios controlados GEMINI 1 y 2, la tasa de infecciones graves fue de 0,07 por paciente-año con vedolizumab y de 0,06 en el grupo placebo. No se observó un aumento significativo en la tasa de infecciones graves con el tiempo.
En el estudio controlado EARNEST con vedolizumab intravenoso (colitis ulcerosa), solo un paciente de 51 (2,0 %) que recibió vedolizumab desarrolló una infección grave, específicamente gastroenteritis. El paciente fue hospitalizado para observación, se recuperó y completó el estudio.
Las infecciones graves en pacientes que recibieron vedolizumab durante estudios controlados abiertos (colitis ulcerosa y enfermedad de Crohn) incluyeron tuberculosis, sepsis (a veces con desenlace fatal), septicemia por Salmonella, meningitis por Listeria y colitis por citomegalovirus.
En estudios clínicos con administración intravenosa de vedolizumab (colitis ulcerosa y enfermedad de Crohn), la frecuencia de infecciones en pacientes con IMC (índice de masa corporal) ≥ 30 kg/m² fue mayor que en pacientes con IMC < 30 kg/m².
En estudios clínicos con administración intravenosa de vedolizumab (colitis ulcerosa y enfermedad de Crohn), se observó una tasa ligeramente mayor de infecciones graves en pacientes que previamente habían recibido tratamiento con antagonistas del TNFα, en comparación con pacientes que no habían recibido tratamiento previo con antagonistas del TNFα.
Neoplasias malignas. En general, los resultados de los estudios clínicos no indican un riesgo aumentado de neoplasias malignas con el tratamiento con vedolizumab, aunque el número de casos fue pequeño y la exposición prolongada fue limitada. La evaluación de la seguridad a largo plazo continúa.
Notificación de reacciones adversas sospechosas
La notificación de reacciones adversas tras la autorización del medicamento es de gran importancia. Permite una vigilancia continua de la relación beneficio/riesgo del medicamento. Los profesionales médicos y farmacéuticos, así como los pacientes o sus representantes legales, deben informar de todos los casos sospechosos de reacciones adversas y de falta de eficacia del medicamento a través del sistema automatizado de información de farmacovigilancia en el enlace: https://aisf.dec.gov.ua.
Período de validez. 3 años.
La estabilidad demostrada del medicamento reconstituido en el vial es de 8 horas a una temperatura de 2 a 8 °C. La estabilidad demostrada del medicamento diluido en solución de cloruro sódico al 0,9 % en la bolsa de infusión es de 12 horas a una temperatura de 20 a 25 °C o de 24 horas a una temperatura de 2 a 8 °C. La estabilidad combinada del medicamento ENTYVIO® en el vial y en la bolsa de infusión con solución de cloruro sódico al 0,9 % es de 12 horas a una temperatura de 20 a 25 °C o de 24 horas a una temperatura de 2 a 8 °C. El período de 24 horas de almacenamiento puede incluir un período de hasta 8 horas a una temperatura de 2 a 8 °C para la solución reconstituida en el vial y hasta 12 horas a una temperatura de 20 a 25 °C para la solución diluida en la bolsa de infusión; las horas restantes hasta completar las 24 horas deben mantenerse la bolsa de infusión en refrigeración (2–8 °C).
No congelar la solución reconstituida en el vial ni en la bolsa de infusión.
| Estado de la solución |
Condiciones de almacenamiento |
|
| 2–8 °C |
20–25 °C |
|
| Solución reconstituida |
8 horas |
No almacenar1 |
| Medicamento diluido en solución de cloruro de sodio al 0,9 % |
24 horas2,3 |
12 horas2 |
1Hasta 30 minutos para la solución reconstituida.
2Se entiende que la solución reconstituida se diluye inmediatamente en solución de cloruro sódico al 0,9 % y se conserva exclusivamente en una bolsa de infusión. El tiempo que la solución reconstituida permanece en el vial debe restarse del tiempo de conservación de la solución diluida en la bolsa de infusión.
3Este período puede incluir un almacenamiento de hasta 12 horas a una temperatura de entre 20 y 25 °C.
Condiciones de conservación. Conservar a una temperatura de 2–8 °C en el envase original. ¡Conservar en un lugar inaccesible para los niños!
Incompatibilidades. Debido a la falta de estudios sobre la compatibilidad, este medicamento no debe mezclarse con otros productos medicinales.
Envase. Polvo para concentrado para solución para infusión en vial. Un vial por caja de cartón.
Categoría de dispensación. Medicamento sujeto a prescripción médica.
Fabricante. Takeda Austria GmbH, Austria.
Dirección del titular del permiso de comercialización y del fabricante.
St. Peter-Strasse 25, 4020 Linz, Austria / St. Peter-Strasse 25, 4020 Linz, Austria.
Los datos originales están disponibles en el idioma del país de fabricación.
Fuente de datos: Registro Estatal de Medicamentos de Ucrania
Última verificación de datos: 13 de agosto de 2026