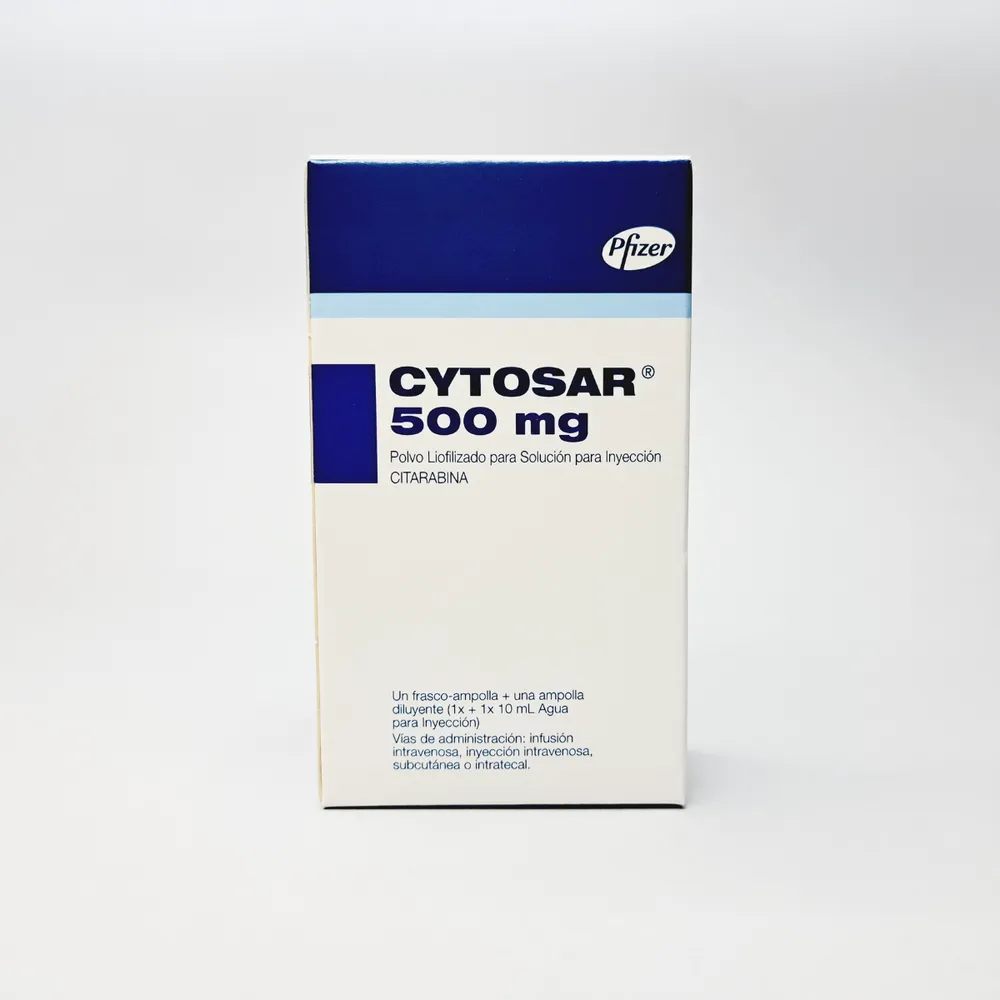
CYTOSAR
PoloniaCYTOSAR es un medicamento antineoplásico utilizado en el tratamiento de la leucemia mieloide aguda en adultos y niños, la leucemia linfoblástica aguda y la leucemia mieloide crónica. Puede utilizarse de forma aislada o en combinación con otros medicamentos antineoplásicos.
Preguntas frecuentes
¿Cómo debe administrarse el medicamento CYTOSAR?
El medicamento es administrado por un médico mediante infusión intravenosa, inyección intravenosa o vía subcutánea. La dosis y la vía de administración son determinadas por el médico según el esquema de tratamiento específico.
¿Cuándo no debe utilizarse el medicamento?
No debe utilizarse el medicamento si existe hipersensibilidad a la citarabina o a cualquiera de los componentes del mismo. En caso de administración de dosis elevadas o en niños menores de 3 años, no deben utilizarse disolventes que contengan alcohol bencílico.
¿Cuáles son los posibles efectos adversos de CYTOSAR?
Los efectos adversos más frecuentes incluyen, entre otros, infecciones (incluyendo neumonía y sepsis), supresión de la función de la médula ósea (disminución del recuento de glóbulos blancos y plaquetas), trastornos gastrointestinales (náuseas, vómitos, diarrea, dolor abdominal, úlceras), caída del cabello, erupción cutánea y alteraciones de la función hepática. Con dosis elevadas, también pueden producirse daños en el sistema nervioso, los pulmones, el corazón o la visión.
¿Interactúa el medicamento con otros fármacos?
Sí, el medicamento puede afectar la concentración de digoxina, debilitar el efecto de la fluorocitosina y aumentar el riesgo de efectos neurológicos graves si se administra por vía intravenosa junto con metotrexato administrado por vía intratecal. Debe informar a su médico sobre todos los medicamentos que esté tomando.
¿Se puede utilizar el medicamento durante el embarazo o la lactancia?
Las mujeres embarazadas o que planeen un embarazo deben consultar a un médico, ya que el uso del medicamento durante el primer trimestre puede causar defectos en el desarrollo del feto. Durante el tratamiento y durante un periodo determinado después de este, se debe utilizar un método anticonceptivo eficaz. En caso de lactancia, el médico puede recomendar suspender la lactancia debido al riesgo de efectos adversos graves en el lactante.
Prospecto
Índice
- 1. Qué es CYTOSAR y para qué se utiliza
- 2. Información importante antes de utilizar el medicamento
- 3. Cómo utilizar el medicamento
- 4. Posibles efectos adversos
- 5. Cómo conservar el medicamento
- 6. Contenido del envase e información adicional
- Información destinada exclusivamente al personal médico profesional
Prospecto: Información para el usuario
CYTOSAR, 1 g, polvo para preparar solución inyectable
Cytarabine
Lea todo el prospecto detenidamente antes de empezar a usar este medicamento, porque contiene información importante para usted.
- Conserve este prospecto, ya que puede volver a consultarlo.
- Si tiene alguna duda, consulte a su médico o farmacéutico.
- Este medicamento se le ha recetado a usted exclusivamente. No debe dárselo a otras personas. Puede perjudicar a otras personas, aunque los síntomas de su enfermedad sean iguales.
- Si usted experimenta cualquier efecto adverso, incluyendo aquellos que no estén mencionados en este prospecto, debe informar a su médico o farmacéutico. Véase la sección 4.
Índice del prospecto
- Qué es CYTOSAR y para qué se utiliza
- Qué debe saber antes de usar CYTOSAR
- Cómo tomar CYTOSAR
- Posibles efectos adversos
- Cómo conservar CYTOSAR
- Contenido del envase y otra información
1. Qué es CYTOSAR y para qué se utiliza
Este medicamento pertenece al grupo de medicamentos antineoplásicos. Solo debe ser administrado por médicos con experiencia en quimioterapia oncológica, y únicamente cuando los beneficios del tratamiento con citarabina superen los riesgos asociados.
Este medicamento se utiliza en el tratamiento de la leucemia mieloide aguda en adultos y niños. También está indicado en el tratamiento de la leucemia linfoblástica aguda y de la leucemia mieloide crónica. Puede administrarse en monoterapia (como único fármaco) o combinado con otros medicamentos antineoplásicos. Los mejores resultados se obtienen con terapia combinada.
Este medicamento, en dosis altas, administrado por infusión intravenosa junto con otros medicamentos antineoplásicos o en monoterapia, es eficaz en el tratamiento de leucemias de mal pronóstico, leucemias resistentes al tratamiento y recaídas (recidivas) de leucemia aguda.
Rara vez es eficaz en el tratamiento de pacientes con tumores sólidos.
2. Información importante antes de utilizar el medicamento
Cuándo no debe utilizarse el medicamento
- si el paciente tiene alergia a la citarabina o a cualquiera de los demás componentes de este medicamento (indicados en el apartado 6).
En caso de terapia con dosis altas administradas por vía intravenosa o administración en lactantes y niños menores de 3 años, no deben utilizarse disolventes que contengan alcohol bencílico para la preparación del medicamento.
Advertencias y precauciones especiales
-
En pacientes con supresión previa de la médula ósea detectada por medicamentos. Este medicamento inhibe fuertemente la función medular, provocando leucopenia (disminución del número de glóbulos blancos en sangre periférica), trombocitopenia (disminución del número de plaquetas sanguíneas) y anemia. Existe riesgo de infecciones potencialmente mortales relacionadas con la granulocitopenia (disminución del número de neutrófilos, un tipo de glóbulos blancos), riesgo de deterioro de las defensas del organismo y riesgo de hemorragias debido a la trombocitopenia. El médico considerará interrumpir el tratamiento o ajustar la dosis si en la sangre periférica del paciente se detecta menos de 50.000 plaquetas/mm³ o 1.000 neutrófilos/mm³. La reanudación del tratamiento es posible tras la recuperación de la médula ósea y el aumento del número de plaquetas y neutrófilos.
-
En pacientes que reciben dosis altas del medicamento (2-3 g/m² de superficie corporal), debido a la posibilidad de lesiones graves y, en ocasiones, mortales del sistema nervioso central (por ejemplo, convulsiones), del tracto gastrointestinal, de los pulmones (síndrome de distrés respiratorio agudo del adulto, edema pulmonar) y síntomas de cardiomegalia (aumento del tamaño del corazón).
-
En pacientes tratados con dosis altas del medicamento, ya que se han observado lesiones oculares graves y también riesgo de neuropatía. Pueden ser necesarios cambios en el esquema de tratamiento para evitar alteraciones neurológicas irreversibles.
-
En pacientes que reciben dosis altas de citarabina en combinación con ciclofosfamida, ya que se han descrito casos de cardiomegalia que han conducido a la muerte.
-
En pacientes con leucemia aguda no linfoblástica que reciben simultáneamente dosis altas de citarabina, daunorubicina y asparaginasa, ya que se han observado neuropatías periféricas (enfermedad de los nervios periféricos) motoras y sensitivas.
-
Durante la administración de inyecciones intravenosas rápidas con dosis altas del medicamento, ya que con frecuencia aparecen náuseas y vómitos que pueden persistir durante varias horas. Estos síntomas suelen ser menos intensos cuando el medicamento se administra mediante perfusión.
-
En pacientes que reciben dosis estándar del medicamento simultáneamente con otros medicamentos, debido al riesgo de aparición de síntomas de peritonitis, colitis asociada a neutropenia y trombocitopenia.
-
En niños con leucemia mieloide aguda, tras la administración intratecal e intravenosa de dosis estándar del medicamento junto con otros fármacos, se ha observado el desarrollo de una parálisis ascendente progresiva tardía que ha concluido en muerte.
-
En pacientes con alteraciones de la función hepática o renal, en los que el medicamento debe administrarse, si es posible, con dosis reducida.
-
Durante la administración del medicamento junto con otros fármacos, debido al riesgo de pancreatitis aguda.
-
En pacientes que reciben el medicamento tanto por vía intratecal como intravenosa con un intervalo de varios días, ya que existe un mayor riesgo de daño medular. En situaciones graves que pongan en peligro la vida del paciente, la decisión de administrar el medicamento simultáneamente por vía intratecal e intravenosa debe depender exclusivamente del criterio del médico responsable.
-
En pacientes que reciben el medicamento por vía intravenosa al mismo tiempo que metotrexato administrado por vía intratecal, se han notificado casos de graves efectos adversos neurológicos, incluyendo cefalea, parálisis, coma y episodios similares a accidentes cerebrovasculares.
El medicamento puede provocar hiperuricemia (aumento de la concentración de ácido úrico en sangre) como consecuencia de la rápida lisis (descomposición) de células tumorales. El médico debe controlar la concentración de ácido úrico en sangre del paciente y, si fuera necesario, aplicar medidas farmacológicas adecuadas.
Los pacientes que reciben este medicamento deben someterse a controles periódicos de la función medular, hepática y renal.
Los pacientes que reciben este medicamento no deben vacunarse con vacunas vivas. Pueden recibir vacunas inactivadas o muertas, aunque su eficacia puede ser menor.
La administración de vacunas vivas o vivas atenuadas a pacientes con el sistema inmunitario debilitado debido a la quimioterapia (incluido este medicamento) puede provocar infecciones graves e incluso la muerte.
Interacción con otros medicamentos
Antes de utilizar cualquier nuevo medicamento junto con este medicamento, debe informar al médico.
Debe informar al médico sobre todos los medicamentos que esté tomando actualmente o haya tomado recientemente, así como sobre cualquier medicamento que planee tomar.
Este medicamento puede influir en la concentración plasmática de digoxina.
Se ha observado falta de mejora rápida en pacientes infectados por Klebsiella pneumoniae que reciben citarabina y que están siendo tratados simultáneamente con gentamicina. Se recomienda cambiar el tratamiento antibacteriano.
Este medicamento puede reducir la eficacia de la fluorocitosina.
La administración intravenosa de este medicamento simultáneamente con metotrexato administrado por vía intratecal puede aumentar el riesgo de efectos adversos neurológicos graves.
Embarazo y lactancia
Embarazo
Si la paciente está embarazada o en período de lactancia, sospecha que podría estar embarazada o planea tener un hijo, debe consultar con su médico o farmacéutico antes de utilizar este medicamento.
Si queda embarazada durante el tratamiento, debe ponerse en contacto con su médico.
Las mujeres embarazadas o en edad fértil solo pueden recibir este medicamento tras una evaluación cuidadosa del balance entre los beneficios potenciales y los riesgos para la madre y el feto.
La administración de este medicamento durante el primer trimestre del embarazo puede provocar malformaciones fetales. El riesgo de daño fetal es considerablemente menor si el tratamiento comienza en el segundo o tercer trimestre del embarazo.
El alcohol bencílico presente en algunos disolventes puede atravesar la placenta.
Anticoncepción en mujeres en edad fértil
Las mujeres deben utilizar siempre un método anticonceptivo eficaz para prevenir el embarazo durante el tratamiento y durante 6 meses después de la última dosis. Consulte con su médico sobre los métodos anticonceptivos adecuados para la paciente y su pareja.
Anticoncepción en hombres
Los hombres con parejas en edad fértil deben utilizar siempre métodos anticonceptivos altamente eficaces durante el tratamiento y durante 3 meses después de la administración de la última dosis.
Lactancia
No existen datos suficientes sobre la excreción del medicamento en la leche materna. Debido al riesgo de efectos adversos graves en los lactantes cuyas madres reciben este medicamento, el médico valorará la decisión de suspender la lactancia durante el tratamiento con este medicamento y durante al menos una semana después de la última dosis, o de interrumpir el tratamiento, considerando el beneficio del tratamiento para la madre.
Conducción y uso de máquinas
No se ha estudiado el efecto de este medicamento sobre la capacidad para conducir vehículos y utilizar máquinas.
Este medicamento puede afectar la capacidad para conducir vehículos y utilizar máquinas debido a posibles efectos adversos (por ejemplo, alteraciones de la función cerebral, mareos).
Alcohol bencílico
La administración de alcohol bencílico se ha asociado con graves efectos adversos, incluyendo el "síndrome de dificultad respiratoria en lactantes" (llamado "síndrome de jadeo" o "Gasping Syndrome") y casos de muerte en niños. Aunque las cantidades de alcohol bencílico administradas con dosis terapéuticas estándar de este medicamento son considerablemente menores que las notificadas en relación con el "síndrome de dificultad respiratoria en lactantes", no se conoce la cantidad mínima de alcohol bencílico que puede provocar efectos tóxicos. El riesgo de efectos tóxicos del alcohol bencílico depende de la cantidad administrada y de la capacidad del hígado para eliminar las toxinas. En recién nacidos prematuros y neonatos con bajo peso al nacer, el riesgo de efectos tóxicos es mayor.
El alcohol bencílico puede provocar efectos tóxicos y reacciones alérgicas en lactantes y niños menores de 3 años. Si el medicamento se administra en dosis altas, no deben utilizarse disolventes que contengan alcohol bencílico. Para disolver el medicamento puede utilizarse solución salina al 0,9% sin conservantes.
3. Cómo utilizar el medicamento
El médico determinará la dosis más adecuada para cada paciente. El esquema y la vía de administración dependen del régimen de tratamiento indicado. El medicamento puede administrarse mediante perfusión intravenosa, inyección intravenosa o vía subcutánea.
Uso de una dosis superior a la recomendada
El medicamento se utilizará en condiciones hospitalarias por médicos con experiencia en el campo de la quimioterapia antineoplásica, por lo que es poco probable que se administre una dosis mayor que la recomendada.
Interrupción del tratamiento
La decisión de interrumpir el tratamiento corresponde al médico. Si tiene cualquier duda adicional sobre el uso de este medicamento, debe consultar con su médico o farmacéutico.
4. Posibles efectos adversos
Como todos los medicamentos, este medicamento puede producir efectos adversos, aunque no ocurren en todas las personas.
Muy frecuentes (pueden afectar a más de 1 de cada 10 personas):
Sepsis (infección generalizada del organismo), neumonía, infección.
Supresión de la médula ósea, trombocitopenia (disminución del número de plaquetas sanguíneas),
anemia, anemia megaloblástica (conjunto de síntomas derivados de valores más bajos de lo normal de hemoglobina y menor cantidad de glóbulos rojos aumentados de tamaño), leucopenia (disminución del número de glóbulos blancos), disminución del número de reticulocitos (formas inmaduras de glóbulos rojos).
Inflamación de la mucosa de la boca, úlcera de la mucosa bucal, úlcera de la mucosa anal, inflamación de la mucosa anal, diarrea, vómitos, náuseas, dolor abdominal.
Alteraciones de la función hepática.
Caída del cabello, erupción cutánea.
Síndrome de citarabina (fiebre, dolor muscular, dolor óseo, a veces dolor en el pecho, exantema máculo-papular, conjuntivitis y malestar general, que suelen aparecer entre 6 y 12 horas tras la administración del medicamento).
Fiebre.
Resultados anormales en los análisis de biopsia de médula ósea y extensión sanguínea.
Alteraciones cerebrales y cerebelosas*, somnolencia*.
Alteraciones de la córnea*.
Síndrome de dificultad respiratoria aguda (enfermedad pulmonar)*, edema pulmonar*.
Frecuentes (pueden afectar a no más de 1 de cada 10 personas):
Úlcera de la piel.
Necrotizante enterocolitis*.
Desprendimiento de la piel*.
Frecuencia desconocida (no puede determinarse a partir de los datos disponibles):
Inflamación del tejido subcutáneo en el lugar de inyección.
Reacción anafiláctica (reacción alérgica aguda), edema alérgico.
Disminución del apetito.
Lesión nerviosa tóxica, inflamación de los nervios, mareo, dolor de cabeza.
Conjuntivitis.
Pericarditis, bradicardia (disminución de la frecuencia cardíaca) sinusal.
Flebitis trombótica.
Dificultad respiratoria, dolor de garganta.
Pancreatitis, úlcera esofágica, esofagitis.
Ictericia.
Enrojecimiento doloroso y formación de ampollas en las manos y plantas de los pies (síndrome mano-pie o eritrodisestesia palmo-plantar), urticaria, picor, pecas.
Alteración de la función renal, retención urinaria.
Dolor en el pecho, dolor e inflamación en el lugar de inyección subcutánea.
Absceso hepático*.
Cambio de personalidad*.
Coma*, convulsiones*, neuropatía motora periférica*, neuropatía sensitiva periférica*.
Cardiomiopatía* (enfermedad del corazón).
Necrosis del estómago o intestino*, úlcera gástrica o intestinal*, neumoperitoneo*, peritonitis*.
Lesión hepática*, hiperbilirrubinemia* (aumento de la concentración de bilirrubina en sangre).
*efectos adversos que ocurren tras el tratamiento con dosis elevadas del medicamento, distintos de los que aparecen tras la administración de dosis estándar.
Notificación de efectos adversos
Si aparece algún efecto adverso, incluyendo aquellos no mencionados en este prospecto, debe informar al médico o farmacéutico. Los efectos adversos pueden notificarse directamente al Departamento de Vigilancia de Reacciones Adversas de Productos Sanitarios de la Oficina de Registro de Medicamentos, Productos Médicos y Biocidas
Al. Jerozolimskie 181C
02-222 Varsovia
Tel.: + 48 22 49 21 301
Fax: + 48 22 49 21 309
Página web: https://smz.ezdrowie.gov.pl
Los efectos adversos también pueden notificarse al titular del medicamento o a su representante.
Gracias a la notificación de efectos adversos, se puede recopilar mayor información sobre la seguridad del uso del medicamento.
5. Cómo conservar el medicamento
Mantener el medicamento en un lugar visible y fuera del alcance de los niños.
No utilizar este medicamento después de la fecha de caducidad que figura en la etiqueta y (o) en el envase con la indicación:
EXP. La fecha de caducidad es el último día del mes indicado.
Conservar por debajo de 25 ºC.
No tire los medicamentos por el inodoro ni en el desagüe ni en los residuos domésticos. Consulte
a su farmacéutico cómo eliminar los medicamentos que ya no utiliza. Este procedimiento ayudará a proteger
el medio ambiente.
6. Contenido del envase e información adicional
Qué contiene el medicamento
- La sustancia activa del medicamento es citarabina. Cada vial contiene 1 g de citarabina.
- Los demás componentes son: ácido clorhídrico (para ajustar el pH), hidróxido de sodio (para ajustar el pH).
Aspecto del medicamento y contenido del envase
Polvo cristalino blanco.
El envase contiene 1 vial de vidrio incoloro cerrado con tapón de bromobutilo
y tapa de aluminio, en una caja de cartón.
Titular de la autorización de comercialización
Pfizer Europe MA EEIG
Boulevard de la Plaine 17
1050 Bruselas
Bélgica
Fabricante
Actavis Italy S.p.A.
Viale Pasteur 10
20014 Nerviano (Milán)
Italia
Para obtener información más detallada, póngase en contacto con el representante del titular de la autorización de comercialización:
Pfizer Polska Sp. z o.o.
tel: 22 335 61 00
Información destinada exclusivamente al personal médico profesional
Información completa sobre el medicamento contenida en el Resumen de las Características del Producto.
Dosificación y vía de administración
El medicamento es inactivo por vía oral. Puede administrarse mediante perfusión intravenosa, inyección intravenosa o vía subcutánea. Al preparar el producto para su administración en dosis elevadas por vía intravenosa o para su uso en lactantes y niños menores de 3 años, no deben emplearse disolventes que contengan alcohol bencílico. Para la reconstrucción del producto debe utilizarse una solución de cloruro sódico al 0,9 % para inyección sin conservantes. El producto debe administrarse inmediatamente después de su preparación.
Las dosis elevadas del medicamento son mejor toleradas por los pacientes cuando se administran mediante inyección intravenosa rápida en lugar de perfusión intravenosa lenta.
Vía de administración intravenosa
Dosis estándar
Al inicio del tratamiento (inducción de remisión) de la leucemia mieloide aguda, la dosis del medicamento administrado conjuntamente con otros medicamentos antineoplásicos es habitualmente de 100 mg/m² de superficie corporal al día mediante perfusión intravenosa continua (días 1 a 7) o 100 mg/m² por vía intravenosa cada 12 horas (días 1 a 7).
Dosis elevadas
De 2 g/m² a 3 g/m², administradas mediante perfusión intravenosa que dura entre 1 y 3 horas, cada 12 horas durante 2-6 días, junto con otros medicamentos antineoplásicos o en monoterapia.
Vía de administración subcutánea
Habitualmente se administran entre 20 y 100 mg/m² de superficie corporal, dependiendo de la indicación y del esquema terapéutico empleado.
La dosificación del medicamento en la leucemia linfoblástica aguda y en el linfoma no Hodgkin en niños debe ajustarse a las directrices vigentes.
Niños y adolescentes
La dosificación del medicamento es similar a la recomendada en adultos. Las recomendaciones actuales sobre la dosificación en niños y adolescentes deben consultarse en los últimos estándares de tratamiento disponibles.
Incompatibilidades farmacéuticas
El medicamento es físicamente incompatible con heparina, insulina, 5-fluorouracilo y succinato sódico de metilprednisolona, así como con penicilinas tales como: oxacilina y penicilina G.
Compatibilidad farmacéutica
La citarabina mantiene compatibilidad farmacéutica con los siguientes productos en concentraciones específicas, en solución acuosa de glucosa al 5 % durante 8 horas: citarabina 0,8 mg/ml y cefalotina (sódica) 1,0 mg/ml; citarabina 0,4 mg/ml y prednisolona (fosfato sódico) 0,2 mg/ml; citarabina 16 mg/ml y vincristina (sulfato) 4 µg/ml. La citarabina también es físicamente compatible con metotrexato.
Precauciones especiales de almacenamiento
Estabilidad y compatibilidad tras la reconstrucción
Los estudios de estabilidad química y física del medicamento han demostrado que la citarabina permanece estable durante 7 días a una temperatura inferior a 25 °C en frascos de vidrio y bolsas de plástico para perfusión intravenosa, en una solución con concentración de 0,5 mg/ml tras su combinación con los siguientes disolventes:
- agua para inyección,
- solución de glucosa al 5 % para inyección,
- solución de cloruro sódico al 0,9 % para inyección.
La citarabina también permanece estable durante 7 días a una temperatura inferior a 25 °C, a 20 °C y a 4 °C en frascos de vidrio y bolsas de plástico para perfusión intravenosa, en una solución con concentración de 8-32 mg/ml tras su combinación con los siguientes disolventes:
- solución de glucosa al 5 % para inyección,
- glucosa al 5 % en solución de cloruro sódico al 0,2 % para inyección,
- solución de cloruro sódico al 0,9 % para inyección.
La citarabina permanece estable hasta 8 días a una temperatura inferior a 25 °C en una concentración de 2 mg/ml en presencia de KCl a una concentración de 50 mEq/500 ml tras su combinación con los siguientes disolventes:
- solución de glucosa al 5 % para inyección,
- solución de cloruro sódico al 0,9 % para inyección.
La citarabina también permanece estable a una temperatura inferior a 25 °C o entre 8 °C y 25 °C, en concentraciones de 0,2-1,0 mg/ml en presencia de bicarbonato sódico a 50 mEq/l en solución de glucosa al 5 % o glucosa al 5 % en solución de cloruro sódico al 0,2 %, durante 7 días en frascos de vidrio o bolsas para perfusión intravenosa.
Las inyecciones de citarabina y las soluciones para perfusión preparadas no contienen agentes antimicrobianos. Por este motivo, se recomienda realizar las diluciones adicionales inmediatamente antes de su uso y comenzar la perfusión tan pronto como sea posible tras la preparación de la solución. La administración de la perfusión debe finalizarse dentro de las 24 horas siguientes a la preparación de la solución, y cualquier sobrante debe eliminarse.
Los datos originales están disponibles en el idioma del país de fabricación.
Fuente de datos: Registro de Medicamentos de Polonia (URPL)
Última verificación de datos: 01 de septiembre de 2026