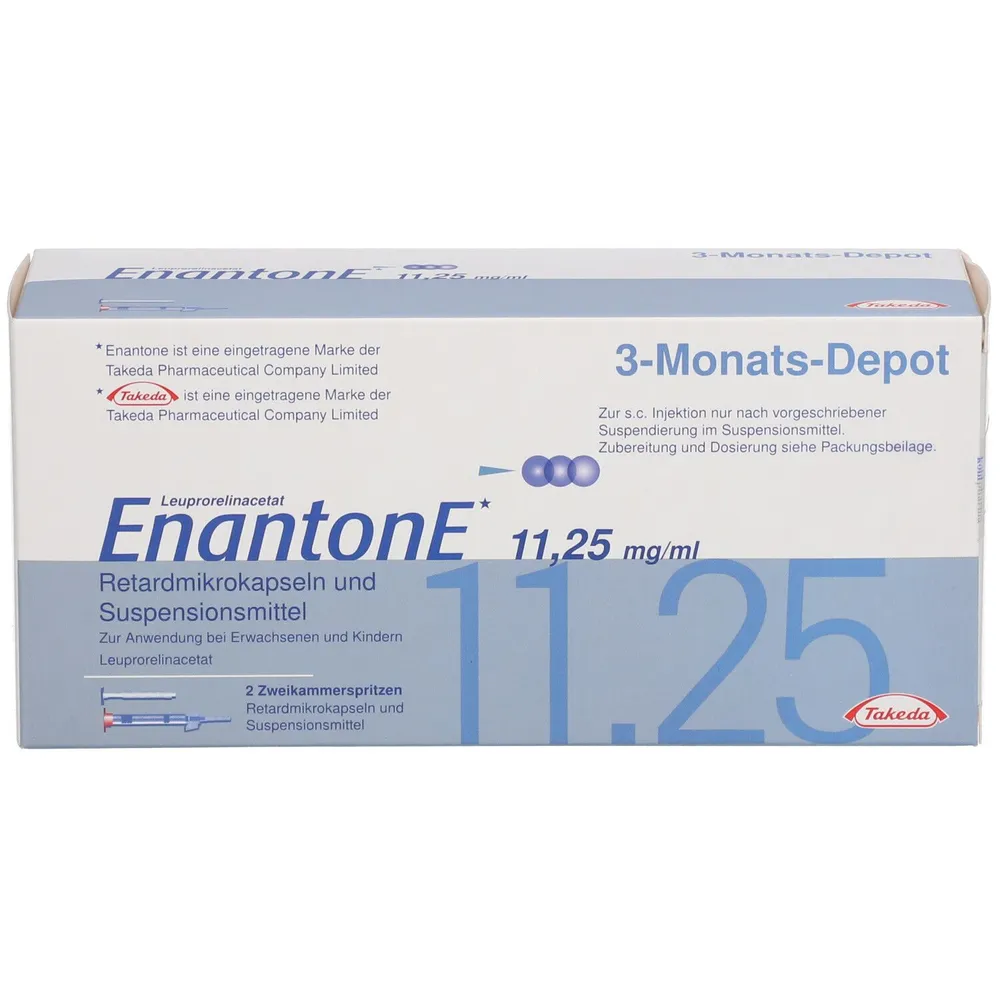
ENANTONE
ItaliaEl fármaco se utiliza para tratar el cáncer de próstata en hombres; la endometriosis, el cáncer de mama en mujeres cercanas a la menopausia y los fibromas uterinos en mujeres; y la pubertad precoz en niños.
Preguntas frecuentes
¿Cómo debe tomarse ENANTONE?
El medicamento debe ser administrado exclusivamente por un médico o un enfermero mediante inyección subcutánea o intramuscular. La frecuencia y la dosis dependen del tipo de tratamiento y del peso (en el caso de los niños).
¿Cuándo no se debe tomar el fármaco?
No debe utilizarse si se es alérgico a la leuprorelina o a otros componentes, si se está embarazada o en período de lactancia, o si se presentan sangrados vaginales de causa desconocida.
¿Cuáles son los efectos secundarios comunes de ENANTONE?
Entre los efectos más frecuentes se pueden observar sofocos, cambios de humor, depresión, dolor de cabeza, aumento de peso, fatiga, náuseas, dolor articular y reacciones en el lugar de la inyección.
¿Existen riesgos para los huesos durante el tratamiento?
Sí, el uso de este medicamento puede causar un adelgazamiento de los huesos (reducción de la masa o de la densidad mineral ósea).
¿Puede el fármaco interactuar con otros medicamentos?
Sí, podría interferir con fármacos para el ritmo cardíaco (como quinidina, procainamida, amiodarona y sotalol) o aumentar el riesgo de problemas cardíacos si se utiliza con metadona, moxifloxacina o antipsicóticos.
¿Qué hacer en caso de olvidar una dosis?
En caso de haber olvidado una dosis, nunca debe tomar una dosis doble para compensar, sino que es necesario consultar al médico.
¿Cómo debe conservarse el medicamento?
No requiere temperaturas especiales y no debe refrigerarse ni congelarse. Debe conservarse en el envase original para protegerlo de la luz.
Prospecto
Índice
- 2. Qué debe saber antes de que se administre ENANTONE
- 3. Cómo administrar ENANTONE
- 4. Posibles efectos adversos
- 5. Cómo conservar ENANTONE
- 6. Contenido del envase y otras informaciones
- La siguiente información está destinada exclusivamente a profesionales sanitarios:
- Folleto informativo: Información para el paciente
- ENANTONE 11,25 mg/ml polvo y disolvente para suspensión inyectable de liberación prolongada
- 1. Qué es ENANTONE y para qué se utiliza
- 2. Qué debe saber antes de que se administre ENANTONE
- 3. Cómo administrar ENANTONE
- 4. Posibles efectos adversos
- 5. Cómo conservar ENANTONE
- 6. Contenido del envase y otras informaciones
- La siguiente información está destinada exclusivamente a profesionales sanitarios:
Folleto informativo: información para el paciente
ENANTONE 3,75 mg/ml polvo y disolvente para suspensión inyectable de liberación prolongada para uso intramuscular o subcutáneo
Acetato de leuprorelina
Lea atentamente este prospecto antes de que se administre este medicamento porque contiene información importante para usted.
- Guarde este prospecto. Puede necesitar volver a leerlo.
- Si tiene alguna duda, consulte a su médico, farmacéutico o enfermero.
- Este medicamento se le ha recetado exclusivamente a usted/al niño. No se lo dé a otras personas, aunque los síntomas de la enfermedad sean iguales a los suyos, ya que podría ser peligroso.
- Si nota algún efecto adverso, incluidos los no mencionados en este prospecto, consulte a su médico, farmacéut游戏副本
2. Qué debe saber antes de que se administre ENANTONE
Su médico deberá realizar un diagnóstico preciso de pubertad precoz central.
ENANTONE no se administrará a usted/al niño
- Si es alérgico a la leuprorelina o a cualquiera de los demás componentes de este medicamento (indicados en el apartado 6) o a la hormona de liberación de la hormona luteinizante (GnRH) sintética o a derivados del GnRH.
- Si está embarazada (ver el apartado “Embarazo y lactancia”).
- Si está amamantando (ver el apartado “Embarazo y lactancia”).
- Si tiene hemorragias vaginales cuya causa no se conoce.
Advertencias y precauciones
Consulte a su médico, farmacéutico o enfermero antes de que se le administre ENANTONE.
En un primer periodo, tras la primera administración del medicamento, podría presentar una empeoramiento temporal del estado general. Sin embargo, estos síntomas desaparecen progresando el tratamiento.
Consulte al médico si usted/el niño presenta alguna de las siguientes condiciones:
- cualquier trastorno del corazón o de los vasos sanguíneos, incluidos problemas del ritmo cardíaco (arritmias), o si está en tratamiento con medicamentos para estos trastornos. El riesgo de problemas del ritmo cardíaco puede aumentar con el uso de ENANTONE.
Informe al médico, quien controlará cuidadosamente a usted/al niño:
- Si padece esteatosis hepática.
- Si padece diabetes.
- Si padece una enfermedad del corazón.
Si usted (o su hijo) padece fuertes dolores de cabeza o dolores de cabeza recurrentes, tiene problemas de visión o percibe un zumbido o silbido en los oídos, consulte inmediatamente al médico.
En relación con el tratamiento con leuprorelina se han notificado erupciones cutáneas graves, incluida el síndrome de Stevens-Johnson/necrólisis epidérmica tóxica (SJS/TEN). Interrumpa el tratamiento con leuprorelina y consulte al médico inmediatamente si presenta cualquiera de los síntomas relacionados con estas reacciones cutáneas graves descritas en el apartado 4.
- Información para los hombres Informe al médico:
- Si tiene dificultad para orinar o detecta sangre en la orina.
- Si padece dolor de espalda.
- Si siente debilidad en las piernas.
El médico considerará la posibilidad de realizarle análisis de sangre y pruebas para evaluar el estado de los huesos y de la próstata.
El uso de medicamentos como ENANTONE (agonistas del GnRH), que bloquean la producción de testosterona, puede causar un adelgazamiento de los huesos (reducción de la masa ósea – ver apartado 4 “Posibles efectos adversos”).
- Información para las mujeres Informe al médico:
- Si padece dolor de espalda.
- Si está en edad fértil (ver apartado “Embarazo y lactancia”).
- Si presenta hemorragias abundantes entre un ciclo menstrual y otro y padece endometriosis o fibromas uterinos.
El uso de medicamentos como ENANTONE (agonistas del GnRH) puede causar un adelgazamiento de los huesos (reducción de la densidad mineral ósea). Por tanto, la duración del tratamiento debería limitarse en cualquier caso a 6 meses (ver apartado 3 “Cómo se administra ENANTONE”). Si tuviera que repetir el tratamiento, el médico le realizará controles de la masa ósea.
Niños y adolescentes
- Información para los niños Informe al médico:
- Si el peso del niño se acerca a los 20 kg. El médico podría decidir someterlo a análisis de sangre para controlar los niveles de hormonas en sangre.
- Si el niño está deprimido. Se han notificado casos de depresión, incluso graves, en pacientes que tomaban ENANTONE (ver apartado 4 “Posibles efectos adversos”).
- Si tras la primera inyección la niña presenta hemorragias vaginales. El médico podría recetarle un tratamiento adecuado si dichas hemorragias continuaran más allá del primer mes de tratamiento.
- Si el niño tiene un tumor cerebral. En niños: en caso de absceso estéril en el lugar de inyección (principalmente descrito tras la inyección en un músculo), el médico controlará los niveles hormonales, ya que podría producirse una absorción reducida de leuprorelina desde el lugar de inyección.
Si el niño tiene un tumor cerebral en progresión, el médico decidirá si el tratamiento con leuprorelina es adecuado.
Niñas con pubertad precoz central
Tras la primera inyección pueden producirse sangrado vaginal (spotting) y pérdidas como signo de suspensión de la liberación hormonal. Un sangrado vaginal más allá del primer o segundo mes de tratamiento debe investigarse.
Antes de iniciar el tratamiento, es necesario realizar controles para descartar un embarazo en curso.
La densidad ósea puede disminuir durante el tratamiento de la pubertad precoz central con ENANTONE. Sin embargo, tras la interrupción del tratamiento, el crecimiento posterior de la masa ósea se conserva y el tratamiento no parece tener efectos sobre el pico de aumento de la masa ósea en la tardía adolescencia.
A menudo se han producido abscesos estériles en el lugar de inyección cuando ENANTONE se administra en dosis superiores a las recomendadas y cuando se administra en un músculo. Por tanto, el médico deberá administrar el medicamento bajo la piel, por ejemplo, en el abdomen, en las nalgas o en el muslo.
La suspensión del tratamiento puede provocar un deslizamiento del crecimiento del cartílago del fémur. Una posible causa podría ser una debilidad del cartílago de crecimiento debido a una menor concentración de hormonas sexuales femeninas durante el tratamiento.
Otros medicamentos y ENANTONE
Informe al médico o al farmacéutico si usted/el niño está tomando, ha tomado recientemente o podría tomar cualquier otro medicamento.
ENANTONE podría interferir con algunos medicamentos utilizados para tratar problemas del ritmo cardíaco (p. ej., quinidina, procainamida, amiodarona y sotalol) o podría aumentar el riesgo de problemas del ritmo cardíaco cuando se utiliza con otros medicamentos (por ejemplo, metadona (utilizada para aliviar el dolor y en programas de desintoxicación por toxicomanía), moxifloxacino (un antibiótico), antipsicóticos (utilizados para enfermedades mentales graves)).
Embarazo y lactancia
No utilice ENANTONE durante el embarazo y la lactancia (ver apartado 2 “ENANTONE no se administrará a usted/al niño”).
Antes del tratamiento, si es potencialmente fértil, el médico le pedirá que se someta a controles rigurosos para descartar un embarazo en curso (ver apartado 2 “ENANTONE no se administrará a usted/al niño”). Durante el tratamiento y hasta la recuperación del ciclo menstrual, utilice métodos anticonceptivos no hormonales (por ejemplo, preservativo y diafragma).
Conducción de vehículos y uso de maquinaria
ENANTONE puede alterar la capacidad de conducir vehículos (incluida la bicicleta) y de utilizar maquinaria.
ENANTONE contiene sodio
Este medicamento contiene menos de 1 mmol (23 mg) de sodio por dosis, es decir, es esencialmente “sin sodio”.
Para quienes realizan actividad deportiva: el uso del medicamento sin necesidad terapéutica constituye dopaje y puede provocar, en cualquier caso, un resultado positivo en los controles antidopaje.
3. Cómo administrar ENANTONE
ENANTONE debe administrarse únicamente por su médico o por una enfermera. Ellos también se encargarán de la preparación del medicamento.
Información para los hombres
La dosis recomendada es de 3,75 mg (contenido completo de la jeringa precargada) de principio activo, que debe administrarse una vez al mes, durante un período de tiempo determinado por el médico.
Información para las mujeres
La dosis recomendada es de 3,75 mg (contenido completo de la jeringa precargada) de principio activo, que debe administrarse una vez al mes, durante un período de tiempo determinado por el médico.
La duración del tratamiento puede variar según la indicación:
- en endometriosis es de 6 meses;
- en fibromas uterinos es de 6 meses;
- para adelgazar el revestimiento del útero antes de una intervención quirúrgica es de 1 a 3 meses.
Información para los niños
El tratamiento de los niños debe realizarse bajo la supervisión general del endocrinólogo pediátrico.
La dosis debe adaptarse individualmente.
La dosis inicial recomendada depende del peso corporal:
a) niños con un peso corporal de 20 kg o más
Salvo indicación contraria, 1 ml de ENANTONE (3,75 mg de acetato de leuprorelina) una vez al mes por vía subcutánea, por ejemplo en el abdomen, glúteo o muslo, en una sola inyección.
b) niños con un peso corporal inferior a 20 kg
Teniendo en cuenta la actividad clínica de la pubertad precoz central, en estos casos raros se aplica lo siguiente:
Salvo indicación contraria, 0,5 ml de ENANTONE (1,88 mg de acetato de leuprorelina) una vez al mes por vía subcutánea, por ejemplo en el abdomen, glúteo o muslo, en una sola inyección. El resto de la suspensión debe eliminarse. El médico controlará el aumento de peso del niño.
Según la actividad de la pubertad precoz central, el médico puede aumentar la dosis si existe una supresión insuficiente (por ejemplo, sangrado vaginal). El médico determinará la dosis mínima eficaz con ayuda de un análisis de sangre.
La duración del tratamiento depende de los síntomas clínicos al inicio o durante el curso del tratamiento y será decidida por el médico junto con el tutor legal y, si procede, con el niño tratado. El médico determinará la edad ósea del niño a intervalos regulares.
En niñas con maduración ósea equivalente a más de 12 años y en niños con maduración ósea equivalente a más de 13 años, el médico considerará la suspensión del tratamiento, según los efectos clínicos en el niño.
En niñas, debe descartarse un embarazo antes del inicio del tratamiento. No puede descartarse generalmente la posibilidad de embarazo durante el tratamiento. En tales casos, hable con su médico.
La terapia constituye un tratamiento a largo plazo, individualizado. Consulte con su médico para que ENANTONE se administre de la manera más precisa posible y a intervalos regulares.
Un retraso ocasional en la fecha de inyección de algunos días (30 ± 2 días) no influye en el resultado del tratamiento.
Si se administra más ENANTONE del que debiera
Si a usted o al niño se le ha administrado más ENANTONE del debido, contacte inmediatamente con su médico o acuda al hospital.
El médico controlará los síntomas con terapias específicas.
Si olvida una administración de ENANTONE
No debe administrar una dosis doble para compensar la dosis olvidada.
Si interrumpe el tratamiento con ENANTONE
Si tiene alguna duda sobre el uso de este medicamento, consulte a su médico o farmacéutico.
4. Posibles efectos adversos
Como todos los medicamentos, este medicamento puede causar efectos adversos, aunque no todas las personas los presenten.
A continuación se enumeran los efectos adversos según su frecuencia en las diferentes poblaciones de pacientes:
-
Información para todos los pacientes Frecuente (puede afectar hasta a 1 de cada 10 personas)
-
depresión,
-
alteración del estado de ánimo (uso a largo plazo). No frecuente (puede afectar hasta a 1 de cada 100 personas)
-
alteración del estado de ánimo (uso a corto plazo). Muy raro (puede afectar hasta a 1 de cada 10.000 personas)
-
infarto de la hipófisis,
-
hemorragia de la hipófisis (una glándula situada en la base del cráneo) en pacientes con tumor benigno (adenoma) de la hipófisis. Desconocido (la frecuencia no puede determinarse a partir de los datos disponibles)
-
hígado graso (esteatosis hepática),
-
movimientos corporales incontrolados (crisis convulsivas),
-
hipertensión intracraneal idiopática (aumento de la presión intracraneal alrededor del cerebro, caracterizada por cefalea, visión doble y otros trastornos visuales, y zumbidos o pitidos en uno o ambos oídos).
-
manchas rojizas planas de forma circular o aspecto similar al de una diana en el tronco, a menudo con ampollas centrales, descamación de la piel, úlceras en la boca, garganta, nariz, genitales y ojos. Estas erupciones cutáneas graves pueden precederse de fiebre o síntomas similares a los de la gripe (síndrome de Stevens-Johnson/necrólisis epidérmica tóxica),
-
enrojecimiento cutáneo y erupción cutánea pruriginosa (erupción tóxica),
-
una reacción cutánea que causa puntos o manchas rojas en la piel, que pueden tener aspecto de diana con una zona central de color rojo oscuro rodeada por anillos rojos más claros (eritema multiforme),
-
ampollas en la piel que pueden tener distintos tamaños y contener líquido (dermatitis ampollosa).
-
Información para todos los pacientes adultos Muy frecuente (puede afectar a más de 1 de cada 10 personas)
-
sofocos. Frecuente (puede afectar hasta a 1 de cada 10 personas)
-
dolor articular (artralgia),
-
hinchazón de los tobillos (edema). No frecuente (puede afectar hasta a 1 de cada 100 personas)
-
dolor muscular (mialgia). Desconocido (la frecuencia no puede determinarse a partir de los datos disponibles)
-
disminución de glóbulos rojos, glóbulos blancos y plaquetas (anemia, leucopenia, trombocitopenia),
-
reacciones alérgicas que incluyen erupción cutánea, prurito, urticaria, sibilancias, fiebre y escalofríos,
-
síndrome metabólico (incluye aumento de la presión arterial, alteración de los niveles de grasas y azúcares en sangre),
-
inflamación de los pulmones, enfermedad pulmonar,
-
fragilidad ósea (osteoporosis).
-
Información para las mujeres Muy frecuente (puede afectar a más de 1 de cada 10 personas)
-
dolor de cabeza (ocasionalmente severo). Frecuente (puede afectar hasta a 1 de cada 10 personas)
-
mareo,
-
entumecimiento y hormigueo (parestesia),
-
dolor de mama,
-
reacción en el lugar de inyección (por ejemplo, endurecimiento, enrojecimiento, dolor, absceso, hinchazón, nódulos y muerte de una porción de la piel (necrosis)). No frecuente (puede afectar hasta a 1 de cada 100 personas)
-
valores anómalos en las pruebas de función hepática (generalmente transitorios). Desconocido (la frecuencia no puede determinarse a partir de los datos disponibles)
-
disfunción hepática (incluido ictericia).
-
Efectos adversos adicionales en pacientes con cáncer de mama o con frecuencia diferente respecto a pacientes con endometriosis o fibromas Muy frecuente (puede afectar a más de 1 de cada 10 personas)
-
aumento de peso,
-
disminución del apetito,
-
náuseas,
-
sudoración excesiva,
-
dolor óseo,
-
debilidad muscular,
-
sangrado vaginal,
-
disminución del deseo sexual,
-
sequedad vulvovaginal,
-
fatiga. Frecuente (puede afectar hasta a 1 de cada 10 personas)
-
insomnio,
-
trastornos visuales,
-
palpitaciones,
-
vómitos,
-
diarrea,
-
pérdida del cabello,
-
inflamaciones e infecciones de la vulva y la vagina (vulvovaginitis). Raro (puede afectar hasta a 1 de cada 1.000 personas)
-
cambio en el tamaño de las mamas.
-
Efectos adversos adicionales en pacientes con endometriosis/fibromas uterinos o con frecuencia diferente respecto a pacientes con cáncer de mama Muy frecuente (puede afectar a más de 1 de cada 10 personas)
-
Insomnio. Frecuente (puede afectar hasta a 1 de cada 10 personas)
-
aumento de peso/variaciones de peso,
-
náuseas,
-
sudoración excesiva,
-
debilidad muscular,
-
pérdida de consistencia de las mamas (atrofia mamaria),
-
sequedad vulvovaginal. No frecuente (puede afectar hasta a 1 de cada 100 personas)
-
disminución del apetito,
-
trastornos visuales,
-
palpitaciones,
-
vómitos,
-
diarrea,
-
pérdida del cabello,
-
fatiga. Muy raro (puede afectar hasta a 1 de cada 10.000 personas)
-
cambio en el tamaño de las mamas. Desconocido (la frecuencia no puede determinarse a partir de los datos disponibles)
-
inflamaciones e infecciones de la vulva y la vagina (vulvovaginitis),
-
hemorragia vaginal,
-
disminución del deseo sexual.
-
Información para los hombres Al comienzo del tratamiento, se produce un aumento temporal del nivel de la hormona sexual (fenómeno de "resurgencia" o "flare-up"). Los efectos adversos que pueden presentarse especialmente al inicio del tratamiento incluyen síntomas urinarios como estrechamiento de las vías urinarias; en pacientes con compresión medular también pueden presentarse dolor óseo, debilidad en las extremidades inferiores y parestesia (como síntomas neurológicos).
Muy frecuente (puede afectar a más de 1 de cada 10 personas) -
aumento de peso,
-
somnolencia,
-
sudoración excesiva,
-
debilidad muscular,
-
incapacidad para lograr o mantener la erección (disfunción eréctil),
-
atrofia testicular,
-
disminución del deseo sexual,
-
reacción en el lugar de inyección (por ejemplo, endurecimiento, enrojecimiento, dolor, absceso, hinchazón, nódulos y muerte de una porción de la piel (necrosis)),
-
fatiga. Frecuente (puede afectar hasta a 1 de cada 10 personas)
-
disminución del apetito,
-
insomnio,
-
dolor de cabeza (ocasionalmente grave),
-
náuseas,
-
estreñimiento,
-
disfunción hepática (incluido ictericia),
-
valores anómalos en las pruebas de función hepática, generalmente transitorios,
-
aumento de las mamas en hombres (ginecomastia). No frecuente (puede afectar hasta a 1 de cada 100 personas)
-
mareo,
-
vómitos,
-
diarrea. Raro (puede afectar hasta a 1 de cada 1.000 personas)
-
pérdida del cabello. Desconocido (la frecuencia no puede determinarse a partir de los datos disponibles)
-
trastornos visuales,
-
palpitaciones,
-
alteraciones del trazado del ECG (prolongación del intervalo QT).
-
Efectos adversos adicionales en niños y adolescentes Al comienzo del tratamiento, se produce un aumento temporal de los niveles de hormonas sexuales, seguido de una disminución de los valores hasta el rango prepuberal. Debido a este efecto farmacológico, los efectos adversos pueden presentarse especialmente al inicio del tratamiento. Frecuente (puede afectar hasta a 1 de cada 10 personas)
-
alteraciones del estado de ánimo,
-
dolor de cabeza,
-
dolor abdominal,
-
calambres abdominales,
-
náuseas,
-
vómitos,
-
acné,
-
sangrado vaginal*,
-
secreción vaginal,
-
reacción en el lugar de inyección (por ejemplo, endurecimiento, enrojecimiento, dolor, absceso, hinchazón, nódulos y muerte de una porción de la piel (necrosis)). Muy raro (puede afectar hasta a 1 de cada 10.000 personas)
-
reacciones alérgicas que incluyen erupción cutánea, prurito, urticaria, sibilancias, fiebre y escalofríos.
Desconocido (la frecuencia no puede determinarse a partir de los datos disponibles)
- dolor muscular (mialgia).
*En general, si el sangrado vaginal continúa tras la suspensión del tratamiento (después de un posible sangrado de retirada durante el primer mes de tratamiento), podría ser un signo de posible subdosis. Informe a su médico si presenta sangrado vaginal.
Notificación de efectos adversos
Si usted/el niño presenta cualquier efecto adverso, incluidos aquellos no mencionados en este prospecto, consulte a su médico, farmacéutico o enfermero. También puede notificar los efectos adversos directamente a través del sistema nacional de notificación en la dirección
https://www.aifa.gov.it/content/segnalazioni-reazioni-avverse. Al notificar los efectos adversos, puede ayudar a proporcionar más información sobre la seguridad de este medicamento.
5. Cómo conservar ENANTONE
Este medicamento no requiere condiciones especiales de temperatura para su conservación.
No refrigerar ni congelar.
Conservar en el envase original para proteger el medicamento de la luz.
Utilizar inmediatamente después de la mezcla, ya que la suspensión se sedimenta muy rápidamente tras la
reconstitución.
Mantenga este medicamento fuera de la vista y del alcance de los niños.
No utilice este medicamento después de la fecha de caducidad que aparece en la caja tras CAD.
La fecha de caducidad hace referencia al último día de ese mes.
No tire ningún medicamento por las aguas residuales ni por la basura doméstica. Consulte a su farmacéutico
sobre cómo eliminar los medicamentos que ya no utiliza. Esto ayudará a proteger el medio ambiente.
6. Contenido del envase y otras informaciones
Qué contiene ENANTONE
- El principio activo es leuprorelina.
- Los demás componentes del polvo son copolímero de ácido DL-láctico y ácido glicólico, manitol, gelatina.
- Los demás componentes del disolvente son: manitol, carmelosa sódica (ver sección “ENANTONE contiene sodio”), polisorbato 80, ácido acético glacial para el ajuste del pH, agua para preparaciones inyectables.
Descripción del aspecto de ENANTONE y contenido del envase
ENANTONE se presenta como una polvo blanco y un disolvente claro e incoloro.
ENANTONE está disponible en envases de 1 jeringa precargada de doble cámara, que contiene el polvo liofilizado (3,75 mg de acetato de leuprorelina) en la cámara anterior y el disolvente (1 ml) en la cámara posterior, 1 aguja provista de dispositivo de seguridad, 1 émbolo.
Titular de la autorización de comercialización y productor
Titular de la autorización de comercialización
TAKEDA ITALIA S.p.A. - Viale Manzoni 30 - Roma
bajo licencia de Takeda Pharmaceutical Company Ltd - Osaka - Japón
Productor
Delpharm Novara S.r.l. – Via Crosa 86 - Cerano (NO)
La siguiente información está destinada exclusivamente a profesionales sanitarios:
ENANTONE está disponible en jeringa precargada de doble cámara para inyección
intramuscular o subcutánea.
Información importante
- No utilizar si el medicamento ha caducado.
- Este medicamento no requiere condiciones especiales de temperatura de conservación. No refrigerar ni congelar.
- Conservar la jeringa de doble cámara en su envase original para proteger el medicamento de la luz.
- Mantener la jeringa en posición vertical (con la aguja orientada hacia arriba) en todas las fases de la preparación para prevenir la pérdida de producto. En caso de pérdida de producto, no debe administrarse la dosis.
- Utilizar inmediatamente después de la mezcla, ya que la suspensión se sedimenta muy rápidamente tras la reconstitución.
- El medicamento puede inyectarse por vía intramuscular o subcutánea.
Jeringa precargada de doble cámara
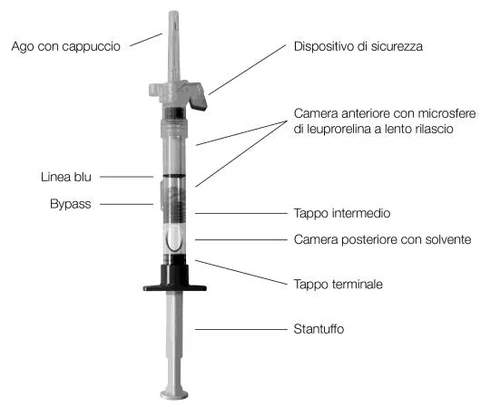
Fig. 1
Preparación
- Antes de comenzar la preparación de la jeringa, lavarse cuidadosamente las manos y ponerse guantes de protección. Mantener la jeringa en posición vertical en todas las fases de la preparación.
Reconstitución
- Abrir el envase y extraer la jeringa.
- Comprobar la fecha de caducidad indicada en la jeringa y examinar el polvo y el disolvente dentro de las cámaras de la jeringa. El polvo debe ser blanco y seco; el disolvente debe estar claro.
- Inspeccionar la jeringa en busca de posibles signos de daño.
- No utilizar la jeringa después de la fecha de caducidad;
- No utilizar la jeringa si el polvo presenta grumos o está compactado;
- No utilizar la jeringa si el polvo o el disolvente tienen un color anómalo;
- No utilizar la jeringa si alguna de sus partes está dañada.
- La aguja está cubierta con una tapa protectora convencional. No tocar el dispositivo de seguridad alrededor de la aguja en esta fase (Fig. 2).
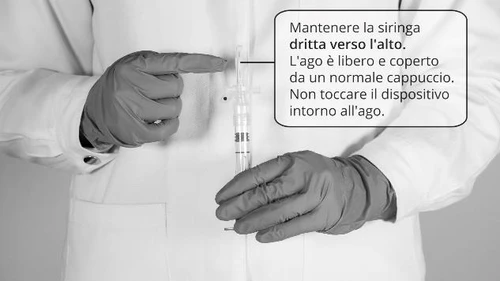
Fig. 2
- Golpear suavemente la jeringa para deshacer posibles grumos y desprender el polvo adherido a las paredes de la jeringa.
- Sacar el émbolo del envase.
- Enroscar el émbolo en la base de la jeringa hasta que la tapa terminal comience a girar.
- No girar ni tirar hacia atrás del émbolo una vez fijado.
- Sin retirar la tapa de la aguja, comprobar que la aguja esté bien fijada girándola (en sentido horario). No apretar en exceso.
- No retirar la tapa de la aguja hasta que esté listo para la inyección.
- Manteniendo la jeringa vertical hacia arriba, empujar LENTAMENTE el émbolo hasta que el tapón intermedio llegue a la línea azul en el centro de la jeringa (Fig. 3). Se observará cómo el disolvente fluye hacia la cámara anterior más allá de la línea azul.
- No retirar la tapa de la aguja antes de que se libere el disolvente;
- No empujar el émbolo demasiado rápido ni más allá de la línea azul, ya que podría producirse pérdida de la suspensión por la aguja;
- No tirar hacia atrás del émbolo nuevamente.
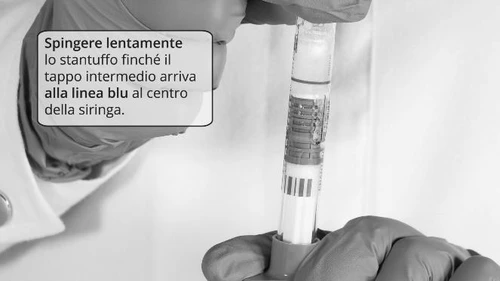
Fig. 3
- Golpear suavemente la jeringa sobre la palma de la mano, manteniéndola vertical, para mezclar el polvo y el disolvente hasta obtener una suspensión homogénea. La suspensión tendrá aspecto lechoso, sin grumos visibles (Fig. 4).
- Si durante la mezcla las partículas se adhieren al tapón, golpear suavemente la jeringa con el dedo;
- Evitar golpear o agitar con fuerza para prevenir la formación de burbujas.
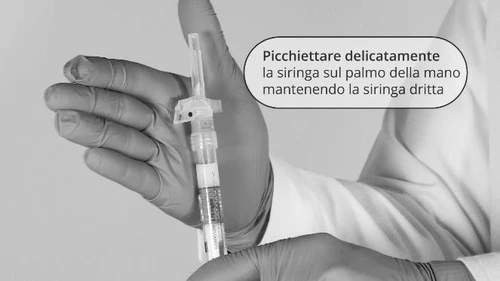
Fig. 4
- Retirar la tapa de la aguja tirando hacia arriba.
- No girar la tapa de la aguja.
- Empujar el émbolo hacia arriba hasta que todo el aire haya sido expulsado de la jeringa.
- La jeringa ya está lista para la inyección. Utilizar inmediatamente, ya que la suspensión se sedimenta muy rápidamente tras la reconstitución. Administración por vía intramuscular o subcutánea
- Elegir el sitio de inyección. Los sitios para inyección intramuscular incluyen el hombro (músculo deltoides), la parte superior del glúteo (ventroglúteo) y el muslo (Figura 5). Los sitios para inyección subcutánea incluyen la zona periumbilical, los muslos, la parte superior de los brazos y los glúteos (Figura 6).
- Limpiar la piel en el sitio de inyección con una gasa impregnada de alcohol y dejar secar al aire.
- No inyectar donde la piel esté enrojecida, hinchada, cicatrizada o dañada;
- No utilizar el mismo sitio de inyección en más de una inyección consecutiva.
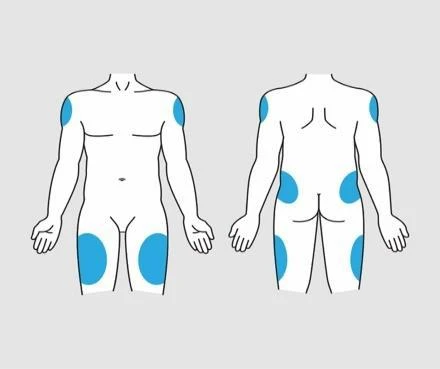
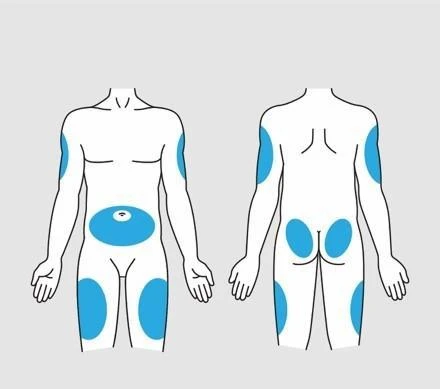
Figura 5: Sitios para inyección intramuscular Figura 6: Sitios para inyección subcutánea
- Inyección por vía intramuscular
- Estirar suavemente la piel en el sitio de inyección e introducir la aguja con un ángulo de 90º respecto a la piel. Antes de insertar la aguja, comprobar la orientación del dispositivo de seguridad. La flecha del dispositivo de seguridad debe apuntar hacia el paciente, con el punto negro orientado hacia arriba (Figura 7).
- Una vez insertada la aguja, aspirar tirando suavemente del émbolo durante 5-10 segundos. Es necesario prestar atención para evitar la inyección accidental en un vaso sanguíneo. Si se observa sangre en la cámara de la jeringa, interrumpir la inyección y desechar inmediatamente la aguja.
- Inyección por vía subcutánea
- Pellar una sección de piel de aproximadamente 2,5 cm entre los dedos e introducir la aguja con un ángulo de 30º - 90º. Antes de insertar la aguja, comprobar la orientación del dispositivo de seguridad. La flecha del dispositivo de seguridad debe apuntar hacia el paciente, con el punto negro orientado hacia arriba (Figura 7).
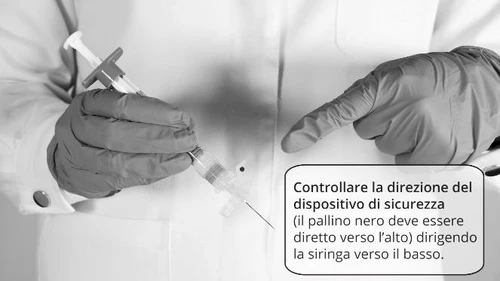
Fig. 7
- Empujar lentamente el émbolo hasta el fondo para inyectar todo el contenido de la jeringa. Extraer la aguja con el mismo ángulo con que fue introducida y aplicar ligeramente una gasa limpia para ejercer una leve presión.
- No frotar el sitio de inyección.
- No volver a colocar la tapa sobre la aguja tras la inyección. 6. Una vez finalizada la inyección, apartar la aguja del paciente. Activar inmediatamente el dispositivo de seguridad empujando hacia arriba la aleta con un dedo, hasta escuchar un CLICK que indica que el dispositivo se ha extendido completamente y la aguja está cubierta (Fig. 8).
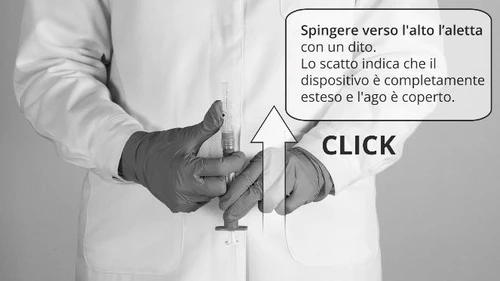
Fig. 8
http://takeda.info/3wQCXRj
Folleto informativo: Información para el paciente
ENANTONE 11,25 mg/ml polvo y disolvente para suspensión inyectable de liberación prolongada
para uso intramuscular o subcutáneo
Leuprorelina acetato
Lea atentamente este prospecto antes de que se le administre este medicamento porque
contiene información importante para usted.
- Guarde este prospecto. Puede ser necesario que lo lea nuevamente.
- Si tiene alguna duda, consulte a su médico, farmacéutico o enfermero.
- Este medicamento le ha sido recetado exclusivamente a usted/al niño. No se lo dé a otras personas, aunque los síntomas de la enfermedad sean iguales a los suyos, porque podría ser peligroso.
- Si experimenta algún efecto adverso, incluidos los no mencionados en este prospecto, informe a su médico, farmacéutico o enfermero. Véase sección 4.
Contenido de este prospecto:
- Qué es ENANTONE y para qué se utiliza
- Qué debe saber antes de que se le administre ENANTONE
- Cómo se administra ENANTONE
- Posibles efectos adversos
- Cómo conservar ENANTONE
- Contenido del envase y demás información
Mucha de la información contenida en este prospecto es aplicable tanto a hombres como a mujeres y
niños.
- Cuando la información se refiere únicamente a los hombres, va precedida del título Información para los hombres
- Cuando la información se refiere únicamente a las mujeres, va precedida del título Información para las mujeres
- Cuando la información se refiere únicamente a los niños, va precedida del título Información para los niños
1. Qué es ENANTONE y para qué se utiliza
ENANTONE es un medicamento que contiene acetato de leuprorelina, perteneciente al grupo de análogos de la hormona liberadora de gonadotropinas (GnRH).
Uso de ENANTONE en el hombre:
ENANTONE se utiliza para tratar el cáncer de próstata (glándula que produce el líquido seminal) y sus diseminaciones a otros órganos (metástasis).
Uso de ENANTONE en la mujer:
ENANTONE se utiliza para:
- tratar una enfermedad denominada endometriosis, es decir, cuando las células que normalmente se encuentran únicamente en el revestimiento del útero están presentes en otras zonas del cuerpo (habitualmente en órganos cercanos al útero);
- tratar el cáncer de mama en mujeres próximas a la menopausia en las que esté indicado el tratamiento hormonal;
- tratar crecimientos benignos en el útero denominados fibromas uterinos.
Uso de ENANTONE en niños:
ENANTONE es una hormona sintética que puede utilizarse para reducir los niveles circulantes de testosterona y estrógenos en el organismo. ENANTONE se utiliza para el tratamiento de la pubertad precoz, causada por la liberación de ciertas hormonas por la glándula pituitaria (pubertad precoz central), en niñas menores de 9 años de edad y en niños menores de 10 años de edad.
Consulte a su médico si usted/el niño no se siente mejor o si se siente peor.
2. Qué debe saber antes de que se administre ENANTONE
Su médico deberá realizar un diagnóstico preciso de pubertad precoz central.
ENANTONE no se administrará a usted/al niño
- Si es alérgico a la leuprorelina o a cualquiera de los demás componentes de este medicamento (indicados en la sección 6) o al hormona de liberación de la hormona luteinizante (GnRH) sintética o derivados del GnRH.
- Si está embarazada (ver sección “Embarazo y lactancia”).
- Si está amamantando (ver sección “Embarazo y lactancia”).
- Si tiene sangrado vaginal cuya causa no se conoce.
Advertencias y precauciones
Consulte a su médico, farmacéutico o enfermero antes de que se le administre ENANTONE.
En un primer periodo, tras la primera administración del medicamento, podría presentar un empeoramiento temporal del estado general. Sin embargo, estos síntomas desaparecen al continuar el tratamiento.
Consulte al médico si usted/el niño presenta alguna de las siguientes condiciones:
- cualquier trastorno del corazón o de los vasos sanguíneos, incluidos problemas del ritmo cardiaco (arritmias), o si está en tratamiento con medicamentos para estos trastornos. El riesgo de problemas del ritmo cardiaco puede aumentar con el uso de ENANTONE.
Informe al médico, quien controlará cuidadosamente a usted/al niño:
- Si padece esteatosis hepática.
- Si padece diabetes.
- Si padece una enfermedad del corazón.
Si usted (o su hijo) padece fuertes dolores de cabeza o dolores de cabeza recurrentes, tiene problemas de visión o percibe un zumbido o silbido en los oídos, consulte inmediatamente al médico.
En relación con el tratamiento con leuprorelina se han notificado erupciones cutáneas graves, incluida la síndrome de Stevens-Johnson/necrólisis epidérmica tóxica (SJS/TEN). Interrumpa el tratamiento con leuprorelina y consulte al médico inmediatamente si presenta alguno de los síntomas relacionados con estas reacciones cutáneas graves descritos en la sección 4.
- Información para los hombres Informe al médico:
- Si tiene dificultad para orinar o encuentra sangre en la orina.
- Si padece dolor de espalda.
- Si siente debilidad en las piernas.
El médico considerará la posibilidad de someterle a análisis de sangre y pruebas para evaluar el estado de los huesos y de la próstata.
El uso de medicamentos como ENANTONE (agonistas del GnRH), que bloquean la producción de testosterona, puede causar un adelgazamiento de los huesos (reducción de la masa ósea – ver sección 4 “Posibles efectos adversos”).
- Información para las mujeres
Informe al médico:
- Si padece dolor de espalda.
- Si está en edad fértil (ver sección “Embarazo y lactancia”).
- Si presenta sangrado abundante entre un ciclo menstrual y otro y padece endometriosis o fibromas uterinos.
El uso de medicamentos como ENANTONE (agonistas del GnRH) puede causar un adelgazamiento de los huesos (reducción de la densidad mineral ósea). Por tanto, la duración del tratamiento debería limitarse en cualquier caso a 6 meses (ver sección 3 “Cómo administrar ENANTONE”). Si debe repetir el tratamiento, el médico le realizará controles de la masa ósea.
Niños y adolescentes
- Información para los niños Informe al médico:
- Si el peso del niño se aproxima a los 20 kg. El médico podría decidir someterle a análisis de sangre para controlar los niveles de hormonas en sangre.
- Si el niño está deprimido. Se han notificado casos de depresión, incluso grave, en pacientes que toman ENANTONE (ver sección 4 “Posibles efectos adversos”).
- Si tras la primera inyección la niña presenta sangrado vaginal. El médico podría recetarle un tratamiento adecuado si estos sangrados continúan más allá del primer mes de tratamiento.
- Si el niño tiene un tumor cerebral. En niños: en caso de absceso estéril en el lugar de inyección (principalmente descrito tras la inyección en un músculo), el médico controlará los niveles hormonales ya que podría producirse una absorción reducida de leuprorelina desde el lugar de inyección.
Si el niño tiene un tumor cerebral en progresión, el médico decidirá si el tratamiento con leuprorelina es adecuado.
Niñas con pubertad precoz central
Tras la primera inyección pueden producirse sangrado vaginal (spotting) y secreciones como signo de suspensión de la liberación hormonal. Un sangrado vaginal más allá del primer/segundo mes de tratamiento debe investigarse.
Antes de iniciar el tratamiento, es necesario realizar controles para descartar un embarazo en curso.
La densidad ósea puede disminuir durante el tratamiento de la pubertad precoz central con ENANTONE.
Sin embargo, tras la interrupción del tratamiento, el crecimiento subsiguiente de la masa ósea se conserva y el tratamiento no parece tener efectos sobre el pico de aumento de masa ósea en la adolescencia tardía.
A menudo se han producido abscesos estériles en el lugar de inyección cuando ENANTONE se administra en dosis superiores a las recomendadas y cuando se inyecta en un músculo. Por tanto, el médico deberá administrar el medicamento bajo la piel, por ejemplo, en el abdomen, glúteo o muslo.
La suspensión del tratamiento puede provocar un deslizamiento del crecimiento del cartílago del fémur. Una posible causa podría ser una debilidad del cartílago de crecimiento debido a una menor concentración de hormonas sexuales femeninas durante el tratamiento.
Otros medicamentos y ENANTONE
Informe al médico o al farmacéutico si usted/el niño está tomando, ha tomado recientemente o podría tomar cualquier otro medicamento.
ENANTONE podría interferir con algunos medicamentos utilizados para tratar problemas del ritmo cardiaco (p. ej., quinidina, procainamida, amiodarona y sotalol) o podría aumentar el riesgo de problemas del ritmo cardiaco cuando se utiliza con otros medicamentos (por ejemplo, metadona (utilizada para aliviar el dolor y en programas de desintoxicación por drogadicción), moxifloxacino (un antibiótico), antipsicóticos (utilizados en enfermedades mentales graves)).
Embarazo y lactancia
No use ENANTONE durante el embarazo ni la lactancia (ver sección 2 “ENANTONE no se administrará a usted/al niño”).
Antes del tratamiento, si existe posibilidad de embarazo, el médico le pedirá que se someta a controles rigurosos para descartar un embarazo en curso (ver sección 2 “ENANTONE no se administrará a usted/al niño”). Durante el tratamiento y hasta la recuperación del ciclo menstrual, utilice métodos anticonceptivos no hormonales (por ejemplo, preservativo y diafragma).
Conducción de vehículos y uso de máquinas
ENANTONE puede alterar la capacidad de conducir vehículos (incluida la bicicleta) y de utilizar máquinas.
ENANTONE contiene sodio
Este medicamento contiene menos de 1 mmol (23 mg) de sodio por dosis, es decir, es esencialmente “sin sodio”.
Para quienes practican actividad deportiva: el uso del medicamento sin necesidad terapéutica constituye dopaje y puede provocar positividad en los controles antidopaje.
3. Cómo administrar ENANTONE
ENANTONE debe administrarse únicamente por su médico o por un enfermero. Ellos también se encargarán de la preparación del medicamento.
Información para hombres
La dosis recomendada es de 11,25 mg (contenido íntegro de la jeringa precargada) de principio activo, administrada cada 3 meses, durante un período de tiempo determinado por el médico.
Información para mujeres
La dosis recomendada es de 11,25 mg (contenido íntegro de la jeringa precargada) de principio activo, administrada cada 3 meses, durante un período de tiempo determinado por el médico.
La duración del tratamiento puede variar según la indicación:
- en la endometriosis, es de 6 meses;
- en los fibromas uterinos, es de 6 meses;
- para adelgazar el revestimiento del útero antes de una intervención quirúrgica, es de 1 a 3 meses.
Información para niños
El tratamiento de los niños debe realizarse bajo la supervisión general del endocrinólogo pediátrico.
La dosis debe adaptarse individualmente.
La dosis inicial recomendada depende del peso corporal:
a) niños con un peso corporal de 20 kg o más
Salvo indicación contraria, 1 ml de ENANTONE (11,25 mg de acetato de leuprorelina) una vez cada 3 meses por vía subcutánea, por ejemplo en el abdomen, glúteo o muslo, en una sola inyección.
b) niños con un peso corporal inferior a 20 kg
Teniendo en cuenta la actividad clínica de la pubertad precoz central, en estos casos raros se aplica lo siguiente:
Salvo indicación contraria, 0,5 ml de ENANTONE (5,63 mg de acetato de leuprorelina) una vez cada 3 meses por vía subcutánea, por ejemplo en el abdomen, glúteo o muslo, en una sola inyección. El resto de la suspensión debe eliminarse. El médico controlará el aumento de peso del niño.
En función de la actividad de la pubertad precoz central, el médico podrá aumentar la dosis si existe una supresión insuficiente (por ejemplo, sangrado vaginal). El médico determinará la dosis mínima eficaz con ayuda de un análisis de sangre.
La duración del tratamiento depende de los síntomas clínicos al inicio o durante el curso del tratamiento, y será decidida por el médico junto con el tutor legal y, si procede, con el niño tratado. El médico determinará la edad ósea del niño a intervalos regulares.
En niñas con maduración ósea equivalente a más de 12 años y en niños con maduración ósea equivalente a más de 13 años, el médico considerará la suspensión del tratamiento, en función de los efectos clínicos observados en el niño.
En las niñas, debe descartarse un embarazo antes del inicio del tratamiento. No puede descartarse generalmente la posibilidad de embarazo durante el tratamiento. En tales casos, debe consultarse con el médico.
La terapia constituye un tratamiento prolongado, ajustado individualmente. Se recomienda acordar con el médico que ENANTONE se administre de forma lo más precisa posible y a intervalos regulares.
Un retraso ocasional en la fecha de inyección de algunos días (90 ± 2 días) no influye en el resultado de la terapia.
Si se administra más ENANTONE del debido
Si a usted/al niño se le ha administrado más ENANTONE del debido, contacte inmediatamente con su médico o acuda al hospital.
El médico controlará los síntomas mediante terapias específicas.
Si olvida una administración de ENANTONE
No debe administrarse una dosis doble para compensar la dosis olvidada.
Si interrumpe el tratamiento con ENANTONE
Si tiene alguna duda sobre el uso de este medicamento, consulte con su médico o con el farmacéutico.
4. Posibles efectos adversos
Como todos los medicamentos, este medicamento puede causar efectos adversos, aunque no todas las personas los presenten.
Los efectos adversos se enumeran a continuación por frecuencia en las diferentes poblaciones de pacientes:
- Información para todos los pacientes Frecuente (puede afectar hasta a 1 de cada 10 personas)
- depresión,
- alteración del estado de ánimo (uso a largo plazo). Poco frecuente (puede afectar hasta a 1 de cada 100 personas)
- alteración del estado de ánimo (uso a corto plazo). Muy raro (puede afectar hasta a 1 de cada 10.000 personas)
- infarto de la hipófisis,
- hemorragia de la hipófisis (una glándula situada en la base del cráneo) en pacientes con tumor benigno (adenoma) de la hipófisis. Desconocido (la frecuencia no puede determinarse a partir de los datos disponibles)
- hígado graso (esteatosis hepática),
- movimientos corporales incontrolados (crisis convulsivas), hipertensión intracraneal idiopática (aumento de la presión intracraneal alrededor del cerebro, caracterizada por cefalea, visión doble y otros trastornos visuales, y pitidos o zumbidos en uno o ambos oídos).
- manchas rojizas planas de forma circular o aspecto similar a un blanco en el tronco, a menudo con ampollas centrales, descamación de la piel, úlceras en la boca, garganta, nariz, genitales y ojos. Estas erupciones cutáneas graves pueden precederse de fiebre o síntomas similares a los de la gripe (síndrome de Stevens-Johnson/necrólisis epidérmica tóxica),
- enrojecimiento cutáneo y erupción pruriginosa (erupción cutánea tóxica),
- una reacción cutánea que causa puntos o manchas rojas en la piel, que pueden tener aspecto de blanco con una zona central de color rojo oscuro rodeada por anillos rojos más claros (eritema multiforme),
- ampollas en la piel que pueden ser de diversos tamaños y contener líquido (dermatitis ampollar).
- Información para todos los pacientes adultos Muy frecuente (puede afectar a más de 1 de cada 10 personas)
- sofocos. Frecuente (puede afectar hasta a 1 de cada 10 personas)
- dolor articular (artralgia),
- hinchazón de los tobillos (edema). Poco frecuente (puede afectar hasta a 1 de cada 100 personas)
- dolor muscular (mialgia). Desconocido (la frecuencia no puede determinarse a partir de los datos disponibles)
- disminución de glóbulos rojos, glóbulos blancos y plaquetas (anemia, leucopenia, trombocitopenia),
- reacciones alérgicas que incluyen erupción cutánea, prurito, urticaria, silbidos respiratorios, fiebre y escalofríos,
- síndrome metabólico (incluida hipertensión arterial, alteración de los niveles de grasas y azúcares en sangre),
- inflamación de los pulmones, enfermedad pulmonar,
- fragilidad ósea (osteoporosis).
- Información para las mujeres Muy frecuente (puede afectar a más de 1 de cada 10 personas)
- cefalea (ocasionalmente grave). Frecuente (puede afectar hasta a 1 de cada 10 personas)
- mareo,
- entumecimiento y hormigueo (parestesia),
- dolor de mama,
- reacción en el lugar de inyección (por ejemplo, endurecimiento, enrojecimiento, dolor, absceso, hinchazón, nódulos y muerte de una porción de la piel (necrosis)). Poco frecuente (puede afectar hasta a 1 de cada 100 personas)
- valores anómalos en las pruebas de función hepática (habitualmente transitorios). Desconocido (la frecuencia no puede determinarse a partir de los datos disponibles)
- disfunción hepática (incluido ictericia).
- Efectos adversos adicionales para las pacientes con cáncer de mama o con frecuencia diferente respecto a las pacientes con endometriosis o fibromas Muy frecuente (puede afectar a más de 1 de cada 10 personas)
- aumento de peso,
- disminución del apetito,
- náuseas,
- sudoración excesiva,
- dolor óseo,
- debilidad muscular,
- sangrado vaginal,
- disminución del deseo sexual,
- sequedad vulvovaginal,
- fatiga. Frecuente (puede afectar hasta a 1 de cada 10 personas)
- insomnio,
- trastornos visuales,
- palpitaciones,
- vómitos,
- diarrea,
- pérdida de cabello,
- inflamaciones e infecciones de la vulva y la vagina (vulvovaginitis). Raro (puede afectar hasta a 1 de cada 1.000 personas)
- modificación del tamaño de las mamas.
- Efectos adversos adicionales para las pacientes con endometriosis/fibromas uterinos o con frecuencia diferente respecto a las pacientes con cáncer de mama Muy frecuente (puede afectar a más de 1 de cada 10 personas)
- Insomnio. Frecuente (puede afectar hasta a 1 de cada 10 personas)
- aumento de peso/variaciones de peso,
- náuseas,
- sudoración excesiva,
- debilidad muscular,
- pérdida de consistencia de las mamas (atrofia mamaria),
- sequedad vulvovaginal. Poco frecuente (puede afectar hasta a 1 de cada 100 personas)
- disminución del apetito,
- trastornos visuales,
- palpitaciones,
- vómitos,
- diarrea,
- pérdida de cabello,
- fatiga. Raro (puede afectar hasta a 1 de cada 1.000 personas)
- cambio en el tamaño de las mamas. Desconocido (la frecuencia no puede determinarse a partir de los datos disponibles)
- inflamaciones e infecciones de la vulva y la vagina (vulvovaginitis),
- hemorragia vaginal,
- disminución del deseo sexual.
- Información para los hombres En la fase inicial del tratamiento, se produce un aumento transitorio del nivel de la hormona sexual (fenómeno "flare-up"). Los efectos adversos que pueden presentarse especialmente al comienzo del tratamiento incluyen síntomas urinarios como estrechamiento de las vías urinarias; en pacientes con compresión medular también pueden presentarse dolor óseo, debilidad en las extremidades inferiores y parestesia (como síntomas neurológicos).
Muy frecuente (puede afectar a más de 1 de cada 10 personas)
- aumento de peso,
- somnolencia,
- sudoración excesiva,
- debilidad muscular,
- incapacidad para lograr y mantener la erección (disfunción eréctil),
- atrofia testicular,
- disminución del deseo sexual,
- reacción en el lugar de inyección (por ejemplo, endurecimiento, enrojecimiento, dolor, absceso, hinchazón, nódulos y muerte de una porción de la piel (necrosis)),
- fatiga. Frecuente (puede afectar hasta a 1 de cada 10 personas)
- disminución del apetito,
- insomnio,
- cefalea (ocasionalmente grave),
- náuseas,
- estreñimiento,
- disfunción hepática (incluido ictericia),
- valores anómalos en las pruebas de función hepática, habitualmente transitorios,
- aumento del tamaño de las mamas en hombres (ginecomastia). Poco frecuente (puede afectar hasta a 1 de cada 100 personas)
- mareo,
- vómitos,
- diarrea. Raro (puede afectar hasta a 1 de cada 1.000 personas)
- pérdida de cabello. Desconocido (la frecuencia no puede determinarse a partir de los datos disponibles)
- trastornos visuales,
- palpitaciones,
- alteraciones del trazado del ECG (prolongación del intervalo QT).
- Efectos adversos adicionales en niños y adolescentes En la fase inicial del tratamiento, se produce un aumento transitorio de los niveles de hormonas sexuales, seguido de una disminución de los valores hasta el rango prepuberal. Debido a este efecto farmacológico, los efectos adversos pueden presentarse especialmente al comienzo del tratamiento.
Frecuente (puede afectar hasta a 1 de cada 10 personas)
- alteraciones del estado de ánimo,
- cefalea,
- dolor abdominal,
- calambres abdominales,
- náuseas,
- vómitos,
- acné,
- sangrado vaginal*,
- secreción vaginal,
- reacción en el lugar de inyección (por ejemplo, endurecimiento, enrojecimiento, dolor, absceso, hinchazón, nódulos y muerte de una porción de la piel (necrosis)). Muy raro (puede afectar hasta a 1 de cada 10.000 personas)
- reacciones alérgicas que incluyen erupción cutánea, prurito, urticaria, silbidos respiratorios, fiebre y escalofríos. Desconocido (la frecuencia no puede determinarse a partir de los datos disponibles)
- dolor muscular (mialgia).
*En general, si el sangrado vaginal continúa tras la continuación del tratamiento (después de un posible sangrado de suspensión durante el primer mes de tratamiento), esto puede ser un signo de posible subdosificación. Informe a su médico si presenta sangrado vaginal.
Notificación de efectos adversos
Si usted/el niño presenta cualquier efecto adverso, incluidos aquellos no mencionados en este prospecto, consulte a su médico, farmacéutico o enfermero. También puede notificar los efectos adversos directamente a través del sistema nacional de notificación en la dirección
https://www.aifa.gov.it/content/segnalazioni-reazioni-avverse. Al notificar los efectos adversos, puede contribuir a proporcionar más información sobre la seguridad de este medicamento.
5. Cómo conservar ENANTONE
Este medicamento no requiere ninguna temperatura especial de conservación.
No refrigerar ni congelar.
Conservar en el envase original para proteger el medicamento de la luz.
Utilizar inmediatamente después de la mezcla, ya que la suspensión se deposita muy rápidamente
tras la reconstitución.
Mantener este medicamento fuera de la vista y del alcance de los niños.
No utilice este medicamento después de la fecha de caducidad que aparece en la caja tras CAD.
La fecha de caducidad hace referencia al último día de ese mes.
No tire medicamentos por el desagüe ni a la basura doméstica. Pregunte a su farmacéutico cómo
eliminar los medicamentos que ya no utiliza. Esto ayudará a proteger el medio ambiente.
6. Contenido del envase y otras informaciones
Qué contiene ENANTONE
- El principio activo es leuprorelina.
- Los demás componentes del polvo son ácido poliláctico, manitol.
- Los demás componentes del disolvente son: manitol, carmelosa sódica (ver sección «ENANTONE contiene sodio»), polisorbato 80, ácido acético glacial para el ajuste del pH, agua para preparaciones inyectables.
Descripción del aspecto de ENANTONE y contenido del envase
ENANTONE se presenta como un polvo blanco y un disolvente claro e incoloro.
ENANTONE está disponible en envases de 1 jeringa precargada de doble cámara, que contiene el polvo liofilizado (11,25 mg de acetato de leuprorelina) en la cámara anterior y el disolvente (1 ml) en la cámara posterior, 1 aguja provista de dispositivo de seguridad, 1 émbolo.
Titular de la autorización de comercialización y productor
Titular de la autorización de comercialización
TAKEDA ITALIA S.p.A. - Viale Manzoni 30 - Roma
bajo licencia de Takeda Pharmaceutical Company Ltd - Osaka - Japón
Productor
Delpharm Novara S.r.l. – Via Crosa 86 - Cerano (NO)
La siguiente información está destinada exclusivamente a profesionales sanitarios:
ENANTONE está disponible en jeringa precargada de doble cámara para inyección
intramuscular o subcutánea.
Informaciones importantes
- No utilizar si el medicamento ha caducado.
- Este medicamento no requiere condiciones especiales de temperatura de conservación. No refrigerar ni congelar.
- Conservar la jeringa de doble cámara en su envase original para proteger el medicamento de la luz.
- Mantener la jeringa en posición vertical (con la aguja orientada hacia arriba) en todas las fases de la preparación para prevenir la pérdida de producto. En caso de pérdida de producto, no se debe administrar la dosis.
- Utilizar inmediatamente después de la mezcla, ya que la suspensión se sedimenta muy rápidamente tras la reconstitución.
- El medicamento puede inyectarse por vía intramuscular o subcutánea.
Jeringa precargada de doble cámara
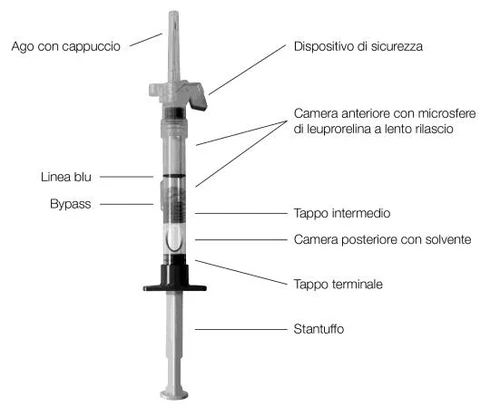
Fig. 1
Preparación
- Antes de comenzar la preparación de la jeringa, lavarse cuidadosamente las manos y ponerse guantes de protección. Mantener la jeringa en posición vertical en todas las fases de la preparación.
Reconstitución
- Abrir el envase y extraer la jeringa.
- Comprobar la fecha de caducidad indicada en la jeringa, así como el polvo y el disolvente dentro de las cámaras de la jeringa. El polvo debe ser blanco y seco; el disolvente debe estar claro.
- Inspeccionar la jeringa para detectar posibles signos de daño.
- No utilizar la jeringa después de la fecha de caducidad;
- No utilizar la jeringa si el polvo presenta grumos o está compactado;
- No utilizar la jeringa si el polvo o el disolvente tienen un color anómalo;
- No utilizar la jeringa si alguna de sus partes está dañada.
- La aguja está cubierta con una capucha convencional. No tocar el dispositivo de seguridad alrededor de la aguja en esta fase (Fig. 2)
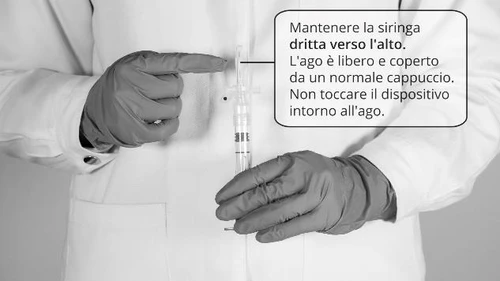
Fig. 2
- Golpear suavemente la jeringa para eliminar posibles grumos y despegar cualquier polvo adherido a las paredes internas de la jeringa.
- Sacar el émbolo del envase.
- Enroscar el émbolo en la base de la jeringa hasta que el tapón terminal comience a girar.
- No girar ni tirar hacia atrás del émbolo una vez que ha sido fijado.
- Sin retirar la capucha de la aguja, comprobar que la aguja esté bien fijada girándola (en sentido horario). No apretar en exceso.
- No retirar la capucha de la aguja hasta que se esté listo para la inyección.
- Manteniendo la jeringa recta hacia arriba, empujar LENTAMENTE el émbolo hasta que el tapón intermedio llegue a la línea azul situada en el centro de la jeringa (Fig. 3). Se observará cómo el disolvente fluye a la cámara anterior, más allá de la línea azul.
- No retirar la capucha de la aguja antes de que se libere el disolvente;
- No empujar el émbolo demasiado rápido ni más allá de la línea azul, ya que podría producirse pérdida de la suspensión por la aguja;
- No tirar hacia atrás nuevamente del émbolo.
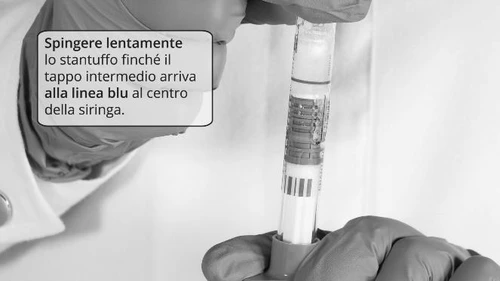
Fig. 3
- Golpear suavemente la jeringa sobre la palma de la mano, manteniéndola recta,
para mezclar el polvo y el disolvente hasta obtener una suspensión homogénea. La suspión
aparecerá lechosa, sin grumos visibles (Fig. 4).
- Si durante la mezcla quedan partículas adheridas al tapón, golpear suavemente la jeringa con el dedo;
- Evitar golpear o agitar con fuerza para prevenir la formación de burbujas;
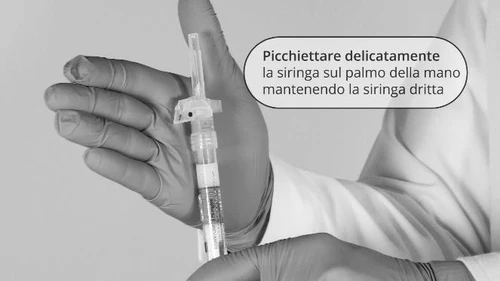
Fig. 4
- Retirar la capucha de la aguja tirando hacia arriba.
- No girar la capucha de la aguja.
- Empujar el émbolo hacia arriba hasta que todo el aire haya sido expulsado de la jeringa.
- La jeringa ya está lista para la inyección. Utilizar inmediatamente, ya que la suspensión se sedimenta muy rápidamente tras la reconstitución. Administración por vía intramuscular o subcutánea
- Elegir el sitio de inyección. Los sitios para inyección intramuscular incluyen el hombro (músculo deltoides), la parte superior del glúteo (ventroglúteo) y el muslo (Figura 5). Los sitios para inyección subcutánea incluyen la zona periumbilical, los muslos, la parte superior de los brazos y los glúteos (Figura 6).
- Limpiar la piel en el sitio de inyección con una compresa impregnada de alcohol y dejar secar al aire.
- No inyectar donde la piel esté enrojecida, hinchada, cicatrizada o dañada;
- No utilizar el mismo sitio de inyección para más de una inyección consecutiva.
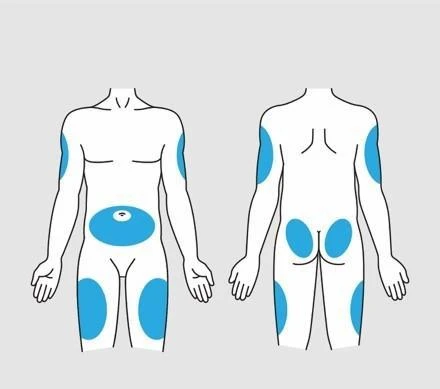
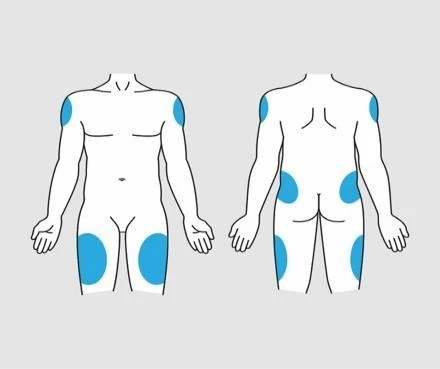
Figura 5: Sitios para inyección intramuscular Figura 6: Sitios para inyección subcutánea
- Inyección por vía intramuscular
- Tensar suavemente la piel en el sitio de inyección e introducir la aguja con un ángulo de 90º respecto a la piel. Antes de insertar la aguja, comprobar la orientación del dispositivo de seguridad. La flecha del dispositivo de seguridad debe apuntar hacia el paciente, con el punto negro orientado hacia arriba (Figura 7).
- Una vez insertada la aguja, aspirar tirando suavemente del émbolo durante 5-10 segundos. Es necesario prestar atención para evitar una inyección accidental en un vaso sanguíneo. Si se observa sangre en la cámara de la jeringa, interrumpir la inyección y desechar inmediatamente la aguja.
- Inyección por vía subcutánea
- Pellar una zona de piel de aproximadamente 2,5 cm entre los dedos e introducir la aguja con un ángulo de 30º - 90º. Antes de insertar la aguja, comprobar la orientación del dispositivo de seguridad. La flecha del dispositivo de seguridad debe apuntar hacia el paciente, con el punto negro orientado hacia arriba (Figura 7).
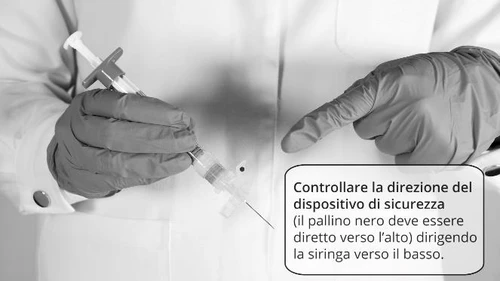
Fig. 7
- Empujar lentamente el émbolo hasta el fondo para inyectar todo el contenido de la jeringa. Extraer la aguja con el mismo ángulo con el que fue introducida y aplicar ligeramente una gasa limpia para ejercer una ligera presión.
- No frotar el sitio de inyección.
- No volver a colocar la capucha sobre la aguja tras la inyección.
- Una vez finalizada la inyección, alejar la aguja del paciente. Activar inmediatamente el dispositivo de seguridad empujando hacia arriba la aleta con un dedo, hasta escuchar un CLICK que indica que el dispositivo está completamente extendido y la aguja cubierta (Fig. 8).
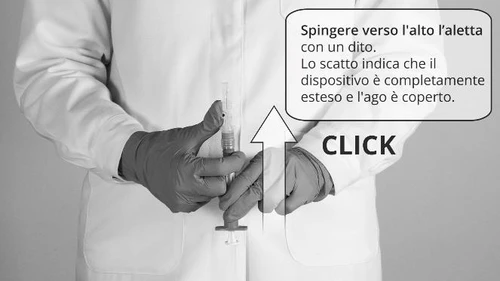
Fig. 8
http://takeda.info/3wQCXRj
Los datos originales están disponibles en el idioma del país de fabricación.
Fuente de datos: Agencia Italiana del Medicamento (AIFA)
Última verificación de datos: 21 de septiembre de 2026